


1 引言
当前社会的发展对化石燃料的强度依赖致使我们的经济极易受化石燃料价格波动的影响;此外,化石燃料的过度使用加剧了环境污染和温室效应。因此,开发一种清洁、可再生、环境友好、无污染的替代能源已迫在眉睫。对比各种可替代能源,氢能作为一种全天候的资源可通过电解水制取。而地球上的水资源极其丰富,可谓取之不尽,用之不竭,以水制氢有着无可比拟的巨大优势和广阔的应用前景。自二十世纪七十年代开始,分子氢就被认为是一种能量载体。以氢能作为替代能源具有无可比拟的优势。首先,在所有化石燃料和生物燃料中,氢气具有最高的比能量密度,高达142.35 kJ∙kg-1;每千克氢气燃烧后产生的能量,约为汽油的3倍,酒精的3.9倍,焦炭的4.5倍;其次,氢是自然界存在最为普遍的元素,据测算其构成了宇宙质量的75%(除空气中含有极少量氢气外,氢主要以化合物的形态贮存于水中);再次,氢气本身无毒,与其他燃料相比氢气燃烧时最为清洁,产物仅为水,不会产生诸如一氧化碳、二氧化碳、碳氢化合物等对环境有害的污染物质;最后,与其他元素相比,氢质量最轻。标准状况下,氢气的密度为0.0899 g∙L-1;氢气可以气态、液态或固态金属氢化物形式存在,能适应贮运及各种应用环境的不同要求。
然而,不像煤、油、天然气、核能、太阳能等一次能源,氢能作为一种二次能源在自然界中并不能大量自然存在。目前,全球每年的产氢量超过5000亿立方米(约合4500万吨)1,所制备的氢气大部分为工业所用:包括石油精炼,产氨以及化学品的制备等。当前,工业制氢主要分为三种方法:重整甲烷蒸汽,煤的气化以及电解水制氢;其中超过95%的氢气是通过重整甲烷蒸汽和煤的气化方法制备,仅有4%的氢气是通过电解水的方法所制备的2。很明显,当前的制氢方法仍然依赖于化石燃料——有限不可再生能源。依托于化石燃料的制氢技术并不能从根源解决环境污染和二氧化碳的排放导致的温室效应。因此,前两种制氢方法违背了我们的初衷,即通过利用氢能替代化石能源,降低环境污染和温室效应。
氢能的潜在应用主要体现在动力汽车上,以氢能驱动的汽车性能可与以石油驱动的汽车相媲美,而以氢能为动力可以有效地控制污染和温室效应,该特性吸引了越来越多的关注。世界上著名的汽车制造商,如福特、丰田、宝马、现代等均已开始致力于研发燃料电池汽车。在不久的将来,如果以氢能驱动的燃料电池汽车可以进入我们的生活,那么我们对氢能的需求将会急剧提升。届时,我们必须研发出可大规模同时环境友好的制氢技术。
虽然电解水制氢技术极有可能满足我们的要求,然而在实际使用该技术时却受到其高成本的限制。虽然自第一台水电解制氢设备问世以来,至今已有200多年历史(1800年,Nicholson和Carlisle首次提出电解水概念5;1920年,100 MW级水电解设备在世界范围内建立6;1948年,Zdansky和Lonza建立第一台密封加压电解槽5;1966年,美国通用电气公司开发出第一台固体聚合物电解水系统7;1969年,固体氧化物电解水技术得以开发8),然而人们仍然希望通过不断的技术改进和材料革新以降低水电解技术的成本,由于电解水反应中阴极氢析出反应(HER)对铂基材料以及阳极氧析出反应(OER)对氧化铱、氧化钌的高度依赖(铂、铱、钌均属于贵金属),发展地球含量丰富的非贵金属催化剂势在必行。基于此背景,在过去几年里,研究人员对非贵金属HER和OER催化剂的研究达到近乎疯狂的程度。
本文主要结合我们研究所的研究进展,对最近三年内水电解非贵金属HER催化剂和OER催化剂进行总结。我们重点总结几种多相非贵金属催化剂,包括过渡金属磷化物,硫化物、碳化物、硒化物等。我们的注意力主要集中于:(ⅰ)电催化剂的合成;(ⅱ)性能改善方法;(ⅲ)结构-组成与催化性能之间的构效关系。本文也总结了近来出现的双功能催化剂,也即阴极HER与阳极OER通用催化剂。最后,总结了水电解非贵金属催化剂面临的挑战及未来的发展方向。
2 电化学氢析出反应及催化剂
2.1 反应机理
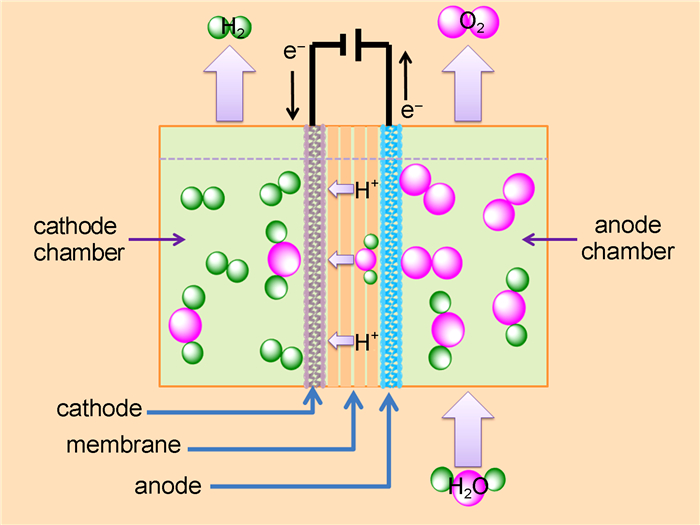
如图1所示,一个完整的水电解槽由四分部组成(以酸性介质为例):电解液(如水),离子交换膜(如Nafion膜),阴极催化层以及阳极催化层。为了加速水分解反应,阴极HER催化剂和阳极OER催化剂分别涂覆于阴极和阳极形成催化层。当施加外电压于电极上后,水分子就分解生成氢气和氧气。所产生的氢气可以存储起来,而产生的氧气可以直接排放于大气。因此,水电解反应可以分为两个半反应:发生于阳极腔的水氧化反应(即氧析出反应)以及发生于阴极腔的水还原反应(即氢析出反应)。根据水电解在不同介质中的反应,其反应主要途径可表示如下2:
图1
酸性介质中,
碱性或中性介质中,
无论水分解是在何种介质中发生,在标准状况下(即反应温度为25 ℃,压力为101.325 kPa),促使水分解可以顺利反应的热力学电压为1.23 V。需要指出的是,水分解的热力学电压受温度影响较为敏感,通过提高电解质的温度可以降低热力学电压。理论上讲,施加1.23 V的外部电压足以使水分解反应进行;然而,在实际应用中,我们必须施加大于热力学电压的电势才能促使水分解反应顺利进行(商业电解槽通常在1.8-2.0 V条件下工作,远远高于理论值1.23 V 9)。由此衍生出过电位(overpotential,η)的概念,即为了克服阳极过电位(ηa)和阴极过电位(ηc)的内在活化障碍,以及其他过电位(ηother),包括溶液电阻和接触电阻而超出理论热力学电压的电势。因此,水电解的实际操作电压(EOP/V)可用下式表示:
由上式可以看出,为了促使水分解反应更加节能高效的发生,采取适当的方法以降低反应的过电位是核心问题。我们可以通过优化设计电解池的结构以减小ηother;而只能通过使用高活性的OER催化剂和HER催化剂最小化ηa和ηc。由此,为了使整体水分解反应更加节省成本,研究可持续的、地球含量丰富的水电解催化剂就显得尤为重要。除电极材料之外,电极的有效活性面积是决定反应过电位的另一重要因素。通过最优化电极制备方法可以改善电极的有效活性面积。此外,气泡效应也是一个不容忽视的问题,在水电解过程中,大量气泡产生并附着于电极表面,它们中的一部分并不能立即脱离电极,这将会导致电极有效面积的减小,进而加大反应过电位。
酸性介质中氢析出反应主要包含三种可能的基元反应:
第一步称为Volmer反应,也可称为“放电反应”,该步反应中,一个电子与一个质子结合并吸附于电极上的活性位点形成一个吸附的氢原子(Hads)。Hads产生之后,氢气(H2)既可以通过Heyrovsky反应(也可称为“离子+原子反应”)生成,也可以通过两个Hads结合形成即Tafel反应(也可称为“结合反应”,该过程已在Pt基催化剂上得到验证)生成,或者两者共同发生而生成。无论氢析出反应沿Heyrovsky反应路线或是Tafel反应路线或者两者共同参与发生,Volmer反应总是首先发生。对于氢析出反应,识别决速步骤是非常必要的。如果氢吸附过程也即Volmer反应为决速步,那么只需要增加电极表面的边缘活性位点就可以使电子的转移更容易,从而为氢吸附提供更多的电解活性中心;如果氢脱附是决速步,那么只需要提高电极的物理参数(如表面粗糙度)即可通过提高电极反应面积以及抑制气泡生长的方法提高电子转移速率,进而提高电解速率。
我们一般通过塔菲尔斜率(Tafel slopes)鉴别氢析出反应主要通过何种途径进行。塔菲尔斜率指电流密度增加10的倍数时所需的电位差。Bockris和Potter10通过Butler-Volmer方程的三种极限条件理论上推导出了塔菲尔斜率。即(ⅰ)如果Volmer反应非常快,氢析出反应的决速步是结合反应,则塔菲尔斜率为2.3RT/2F,25 ℃时其数值为29 mV∙dec-1;(ⅱ)如果Volmer反应非常快,氢析出反应的决速步是Heyrovsky反应,那么塔菲尔斜率为4.6RT/3F,25 ℃时其数值为38 mV∙dec-1;(ⅲ)如果Volmer反应非常慢,那么无论氢析出反应通过Heyrovsky反应还是Tafel反应,塔菲尔斜率均为4.6RT/3F,25 ℃时其数值为116 mV∙dec-1。
交换电流密度(j0)是另一个重要参数,它与可逆条件下(即过电位为0时)电子转移速度有关。交换电流密度的大小影响着电化学反应在其它电位下的反应速率的快慢。塔菲尔方程可以描述在某一具体电位下的电流-电压关系,其表达式如下:
其中,j为电流密度,b为塔菲尔斜率。
理想的催化剂具有较小的塔菲尔斜率和较大的交换电流密度。但是真实情况中我们往往会遇到并比较两种催化剂:第一种具有较大的交换电流密度和较大的塔菲尔斜率,第二种具有较小的交换电流密度和较小的塔菲尔斜率。哪种催化剂更好依赖于我们需要的目标电流密度。举例如下,第一种催化剂的交换电流密度为10-4 A∙cm-2,塔菲尔斜率为100 mV∙dec-1;第二种催化剂的交换电力密度为10-6 A∙cm-2,塔菲尔斜率为40 mV∙dec-1,两者都达到10 mA∙cm-2时,第一种催化剂需200 mV的过电位,而第二种催化剂仅需160 mV的过电位,那么在所需目标电流密度为10 mA∙cm-2时,显然第二种催化剂比第一种催化剂需要更低的过电位,因而使用第二种催化剂更经济有效。需要特别指出的是,即使是同一种催化剂材料,在不同的过电位范围内,其对应的塔菲尔斜率也不尽相同。因此,限定过电位在某一具体范围内可以很方便地比较不同催化剂材料催化性能的优劣。作为酸性介质中的HER催化剂Pt的交换电流密度为10-3 A∙cm-2,塔菲尔斜率为30 mV∙dec-1,那么对于Pt来说仅需30 mV的过电位其电流密度就可以达到10 mA∙cm-2。然而,增大反应的过电位会导致反应机理的变化。也就是说,决速步会随着过电位范围的变化而变化:当所施加的过电位很低时,电子转移速率跟不上H的脱附速率,此时H的吸附为决速步;当所施加的过电位较高时,H的吸附速率大于脱附速率,此时H的脱附成为决速步。
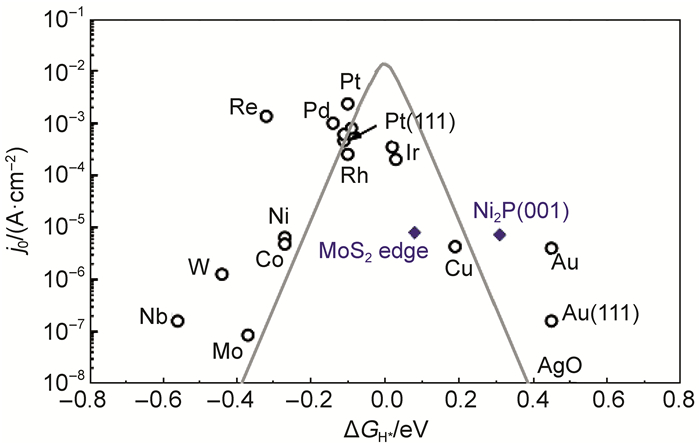
对于氢析出反应的三种基元反应,Volmer反应步骤总是发生,也就是说氢析出反应中总是有Hads的生成。因此,氢吸附吉布斯自由能ΔGH被广泛用作描述金属或者某一特定材料的氢析出性能描述符。如图2所示,以j0对ΔGH作图可得火山型曲线,该曲线服从Sabatier原理。例如,对于Pt来说,其ΔGH近似于0,对应地,Pt是最好的固态HER催化剂。如果ΔGH较大同时较负,会导致Hads与电极表面接触太牢固,那么Volmer反应很容易发生,但是形成的Hads会阻塞活性位点,导致随后的Heyrovsky反应和Tafel反应不易发生,从而阻碍HER的顺利进行;相反,如果ΔGH较大同时较正,会导致Hads与电极表面接触力太弱,进而导致最初的Volmer反应很慢而限制整体反应的转化速率(turnover rate)。最近的量子化学计算表明,ΔGH可以作为一种材料是否具有良好析氢性能的判据,该材料不仅仅局限于纯金属,对合金、酶类以及过渡金属化合物等也适用。因此,由图2可以推测出,一种最理想的非Pt氢析出催化剂必须同时具备适当的表面物理性质和接近于0的ΔGH。
图2
2.2 氢析出活性的实验表征方法
为了评判某一特定的氢析出电催化剂的催化活性,需要详细测试、计算如下几个重要参数:总电极活性、塔菲尔曲线(斜率)、稳定性、法拉第效率以及转化频率。
2.2.1 总电极活性
一般来说,我们首先通过循环伏安法(cyclic voltammetry,CV)或者线性扫描伏安法(linear sweep voltammetry,LSV)初步判断某一特定催化剂的总电极活性。由于我们观测到的总电流由一部分非法拉第电容电流构成(尤其是对含碳催化剂而言),因此通过CV和LSV测试结果我们仅能对该材料的电催化活性做初步评判。为了精确判定材料的催化活性,需要测量在不同电位下驻留时间最少为5 min时的稳态电流。一般将所得的电流用电极的表观几何面积归一化;有时为了得到单位质量活性,也将电流用样品质量归一化。为了便于比较不同样品的氢析出活性,需要特别注意两种过电位:一种称为“起始过电位(onset overpotential)”,然而起始过电位的定义和判定并不是很明确,如果以此作为评判催化剂优劣的标准,适当电流范围值(0-2 mA∙cm-2)都需给出;另一种为当电流密度为10 mA∙cm-2(该电流密度为光解水效率预期达到12.3%时要求的电流密度12)时该催化剂对应的过电位。
2.2.2 塔菲尔曲线
用塔菲尔曲线描述稳态电流密度与不同过电位之间的关系。上文已经提及塔菲尔方程的表达式η=b∙lg(j/j0),由塔菲尔方程可以得到两个重要参数,塔菲尔斜率(b)和交换电流密度(j0),一般来说,b与电极反应的催化反应机理有关;而j0用以描述稳态条件下当η为0时,电极材料的内在催化活性。我们需求的通常就是具有较大交换电流密度和较小塔菲尔斜率的材料。
2.2.3 稳定性
考虑到绝大多数HER一般都在极端条件下(如,pH为0的强酸或pH为14的强碱)运行。因此,作为具有潜在应用前景的HER催化材料具有良好的结构和稳定性就显得至关重要。目前一般采用两种方法表征HER电催化剂的稳定性:第一种方法是固定电压(该电压对应的电流一般必须大于10 mA∙cm-2),观察记录电流随时间(该时间一般要大于10 h)的变化趋势而得到电流-时间(I-t)曲线(当然也有文献选择固定电流密度,如10 mA∙cm-2,观察记录电压随时间的变化趋势而得到电压-时间(V-t)曲线);第二种方法是通过进行连续多圈(一般大于500次)CV或LSV扫描以判定材料的稳定性。
2.2.4 法拉第效率
法拉第效率描述的是电化学系统中电子参与所期望反应的效率。对于HER而言,假设电流密度具有100%的法拉第产出率,那么法拉第效率就可以通过计算实验检测到的产氢量与理论产氢量的比值得到。
2.2.5 转化频率
转化频率(turnover frequency,TOF)的定义为单位催化活性位点、单位时间内催化剂将反应物转化为目标产物数。转化频率可以反映每个催化位点的固有活性。然而,对于许多固态(多晶)催化材料而言,精确计算其转化频率并非易事。比如,对于一些氢析出纳米催化剂而言,通常既有可用的表面原子/催化集团,同时也有一些不可用的内部原子/催化物种。基于此,很多研究者试图仅计算催化材料的表面原子数或者可用的催化位点数以得出转化频率数,这是一种合理的方法。另一计算方法是通过计算催化材料中的全部催化物种以得到转化频率,无论该催化物种是具有活性的还是不具有活性的。虽然第二种计算方法会降低材料的转化频率数,不能反映材料的真实转化频率数值,但如果严格按此方法执行仍可以有效地比较两种或多种材料(尤其是相似材料)的催化活性和效率。
2.3 可用于构建电催化剂的元素
图3为可用以构建HER和OER电催化剂的元素一览表。根据一般的物理化学性质分类,可以将周期表中的元素大体分为以下三类:(ⅰ)贵金属(如Pt、Ir、Ru等),也就是目前我们认为的最好的氢(氧)析出电催化剂;(ⅱ)可用于构建非贵金属氢(氧)析出电催化剂的过渡金属,主要包括铁(Fe)、钴(Co)、镍(Ni)、铜(Cu)、钼(Mo)以及钨(W);(ⅲ)可用于构建非贵金属氢(氧)析出电催化剂的非金属,主要包括硼(B)、碳(C)、氮(N)、磷(P)、硫(S)以及硒(Se)。所有的非贵金属水电解催化剂都是通过以上12种非贵金属元素中的两种或几种组合而成。
图3
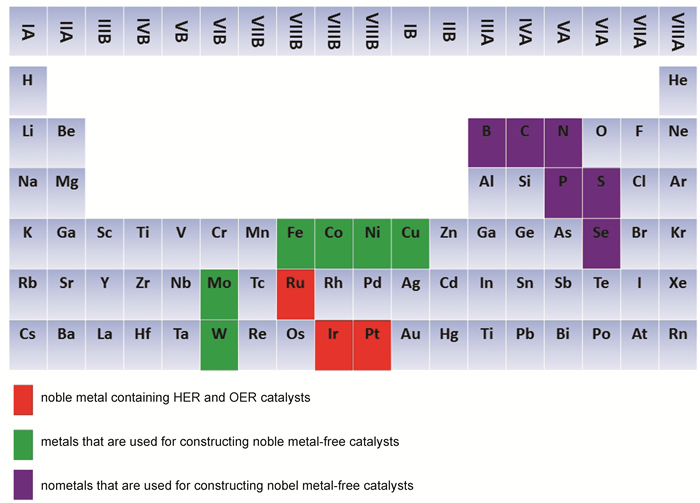
图3
可用于构建非贵金属氢析出反应(HER)和氧析出反应(OER)电催化剂的元素
Fig 3
Elements used for constructing hydrogen evolution reaction(HER)and oxygen evolution reaction(OER)electrocatalysts
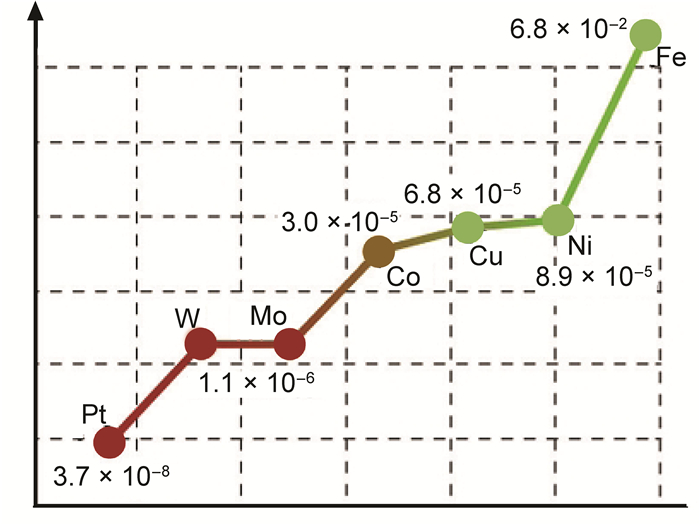
图4为构建非贵金属电催化剂的金属在地壳的质量分数,通过比较各金属元素的丰度,可得出如下两个结论:(ⅰ)Pt的丰度为3.7×10⁻⁸,比其他金属元素小几个数量级,物以稀为贵,因此在以上金属中,Pt的价格是最昂贵的;(ⅱ)其余六种非贵金属丰度按W=Mo < Co < Cu < Ni < < Fe顺序递增。需要指出的是,在设计制备非贵金属电催化剂时需要综合考虑它们的丰度和价格以求达到最佳平衡。在以上六种元素中,由于Fe和Ni具有最高的丰度和最低的价格,因此发展高效的Fe基和Ni基电催化剂是最有效的途径。接下来我们将结合我们研究所近年的工作从过渡金属磷化物、氮化物、碳化物、硫化物以及硒化物等分别进行分析总结。
图4
2.4 金属磷化物
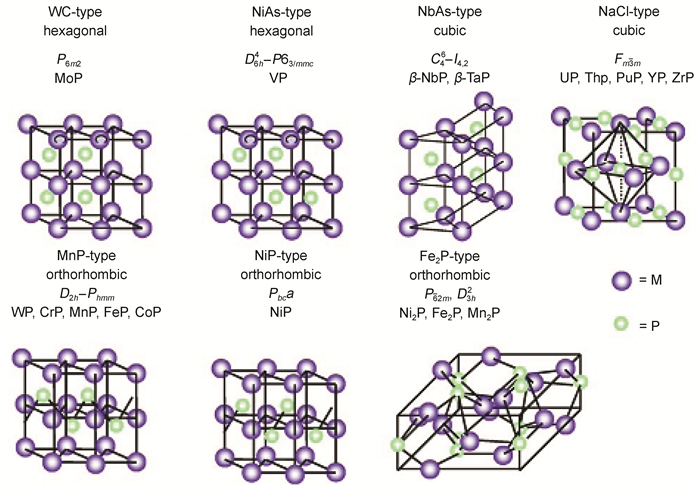
一般来说,过渡金属磷化物都具有较好的机械强度、电化学电导率以及化学稳定性。由于磷的原子半径(0.109 nm)较大,因此磷化物一般都由三棱柱结构组成,同时这些棱柱堆积形成各向异性的生长结构(如图5所示)13,该特殊结构会导致金属磷化物具有更多的不饱和表面原子,因此过渡金属磷化物具有更高的内在催化活性。由于其特殊结构和物理化学性质,过渡金属磷化物作为析氢材料在过去几年受到广泛的关注和研究。
图5
2.4.1 磷化镍
2005年,Liu和Rodriguez14通过密度泛函理论计算后首次提出Ni2P是最有应用前景的氢析出催化剂,他们发现Ni2P的(001)晶面具有适度的ΔGH,对应地具有最好的氢析出性能。他们指出,在Ni2P中由于P的引入会导致Ni浓度的减小,从而导致具有(001)晶面的Ni2P具有类氢化酶性质,电负性的非金属P原子和孤立的金属Ni原子分别充当着质子受体位点和氢化物受体位点。也就是说,质子受体位点和氢化物受体位点共存于Ni2P的(001)晶面,这就是我们熟知的“总体效应(ensemble effect)”,而总体效应正是促进HER的原因。此外,他们发现在氢析出过程中,氢会强吸附于Ni空位,一旦有P的存在和辅助,强吸附于Ni空位的H则可以很容易地从Ni2P的(001)晶面除去。该重要发现极大地刺激了人们对Ni2P作为氢析出催化剂的探索。Popczun等15验证了纳米结构的Ni2P确实是一种有效的氢析出电催化剂。他们将平均直径为17 nm的Ni2P沉积到Ti片上,0.5 mol∙L-1 H2SO4溶液中电流密度为10 mA∙cm-2时的过电位仅为115 mV,这是因为纳米结构可以暴露更多的Ni2P(001)晶面活性位点,进而有利于总体效应的进行。有趣的是,该材料在不同的过电位下具有不同的塔菲尔斜率:过电位为25-125 mV时,对应的塔菲尔斜率为46 mV∙dec-1;过电位为150-200 mV时,对应的塔菲尔斜率为81 mV∙dec-1。连续500圈CV扫描之后,催化活性有一定的衰减,电流密度为10 mA∙cm-2时的过电位从最初的115 mV上升到140 mV。然而,他们认为导致活性衰减的原因并不是Ni2P自身的溶解,而是Ni2P与Ti片之间的界面接触不牢固。
制备形貌良好的过渡金属磷化物一般需要在苛刻的条件下进行,如Popczun等15在十八烯、油胺和三正辛基膦中热解乙酰丙酮镍合成单分散的Ni2P纳米粒子,该反应具有高腐蚀性和高易燃性,因此必须在苛刻的惰性气氛中进行,这导致该方法不能大规模生产。为了优化合成条件并提高Ni2P的稳定性,Hu研究组16在250 ℃以NaH2PO2和NiCl2∙6H2O固相反应合成了粒径范围在10 -50 nm的Ni2P,然而该方法的缺点是所制备的Ni2P纳米粒子易聚集,形貌不易控制。我们研究所以Ni(NO3)2∙6H2O和Ti片为原料首先以电极沉积法制备Ni(OH)2/Ti,然后将NaH2PO2和Ni(OH)2/Ti转移到陶瓷舟中置于管式炉(P和Ni的摩尔比一般大于3),氩气氛保护下300 ℃反应1 h即可得目标产物Ni2P/Ti,该材料达到20和100 mA∙cm-2时的过电位仅为138和188 mV17。相比于以Ti片做支撑体和集流体,我们也研究了以碳布做集流体负载磷化镍(NiP2)纳米片阵列18,所得材料NiP2 NS/CC达到10和100 mA∙cm-2时的过电位分别为75和204 mV。以上Ni2P均为Fe2P-型结构,由于Ni和P的化合价多变,其它具有不同Ni、P化学计量比和晶格结构的磷化镍催化剂如NiP2 18、无定形磷化镍和Ni-P合金19, 20也被作为氢析出催化剂广泛研究。我们通过电沉积的方法将Ni-P合金纳米粒子薄膜沉积于泡沫Ni上,所得的Ni-P/NF在1 mol∙L-1 KOH中达到10 mA∙cm-2时的氢析出过电位仅为80 mV 21。
2.4.2 磷化钴
最近磷化钴被证实是一种具有高催化氢析出性能的过渡金属材料,不同于Ni2P具有Fe2P-型结构,CoP属于典型的B31 MnP-型结构(如图5所示)。对于CoP结构而言,P原子被位于高度扭曲的三棱柱顶点的六个Co原子包围,进而结合成以P―P键(0.270 nm)按Y轴方向扭曲延长的链。Popczun等22于2014年首次报道CoP是一种高活性的酸性介质中稳定的HER催化剂。他们通过Co纳米粒子与三辛基磷反应合成具有多晶面的空心CoP纳米粒子,然后将所得CoP纳米粒子沉积于Ti片上热处理之后得到CoP/Ti工作电极。该材料在0.5 mol∙L-1 H2SO4中电流密度为20 mA∙cm-2时的过电位仅为85 mV,同时经过400圈的CV测试和24 h的长效稳定测试均证实其具有高稳定性。
我们研究所首先提出通过两步反应制备过渡金属磷化物的方法:首先以过渡金属盐(MxCly,Mx(SO4)y或Mx(NO3)y,其中M表示过渡金属)为原料,通过电沉积或水热等方法将其转换为易于还原的过渡金属氧化物(或氢氧化物),然后用NaH2PO2将所得产物磷化(如图6所示)。该方法不仅可以制备形貌良好的催化剂,而且反应条件较为温和,有望大规模应用。2014年我们研究所首次提出以CoP纳米晶修饰碳纳米管(CoP/CNT)材料作为有效的HER催化剂23,该材料通过低温磷化Co3O4/CNT得到,在0.5 mol∙L-1 H2SO4中其氢析出起始电位仅为40 mV(图7a),塔菲尔斜率仅为54 mV∙dec-1(图7b),交换电流密度为0.13 mA∙cm-2,更为重要的是该材料在10 mA∙cm-2时的过电位仅为122 mV且运行18 h后性能无明显衰减。利用相似的方法,我们成功地在碳布上生长了多孔CoP纳米线阵列(CoP/CC,如图8所示)24,酸性介质中该CoP/CC作为析氢电催化剂时表现出优异的性能,其起始过电位仅为38 mV(如图9a所示),塔菲尔斜率仅为51 mV∙dec-1(如图9b所示),电流密度为10、20和100 mA∙cm-2时的过电位分别为67、100和204 mV,尤为重要的是,CoP/CC无论是在酸性、中性或碱性介质中均表现出了良好的稳定性(连续运行80000 s,性能无衰减,如图9c和9d所示)。以上两个工作的最大贡献在于首次提出采用低温磷化法将渡金属磷化物材料直接生长于碳布(同样适用于碳纳米管、Ti片、Ni片等)上构建无粘结剂电极的概念。以该方法制备电极材料具有以下优点:(ⅰ)反应条件温和,不会破坏目标产物形貌,无有机物参与反应;(ⅱ)无需高聚物(如Nafion和PFTE)作粘结剂,由于粘结剂会堵塞催化活性位点、抑制反应物和产物的扩散以及增大系统阻力,因此使用该方法可最大化地利用催化活性位点;(ⅲ)将活性相直接生长于集流体,其粘合力大大增强,因此其稳定性也有较大改善。此方法为制备无粘合剂的氢析出催化剂提供了新思路。
图6
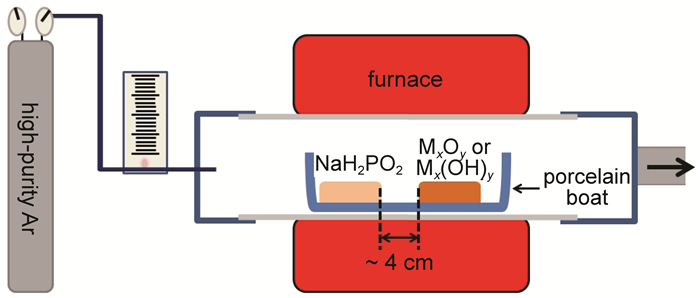
图6
使用程序升温法将过渡金属(氢)氧化物转化为过渡金属磷化物示意图
Fig 6
Schematic diagram of convert MxOy or Mx(OH)y to MxPz using temperature-programming method
图7
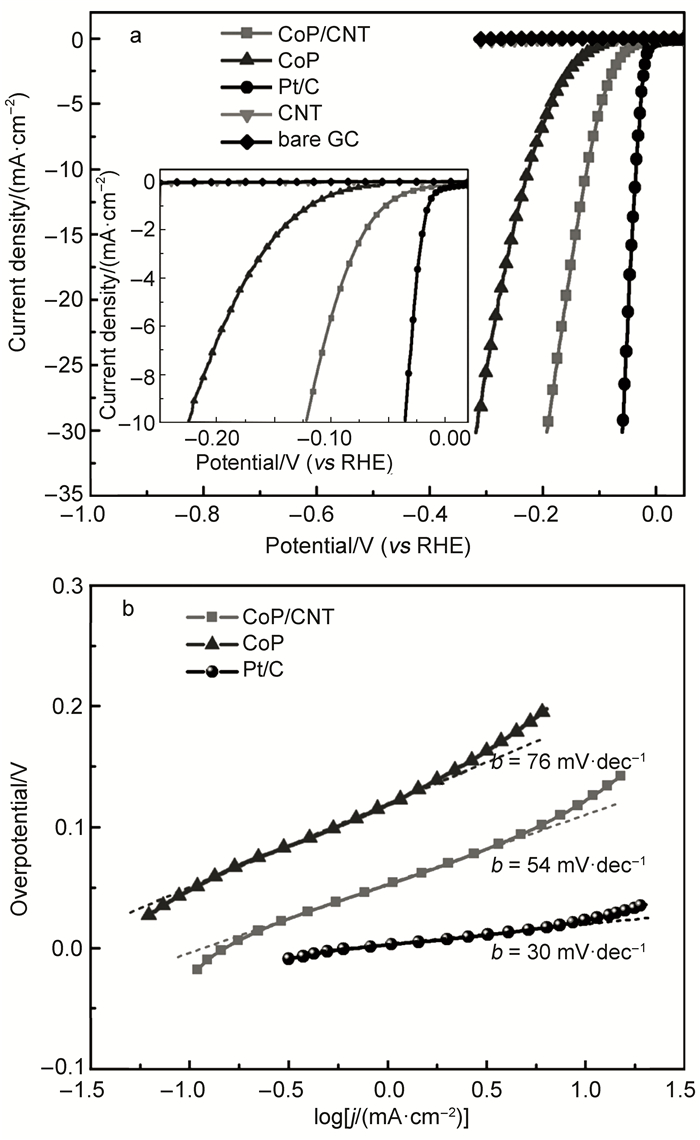
图8
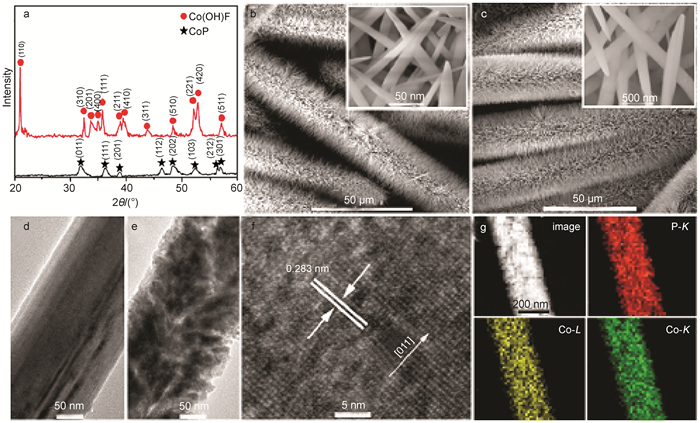
图8
(a)Co(OH)F和CoP的XRD图谱;(b)Co(OH)F/CC的低倍放大和高倍放大(插图)扫描电镜图;(c)CoP/CC的低分辨和高分辨(插图)扫描电镜图;(d)Co(OH)F以及(e)CoP纳米线的透射电镜图;(f)CoP纳米线的高分辨透射电镜图;(g)CoP纳米线的扫面透射电镜图以及P和Co的元素分布图24
Fig 8
(a)XRD patterns of Co(OH)F and CoP; (b)low- and(inset)high-magnification SEM images of Co(OH)F/CC(carbon cloth); (c)low- and(inset)high-magnification SEM images of CoP/CC; TEM images of(d)Co(OH)F and(e)CoP nanowires; (f)HRTEM image of CoP nanowire; (g)STEM image and EDX elemental mapping of P and Co for the CoP nanowire24
图9
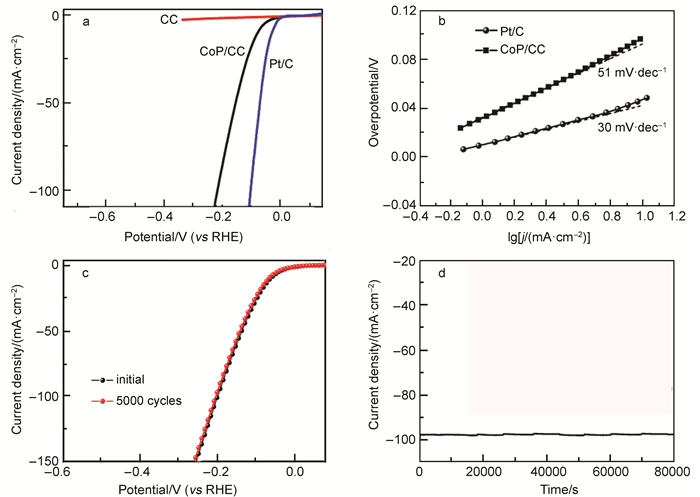
图9
(a)CoP/CC、纯碳布以及Pt/C在0.5 mol∙L-1 H2SO4中扫描速率为2 mV∙s-1时的极化曲线;(b)CoP/CC以及Pt/C的塔菲尔曲线;(c)电势范围为+0.1 - -0.3 V时CoP/CC在0.5 mol∙L-1 H2SO4中经过5000圈CV扫描前后极化对比曲线;(d)过电位为122 mV经过80000 s时CoP/CC的I-t曲线24
Fig 9
(a)Polarization curves of CoP/CC, blank CC, and Pt/C in 0.5 mol∙L-1 H2SO4 with a scan rate of 2 mV∙L-1; (b)Tafel plots of CoP/CC and Pt/C; (c)polarization curves of CoP/CC initially and after 5000 CV scans between+0.1 and -0.3 V(vs RHE); (d)time-dependent current density curve for CoP/CC under static overpotential of 200 mV for 80000 s24
基于以上两工作,我们分别将CoP纳米粒子生长于碳布(CoP NPs/CC)25、CoP纳米片阵列生长于Ti片(CoP/Ti)26以及CoP纳米线生长于Ti片上(np-CoP NWs/Ti)27,测试发现它们均表现出良好的电催化氢析出性能。更深入地,我们也比较了具有不同形貌的CoP纳米材料作为氢析出电催化剂的性能差异28, 29。CoP纳米粒子(NPs)、纳米片(NSs)和纳米线(NWs)均可采用上述常规方法合成,在此不赘述;需要指出的是由于CoP纳米管(NTs)具有内空心结构,因此一般需要模板辅助方可制备。基于此,我们研究所首次提出利用多孔阳极氧化铝(AAO)为模板制备CoP纳米管29,具体方法如下:将AAO充分浸渍于钴盐乙醇溶液中以使模板壁充分吸附钴盐,然后加热干燥该模板;以NaH2PO2磷化上述被干燥的模板以得到CoP包覆的氧化铝,通过稀氢氟酸刻蚀除去氧化铝即可得到CoP NTs(如图10所示)。将该CoP NTs作为HER材料,电流密度为10 mA∙cm-2时的过电位为129 mV,塔菲尔斜率为60 mV∙dec-1,均优于CoP NPs。我们进一步比较了CoP NPs、CoP NSs以及CoP NWs作为氢析出材料的性能差异28,结果表明CoP NWs具有最高的催化氢析出活性和稳定性,原因如下:(ⅰ)CoP NWs相较其他CoP纳米材料具有更大的比表面积,有利于CoP暴露更多的活性位点,进而提高单位面积的催化活性;(ⅱ)在以上三种CoP纳米材料中,CoP NWs具有最小的电荷转移电阻以及最快的电极反应动力学;(ⅲ)CoP NWs具有严格的微观一维结构,当将它们涂覆于集流体时它们倾向于交错堆叠形成宏观三维大孔结构,该结构有利于电极表面气泡的除去,从而提高活性位点的利用率,进而改善其催化活性和耐久性。
图10
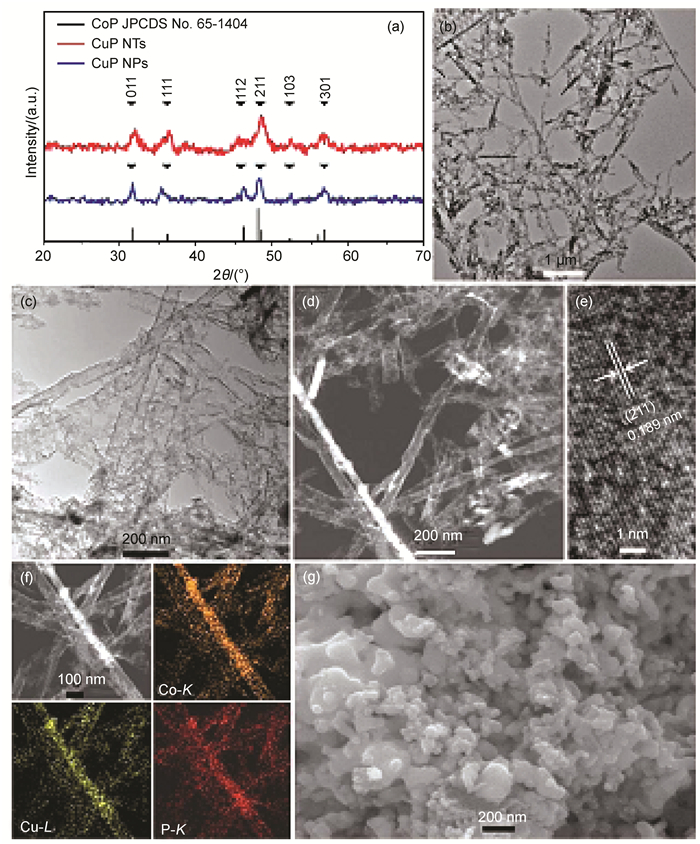
图10
(a)CoP纳米管以及CoP纳米粒子的XRD谱图;CoP纳米管的(b)低分辨和(c)高分辨透射电镜图;(d)CoP纳米管的扫描透射电镜图;(e)CoP纳米管的高分辨透射电镜图;(f)CoP纳米管中Co和P元素的元素分布图;(g)CoP纳米粒子的扫描电镜图29
Fig 10
(a)XRD patterns of CoP NTs and CoP NPs; (b)low and(c)high magnification TEM images of CoP NTs; (d)STEM image of CoP NTs; (e)HRTEM image of CoP NTs; (f)EDX elemental mapping images of Co and P for CoP NTs; (g)typical SEM image of CoP NPs29
除了Co、P化学计量比为1:1的CoP之外,还可以制备其他化学计量比的磷化钴材料,如Co2P。Huang等30以醋酸钴和三苯基膦为原料在油胺中制备了具有棒状结构、直径为(9.8±1.3)nm、长度为(110.0±11.8)nm的Co2P,该棒状Co2P纳米材料的HER性能可与CoP媲美。Lu等31进一步比较了具有不同化学计量比的Co2P、Co1.33Ni0.67P以及Ni2P纳米棒的HER性能,结果表明Co2P纳米棒具有最好的活性和稳定性。Saadi等32以阴极沉积法将溶于硼酸中的Co2+和H2PO2-负载于Cu基底,所得的无定形膜中Co、P化学计量比为20:1,然而经过电化学氢析出反应之后,化学计量比变为1:1,这表明高价态的Co和P物种在电化学氢析出反应条件下不能稳定存在。
2.4.3 磷化铁和磷化铜
相比于钴,铁和铜由于含量丰富和廉价而被引入过渡金属磷化物催化剂的范畴。2013年,Xu等33首次报道FeP可以作为一种酸性介质中稳定的HER催化剂,该材料是通过Fe18S25-TETAH膜(TETAH,质子化的三乙烯四胺)与磷离子的阴极交换反应而制备。Callejas等34在油胺和十八烯的混合液中分解Fe(CO)5,然后与三正辛基膦反应制备了具有MnP-型结构的FeP纳米粒子。以上两种方法反应路线复杂、反应条件苛刻,最后得到的FeP表面的有机杂质很难清洗,甚至需热解除去。受低温磷化制备CoP方法的启发,我们研究所成功合成了具有不同纳米结构形貌的FeP。我们以水热法将羟基氧化铁纳米线阵列(FeOOH NA)生长于Ti片,然后对其低温磷化得到FeP NA/Ti(如图11所示)35。该催化剂达到10和100 mA∙cm-2时的过电位仅为55和127 mV,塔菲尔斜率为38 mV∙dec-1,表明其通过Volmer-Heyrovsky反应机理进行,Heyrovsky反应为决速步。通过外推法计算其j0为0.42 mA∙cm-2,该交换电流密度为已知非贵金属氢析出催化剂中的最大值。
图11
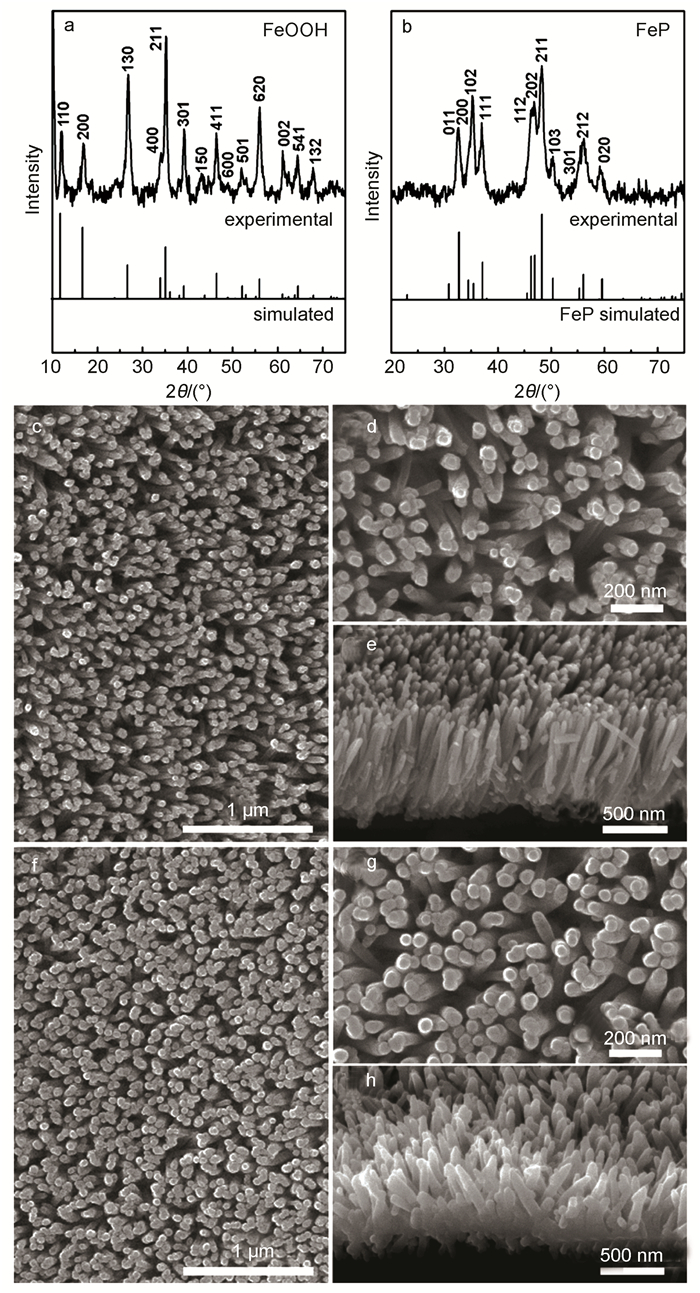
图11
FeOOH(a)以及从Ti片上刮下来的FeP(b)的XRD图谱;FeOOH NA/Ti前驱体的低分辨(c)和高分辨(d)扫描电镜图;(e)FeOOH NA/Ti的横截面扫描电镜图;FeP NA/Ti的低分辨(f)和高分辨(g)扫描电镜图;(h)FeP NA/Ti的横截面扫描电镜图35
Fig 11
XRD patterns for(a)FeOOH and(b)FeP scraped off the Ti plate; (c)low- and(d)high-magnification SEM images of FeOOH NA(nanowire array)/Ti precursor; (e)cross-section SEM image of FeOOH NA/Ti; (f)low- and(g)high-magnification SEM images of FeP NA/Ti; (h)cross-section SEM image of FeP NA/Ti35
碳布作为一种廉价易得、导电性极好的集流体被广泛应用。我们将自支撑的FeP纳米线阵列负载于碳布上(FeP NAs/CC)36,发现该材料在酸性介质中的氢析出性能极为优异,在0.5 mol∙L-1 H2SO4中,其氢析出起始电位仅为20 mV,该催化剂达到10 mA∙cm-2时的过电位为58 mV,塔菲尔斜率为45 mV∙dec-1。此外,我们也在碳布上生长了FeP纳米粒子膜(FeP/CC)37,酸性介质中的氢析出起始电位更是降低到仅有19 mV,该催化剂达到20和100 mA∙cm-2时的过电位为54和108 mV(图12a),塔菲尔斜率仅为32 mV∙dec-1(图12b),已经可与商业Pt催化剂的性能相媲美,该性能为目前所报道非贵金属催化剂中的最佳性能。难能可贵的是该催化剂在中性和碱性介质中均表现出良好的HER性能。众所周知,质子交换膜水电解(PEMWE)技术一般在强酸性介质下工作,因而需要酸稳定的HER催化剂;微生物电解池(MEC)技术以微生物降解废水中的有机物质,该技术需要中性环境稳定的HER催化剂;而阴离子交换膜水电解(AEMWE)技术需要强碱性条件稳定的HER催化剂。我们上面所报道的催化剂一般都具有较宽的pH应用范围,因而具有潜在的大规模商用前景。
图12

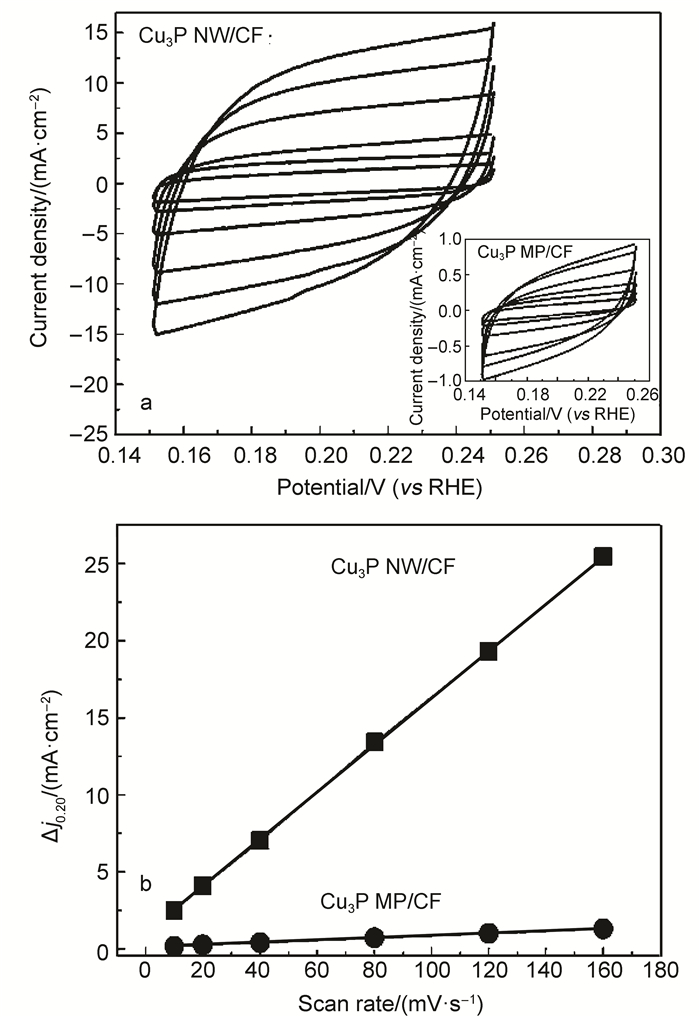
我们研究所首先报道了生长于泡沫铜上的自支撑Cu3P纳米线阵列(Cu3P NW/CF)可作为有效的氢析出电催化剂38,作为氢析出材料其起始电位为62 mV,塔菲尔斜率为67 mV∙dec-1,该催化剂达到10 mA∙cm-2时的过电位为143 mV。一般来说,电化学表面积的量级可粗略判断表面粗糙度。通过比较Cu3P NW/CF和Cu3P微纳米粒子(Cu3P MP/CF)的双电层电容(如图13所示),得到Cu3P NW/CF为77.8 mF∙cm-2,大约是Cu3P MP/CF(4.1 mF∙cm-2)的19倍,这表明Cu3P NW/CF具有极大的表面粗糙度,表明其有较大的电化学表面积,进而可以提高催化剂的交换电流密度。目前Cu3P作为电化学氢析出材料的其他文献尚未见报道,这可能是由于其活性和稳定性尚不及Ni2P、CoP;然而由于其含量丰富、价格便宜,相信以后对其研究会层出不穷。
图13
2.4.4 磷化钼和磷化钨
磷化钼(MoP)最初是以工业加氢脱硫催化剂而被报道的,虽然加氢脱硫反应和氢析出反应是不同的催化过程,但二者也有一些相似之处,如在氢的可逆结合与离解方面39。密度泛函理论计算结果表明MoP具有类铑和类钯性质,这些积极因素促使科研人员对MoP的HER性能进行深入研究。Xiao等40于2014年首次报道了MoP是一种具有高效氢析出活性的催化剂,通过改变反应条件,他们分别制备了体相(bulk)的Mo、MoP和Mo3P,他们认为磷化程度对电化学氢析出活性和稳定性具有重要影响。通过研究Mo、Mo3P和MoP的HER性能,相较Mo和Mo3P在酸性和碱性介质中具有较差的活性和稳定性而言,MoP具有非常可观的活性和稳定性。利用密度泛函理论计算Mo、Mo3P和MoP的ΔGH,他们发现金属Mo对H的结合最强,表明其具有较高的负结合能(与图2一致);计算MoP(001)晶面ΔGH表明其具有较金属Mo更强的H结合力,因此Mo不能作为MoP中的氢析出活性位点;然而,计算MoP中P的ΔGH发现低覆盖度时P可以结合H,高覆盖度时P可以释放H,这使得P以“氢收发员(hydrogen deliverer)”存在;计算Mo3P中(001)晶面的ΔGH表明其具有较高的正结合能,表明Mo3P释放H较容易而结合H较难。因此,他们得出结论:P原子在MoP中的作用与S在MoS2中的作用类似,可以产生较多的催化活性位点。0.5 mol∙L-1 H2SO4中,MoP的电化学氢析出起始电位为50 mV,电流密度达到30 mA∙cm-2所需过电位为180 mV,塔菲尔斜率为54 mV∙dec-1。
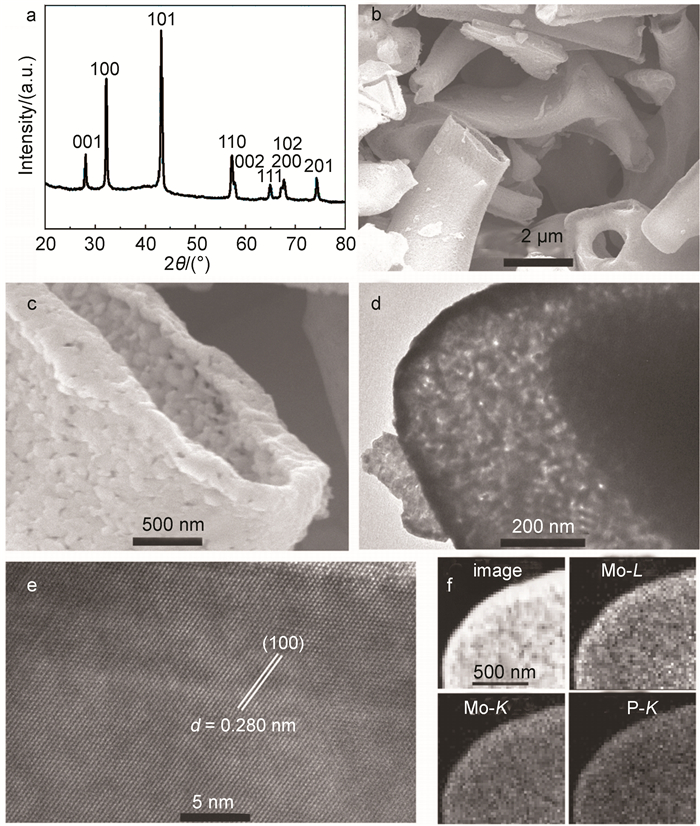
上述烧结法制备的MoP的缺点是比表面积比较小、形貌较差、易团聚,不能暴露更多的活性位点。有鉴于此,我们研究所采取图6所示的程序升温法成功合成了比表面积高达143.3 m2∙g-1的纳米粒子紧密连接的具有网状结构的MoP,我们发现前驱体中柠檬酸(CA)与Mo、P的比例对材料的形貌具有重要影响,当前驱体中Mo、P、CA比例为1:1:2时所对应的催化剂(MoP-CA2)具有最大的比表面积和最好的形貌(如图14所示)41。0.5 mol∙L-1 H2SO4中,MoP-CA2的电化学氢析出起始电位仅为40 mV,电流密度达到10和100 mA∙cm-2所需过电位分别为125和200 mV,塔菲尔斜率为54 mV∙dec-1,交换电流密度为0.086 mA∙cm-2,经过4000圈CV和24 h I-t长时间电解后其性能几乎无衰减。
图14
除上述方法之外,我们研究所还发展了一种分别以(NH4)6Mo7O24∙4H2O,NaH2PO4∙2H2O和海藻酸钠((C6H7NaO6)x)作为Mo、P和C源,通过一步合成MoP纳米片负载于碳片(MoP/CF)的方法42,该MoP纳米片的厚度为1.6 nm。如果无海藻酸钠,则所得MoP为体相,海藻酸钠衍生的碳片可以提高MoP对HER的效率。在0.5 mol∙L-1 H2SO4中,MoP/CF的电化学氢析出起始电位为100 mV,电流密度达到10和50 mA∙cm-2所需过电位分别为200和310 mV(图15a),塔菲尔斜率为79.2 mV∙dec-1(图15b),该MoP/CF的析氢性能稍次于MoPCA2,这可能是因为其比较面积较小(22.9 m2∙g-1,远小于MoP-CA2的143.3 m2∙g-1),暴露的催化活性位点较少的原因。MoP/CF经过3000圈CV后性能几乎无衰减(图15c)。
图15
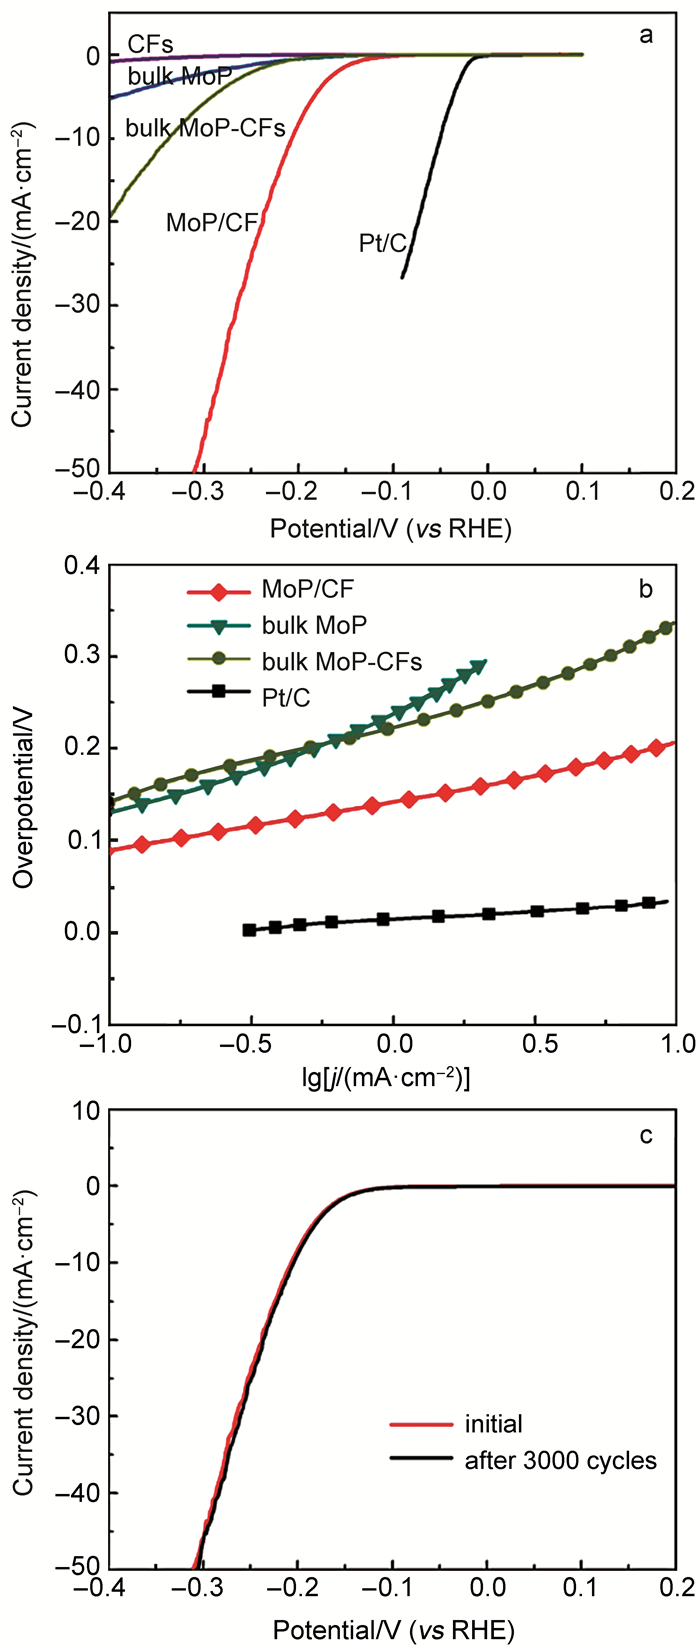
图15
(a)MoP/CF、体相MoP、CFs、Pt/C以及体相MoP-CFs修饰的玻碳电极于0.5 mol∙L-1 H2SO4溶液中扫速为2 mV∙s-1的极化曲线;(b)MoP/CF、体相MoP、Pt/C和体相MoP-CFs的塔菲尔曲线;(c)MoP/CF在0.5 mol∙L-1 H2SO4溶液中3000圈前后的极化曲线42
Fig 15
(a)Polarization curves of MoP/CF, bulk MoP, CFs, Pt/C, and bulk MoP-CFs modified GCE in 0.5 mol∙L-1 H2SO4 at a scan rate of 2 mV∙s-1; (b)Tafel plots of MoP/CF, bulk MoP, Pt/C, and bulk MoP-CFs derived from their corresponding polarization curves; (c)durability test for MoP/CF in 0.5 mol∙L-1 H2SO4 for 3000 cycles42
Kibsgaard和Jaramillo43通过在MoP表面掺杂S而得到了表面富S的混阴离子合金MoP/S,MoP/S的电流密度达到10、20和100 mA∙cm-2时所需过电位分别为64、78和120 mV;而具有相同形貌无S掺杂的MoP达到10 mA∙cm-2时所需过电位高达117 mV。至于为何具有如此大的差异,暂时无法给出合理解释,他们认为主要原因是混阴离子合金MoP/S表面的S原子可以有效抑制MoP表面被氧化,当然需要更多的工作去研究其深入原因。相比于以上结晶性良好的MoP,McEnaney等44通过在异三十烷中热解Mo(CO)6和三辛基磷,然后用H2/Ar2混合气还原而得到直径为4 nm均一、无定形的MoP。利用相同的方法,他们也合成了无定形的WP45。无定形MoP和WP均具有较优异的电化学氢析出性能。
图16

图16
(a)CC、WO3 NAs/CC以及WP NAs/CC的XRD谱图;(b, c)WO3 NAs/CC的低分辨和高分辨扫面电镜图;(d, e)WP NAs/CC的扫面电镜图;(f)WP纳米棒的透射电镜图;(g)单WP纳米棒的高分辨透射电镜图,所选区域按[11
Fig 16
(a)XRD patterns for CC, WO3 NAs/CC, and WP NAs/CC; (b, c)SEM images of WO3 NAs/CC; (d, e)SEM images of WP NAs/CC; (f)TEM image of the WP nanorods; (g)HRTEM image(the zone axis is [11
2.5 金属氮化物
过渡金属氮化物具有优异的物理化学性质。一方面,由于N原子的引入可以修饰金属的d带进而引起金属的d带收缩,这使得过渡金属氮化物具有类Pd、类Pt的电子结构;另一方面,由于N原子的原子半径较小,它可以依附于晶格间隙,因此金属氮化物中的金属原子可以密堆积或近密堆积的形式排列,这使得金属氮化物具有优异的电子导电性。以上的良好特性和高耐腐蚀性使得金属氮化物材料相较金属或金属合金有更为广阔的应用前景。
2012年,Chen等48首次证实了MoN具有氢析出性能。他们通过引入Ni形成Ni―Mo二元合金氮化物(NiMoNx)以减弱Mo―H结合力,从而改善催化活性。所制备的纳米片状NiMoNx主要由γ-Mo2N以及少量的Ni2Mo3N组成,其片状厚度为4-15 nm,片间隙约为2 nm。通过延伸X射线吸收精细结构(EXAFS)表征(如图17所示),他们发现Ni物种从表面NiMoNx分离出来形成一独立分离的富Ni区域,而该富Ni区域正是随后形成纳米片结构的原因。同时,EXAFS结果表明,在氮化物的形成过程中Ni―Ni间距增大而Ni―Mo间距减小,进一步证实了NiMoNx中Ni和Mo之间的强相互作用。由此,NiMoNx表现出良好的催化析氢性能,起始电位为78 mV,塔菲尔斜率为35 mV∙dec-1。
图17
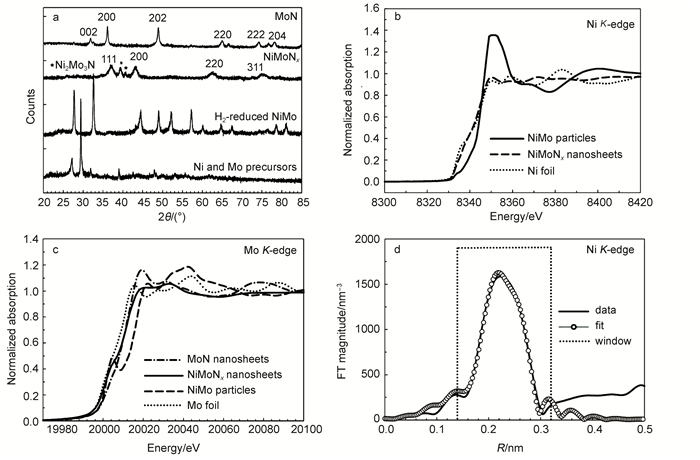
图17
(a)碳负载MoN、NiMoNx、H2还原的NiMo以及NiMo前驱体的XRD谱图;NiMo纳米粒子、NiMoNx纳米片以及Ni和Mo片中(b)Ni的K边缘XANES谱以及(c)Mo的K边缘XANES谱;(d)分别通过k2加权以及NiMoNx外层壳拟合的Ni的K边缘EXAFS数据的傅里叶转换放大图(其中k为光电子波数)48
Fig 17
(a)XRD patterns of carbon-supported MoN, NiMoNx, H2-reduced NiMo, and NiMo precursors; XANES spectra of(b)Ni K-edge and(c)Mo K-edge from NiMo nanoparticles and NiMoNx nanosheets as well as Ni and Mo foils; (d)Fourier transformed magnitudes of the k2-weighted Ni K-edge EXAFS data and first-shell fit for NiMoNx(k: the photoelectron wavenumber)48
图18
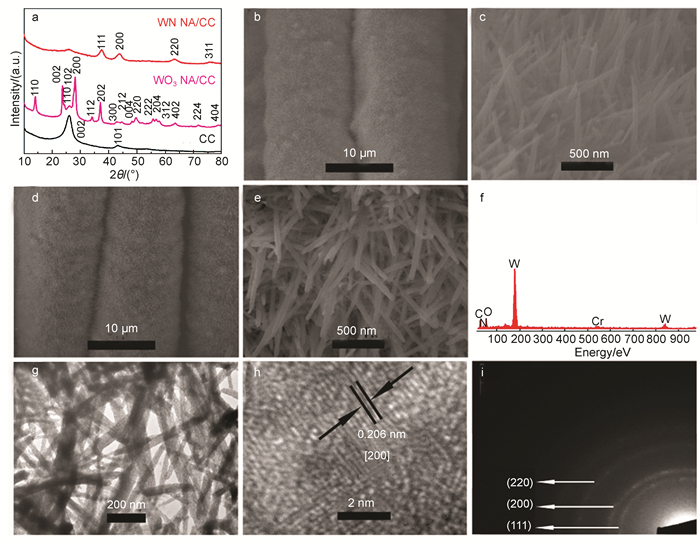
图18
(a)CC、WO3、NA/CC和WN NA/CC的XRD谱图;WO3 NA/CC的低分辨(b)和高分辨(c)扫描电镜图;WN NA/CC的低分辨(d)和高分辨(e)扫描电镜图;(f)WN/CC的EDX谱图;(g)WN纳米棒的透射电镜图;单WN纳米棒的(h)高分辨透射电镜图和(ⅰ)选区电子衍射图49
Fig 18
(a)XRD patterns for CC, WO3 NA/CC, and WN NA/CC; (b)low- and(c)high-magnification SEM images of WO3 NA/CC; (d)low- and(e)high-magnification SEM images of WN NA/CC; (f)EDX spectrum for WN/CC; (g)TEM image of the WN nanorods; (h)HRTEM image and(ⅰ)SAED pattern taken from one single WN nanorod49
2.6 金属碳化物
2.6.1 碳化钼
图19
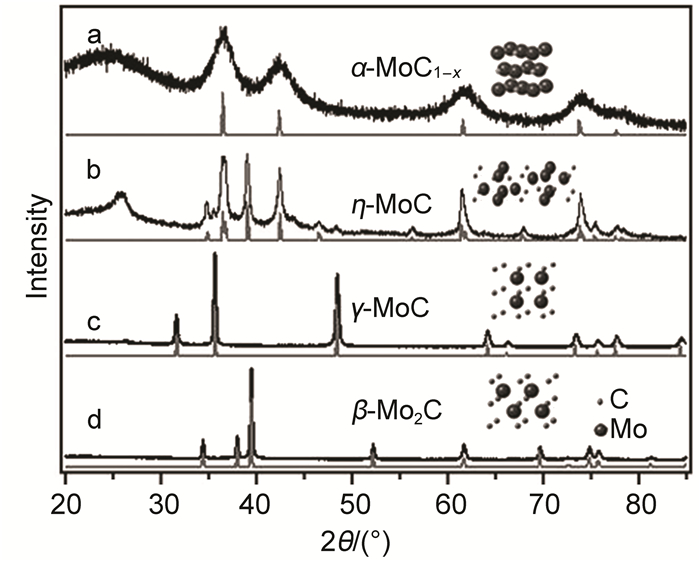
最近的研究表明,碳纳米管和石墨烯既可以作为制备Mo2C的碳源,又可以作为载体材料锚定Mo2C纳米晶簇,最终形成的Mo2C-纳米碳复合材料可作为高性能电化学析氢催化剂而使用55。需要指出的是在Mo2C-石墨烯、Mo2C-碳纳米管中,石墨烯和碳纳米管可以有效抑制Mo2C的团聚、为电极材料与电解液提供较大的接触面积、促进电子转移,进而提高Mo2C的电催化活性。我们研究所以廉价易得、环境友好的藻酸钠(ALG)为碳源、以(NH4)6Mo7O24∙4H2O为钼源,通过生物聚合物衍生法成功合成了Mo2C纳米粒子修饰的石墨碳片(Mo2C/GCSs)56,该材料在酸性介质中表现出良好的氢析出性能:起始电位为120 mV,电流密度达到10 mA∙cm-2所需过电位为200 mV(如图20a所示),塔菲尔斜率为62.6 mV∙dec-1(图20b),交换电流密度为0.0125 mA∙cm-2,经过3000圈CV扫描后性能几乎无衰减(图20c)。同时我们也研究了Mo2C的形貌对氢析出性能的影响57:通过在氩气中直接热解不同比例的MoOx/PPD(对苯二胺)分别合成了Mo2C NSs和Mo2C NWs。结果表明Mo2C NSs和Mo2C NWs具有相同的起始电位(~160 mV),而在相同过电位下Mo2C NWs的电流却要比Mo2C NSs大,经过3000圈CV扫描之后Mo2C NWs性能几乎无衰减,这表明Mo2C NWs比Mo2C NSs具有更好的应用前景。
图20
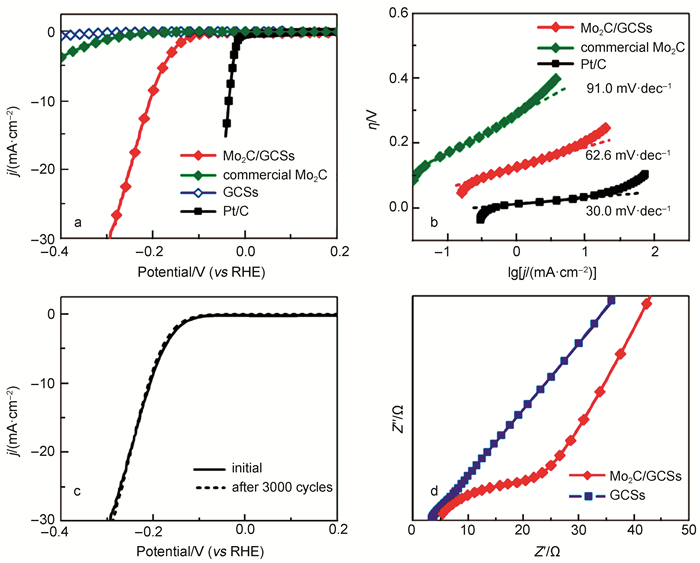
图20
(a)Mo2C/GCSs、商业Mo2C、GCSs以及Pt/C在0.5 mol∙L-1 H2SO4中扫速为2 mV∙s-1时的极化曲线;(b)Mo2C/GCSs、商业Mo2C以及Pt/C的塔菲尔曲线;(c)0.5 mol∙L-1 H2SO4中通过加速测试3000圈前后Mo2C/GCSs的LSV对比曲线;(d)Mo2C/GCSs和GCSs的Nyquist曲线56
Fig 20
(a)Polarization curves of the Mo2C/GCSs(graphitic carbon sheets), commercial Mo2C, GCSs, and Pt/C catalysts with a scan rate of 2 mV∙s-1 in 0.5 mol∙L-1 H2SO4; (b)Tafel plots of Mo2C/GCSs, commercial Mo2C and Pt/C; (c)durability test for the Mo2C/GCSs catalyst by CV scanning for 3000 cycles in 0.5 mol∙L-1 H2SO4; (d)Nyquist plots of Mo2C/GCSs and GCSs56
2.6.2 碳化钨
图21
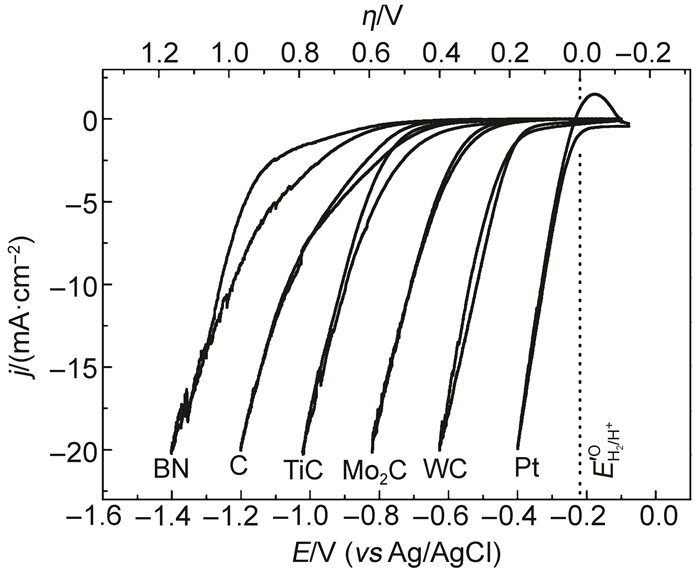
自然界中的固氮酶和氢化酶可以间接地促进HER,但是利用酶基催化剂难以实现大规模制氢反应,这是由于虽然这些生物酶催化剂在中性介质中具有超强的选择活性,然而,在水电解所要求的强酸性和强碱性条件下,这些生物酶催化剂会很快失去其自身活性。受固氮酶和氢化酶的结构-组成-性能关系的启发,科研人员已经开发出了一系列过渡金属硫化物并用作HER催化剂,下面我们将简单介绍。
以MoS2作为电化学氢析出催化剂的探究可以追溯至20世纪70年代61,那时人们认为体相MoS2晶体对HER无活性,这一结论导致在很长时间内MoS2作为析氢材料的研究处于迟滞状态。这一观念直到2005年才被Hinnemann及其同事颠覆62:他们发现MoS2中的(1010)型Mo边缘结构与固氮酶中的活性位点类似。通过计算他们发现MoS2边缘的氢原子吸附自由能与Pt的很接近(如图22所示),这为MoS2作为一种有效的氢析出电催化剂提供了理论基础。他们将MoS2纳米粒子负载于石墨上,通过实验证实了纳米级的MoS2具有电化学氢析出活性。这是首次关于MoS2边缘结构作为真实活性位点的报道。基于此研究,Jaramillo等63制备了具有不同粒径的以MoS2边缘为主的MoS2纳米粒子。通过电化学测试他们得出结论:MoS2纳米粒子的催化活性与MoS2边缘状态长短有关,与面积覆盖度无直接关系,从而直接建立起了MoS2边缘与催化活性位点之间的构效关系。
图22

基于上述MoS2催化活性位点的探究,同时结合MoS2的半导体性质,可以总结出理性合成纳米级MoS2催化剂以提高其催化活性的两种方法:第一种称之为“活性位点法”,主要包括以下三种途径:(ⅰ)增大活性位点的暴露数量;(ⅱ)提高活性位点的活性;(ⅲ)提高活性位点与电极接触面积。第二种称之为“电导性方法”,主要包括两种途径:(ⅰ)在MoS2的晶格中掺杂适当的其他原子,(ⅱ)用导电物质如碳纳米管和石墨烯与MoS2耦合。关于以上两种方法的综述已有报道2, 39,在此不细述。需要指出的是,CoSx相较MoSx具有更优的氢析出性能,最近Markovic等65通过结合CoSx的高活性和MoSx的高稳定性制备了具有硫属结构的CoMoSx,他们发现过渡金属阳离子(Co2+和Mo4+)在加速慢反应Volmer步骤中起到决定性的作用。
我们研究所通过水热法一步合成了负载于Mo上的三维大孔MoS2薄膜(MoS2/Mo)64,该材料表现出优异的电化学氢析出性能。0.5 mol∙L-1 H2SO4中,电流密度为10和100 mA∙cm-2时的过电位分别为168和215 mV(如图23a所示),塔菲尔斜率为48 mV∙dec-1(图23c),长达17 h的电解实验表明其活性几乎无衰减(图23d)。我们总结出该MoS2/Mo作为高活性电化学氢析出催化剂的主要原因如下:(ⅰ)将活性相Mo2S直接生长于Mo,保证了其紧密接触以及粘附;(ⅱ)Mo2S的三维大孔结构有利于质子的扩散和氢的析出;(ⅲ)无Nafion粘结剂涂覆于电极表面以导通质子和固定催化剂,有效抑制了活性位点被堵塞。此外,我们研究所利用水热法一步合成了NixSy-MoS2(此处,x和y分别表示Ni和S的化学计量比)混合球(NMSHMs,如图24所示)66。与单独的NixSy、MoS2以及mNW(将NixSy和MoS2物理混合)相比该催化剂表现出超高的氢析出活性和稳定性。0.5 mol∙L-1 H2SO4中,NMSHMs的氢析出起始电位为160 mV,电流密度达到20 mA∙cm-2时所需过电位为330 mV。需要指出的是,NixSy和MoS2的塔菲尔斜率分别为36.7和98.8 mV∙dec-1,而NMSHMs和mNM的塔菲尔斜率分别为55.6和68.5 mV∙dec-1,这表明上述四种材料对HER具有不同的反应机理。通过在MoS2中掺入NixSy可以改善MoS2的氢析出途径。然而由于反应机理的复杂性和不确定性,需要更多的实验手段和理论计算进一步确认。
图23
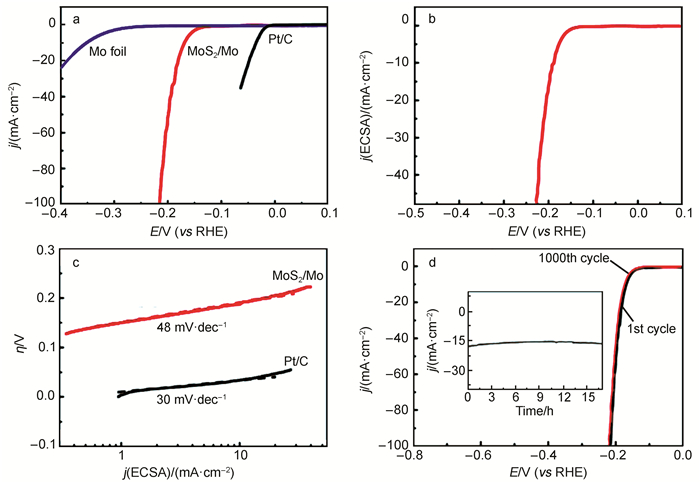
图23
(a)MoS2/Mo、Pt/C以及裸Mo片在0.5 mol∙L-1 H2SO4中扫速为5 mV∙s-1的极化曲线,电流密度以电极几何面积归一化;(b)电流密度以ECSA归一化的MoS2/Mo的极化曲线;(c)MoS2/Mo和Pt/C的塔菲尔曲线;(d)MoS2/Mo的最初极化曲线以及经过1000圈CV之后的极化曲线(插图为过电位为175 mV时经过17 h MoS2/Mo的电流密度-时间曲线)64
Fig 23
(a)Polarization curves for MoS2/Mo, Pt/C, and bare Mo foil in 0.5 mol∙L-1 H2SO4 with a scan rate of 5 mV∙s-1 with current density normalized by geometric surface area of the electrode; (b)polarization curve for MoS2/Mo with current density normalized by ECSA; (c)Tafel plots for MoS2/Mo and Pt/C with current density normalized by ECSA; (d)polarization curves for MoS2/Mo initial and after 1000 CV scanning between+0.28 and 0.27 V(vs RHE)(inset: timedependent current density curve for MoS2/Mo under static overpotential of 175 mV for 17 h)64
图24

由于WS2和MoS2具有相似的电子结构和性质,最近几年WS2已经受到学者的广泛关注。该领域已有较多的报道,最经典的当属Chhowalla研究组67通过锂嵌入法合成单分散剥离的WS2纳米片。化学剥离的WS2纳米片由高度扭结的金属一维相堆积组成,而这正是WS2纳米片具有高催化活性的原因。此外,Chhowalla研究组68通过水热法合成了WS2纳米片,他们认为起始反应物(氯化钨和硫代乙酰胺)对于形成片状WS2起着决定性的作用。当氧化石墨加入反应体系后,WS2-石墨烯材料就可以顺利合成并可以极大地提高氢析出反应性能。最近,我们研究所的研究表明可以通过电沉积法一步制备石墨烯薄膜限域的WS2纳米粒子(GWS2)69。我们以四硫代钨酸铵((NH4)2WS4)和氧化石墨烯为前驱体电沉积制备了G-WS2(图25)。通过测试电化学性能发现,滴涂于Ti片的G-WS2在酸性介质中的氢析出反应起始电位为180 mV,电流密度为10 mA∙cm-2时所需过电位为306 mV,其塔菲尔斜率为67 mV∙dec-1,同时该催化剂表现出了良好的稳定性。
图25
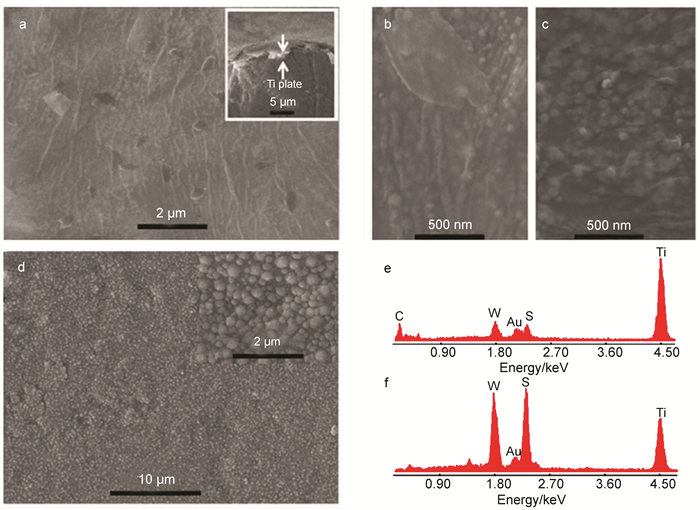
图25
G-WS2的(a)低分辨和(b)高分辨扫描电镜图,(a)中插图为横截面;(c)经过1000圈老化试验后G-WS2的扫描电镜图;(d)WS2的低分辨(插入为高分辨)扫描电镜图;(e)G-WS2和(f)WS2的能谱图69
Fig 25
(a)Low(inset: cross-section SEM image of G-WS2)and(b)high magnification SEM images of G-WS2; (c)SEM image of G-WS2 after 1000 CV cycles; (d)low magnification SEM image of WS2(inset: high magnification SEM image); (e)EDS of G-WS2; (f)EDS of WS2 69
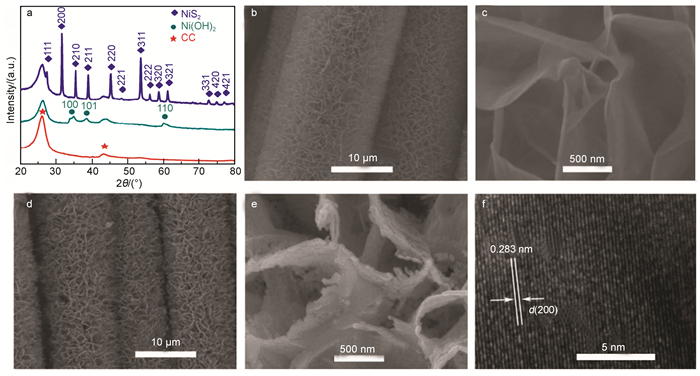
受到氢化酶结构和组成的启发,研究者报道了一系列Fe基和Ni基的氢析出催化剂70。如Di Giovanni等71研究报道了磁黄铁矿型FeS在中性介质中的电化学氢析出性能,经过6天的稳定性测试,该磁黄铁矿型FeS催化剂无明显的结构损坏和活性衰减,然而该材料的催化活性相对较低,影响了其应用。Kong等72发现黄铁矿型FeS2和NiS2在酸性介质中均有可观的氢析出活性。我们研究所将三维结构的NiS2纳米片阵列生长于碳布(NiS2 NA/CC,如图26所示)73,从而制备了无粘结剂的高效氢析出催化剂。该NiS2 NA/CC催化剂在中性介质中对电化学氢析出反应表现出了极好的催化活性和稳定性:电流密度为2和10 mA∙cm-2时需要的过电位分别为193和243 mV,塔菲尔斜率为69 mV∙dec-1,通过长时间I-t和V-t表征发现该NiS2 NA/CC具有超强的稳定性,该NiS2 NA/CC在碱性介质中同样表现出较好的催化活性和稳定性。此外,我们以水热法在泡沫Ni上生长了具有不同计量比的Ni、S构成的Ni3S2纳米片阵列(Ni3S2/Ni foam)74。中性介质中,电流密度为10和100 mA∙cm-2时需要的过电位分别为220和396 mV,塔菲尔斜率为108 mV∙dec-1,表明电极主要通过Volmer反应进行;碱性介质中,电流密度为10和100 mA∙cm-2时需要的过电位分别为123和260 mV。
图26
虽然地壳中钴的含量并没有铁和镍丰富,但是最近的研究表明无论是酸性还是中性介质中,CoS2的氢析出性能均要优于FeS2和NiS2。Faber等75合成了CoS2的薄膜、微米线和纳米线,他们系统研究了CoS2的结构对HER活性以及稳定性的影响,建立了结构-性能之间的构效关系。他们得出两个重要结论:(ⅰ)CoS2的微/纳米结构可以增大电极有效活性面积以及提高氢析出活性,换言之,CoS2的形貌在决定其总体催化效率方面起着至关重要的作用;(ⅱ)CoS2的微/纳米结构有利于电极表面所产生气泡的释放,进而增强其稳定性。
硒(Se)和硫(S)同属于元素周期表的第六主族(VIA),然而Se和S分别位于第四周期和第三周期,这使得Se和S元素具有某些相似的特点同时又各有自己独特的属性。元素的外层电子通常决定了其形成化合物时的化学性质,由于Se和S最外层均有6个电子,因此它们具有相同的氧化数,这表明金属硒化物与金属硫化物可能有相似的电化学氢析出活性。随着金属硫化物的广泛研究,金属硒化物作为电化学析氢材料近年来也广受研究者的青睐。由于Se和S位于不同的周期导致了他们具有明显不同的特性。如(ⅰ)Se的金属性比S表现的更为明显,说明Se具有更好的导电性;(ⅱ)Se的原子半径大于S;(ⅲ)Se的电离能小于S。基于上述原因,金属硒化物相较金属硫化物可能会表现出更为独特的氢析出性能。
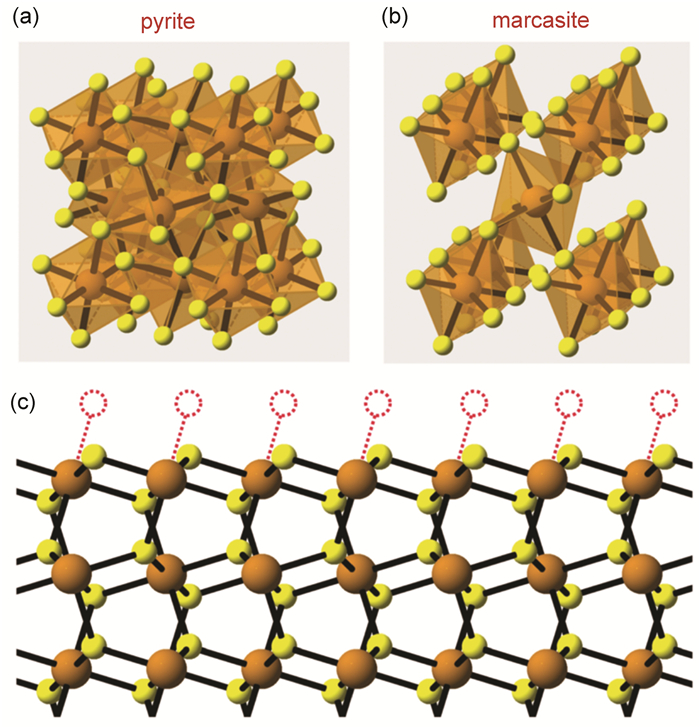
2012年,Yu研究组76首次报道了NiSe的合成并测试了其电化学氢析出性能。最近,Cui研究组72合成了第一过渡金属硒化物(FeSe2、CoSe2、 NiSe2),他们发现CoSe2具有最优异的电化学析氢性能。以上这些金属硒化物均具有立方黄铁矿型或正交白铁矿型结构(如图27所示),其中的金属Fe原子位于Se原子所构成的八面体中心,他们认为良好的电化学析氢活性可能与其CoSe2中部分填充的eg带有关。
图27
我们研究所以水热法首先将Co(OH)F纳米线生长于碳布上,然后通过离子反应成功制备了生长于碳布上的CoSe2纳米线(CoSe2 NW/CC,如图28所示)77。该CoSe2 NW/CC不仅具备良好的形貌,同时表现出优异的电化学氢析出性能。酸性介质中,其起始电位仅为85 mV,电流密度为10和100 mA∙cm-2时所需过电位分别仅为130和164 mV,塔菲尔斜率仅为32 mV∙dec-1,几乎达到商业Pt/C性能,该CoSe2 NW/CC表现出了超强的稳定性。除了水热法之外,我们研究所还通过电沉积法在Ti片上生长了无定形CoSe(a-CoSe/Ti)78,该材料在碱性介质中表现出了较好的电化学氢析出活性和稳定性,需要指出的是该材料对氧析出反应也具有可观的催化活性和稳定性,我们将在全水电解催化部分详细讨论介绍。
图28
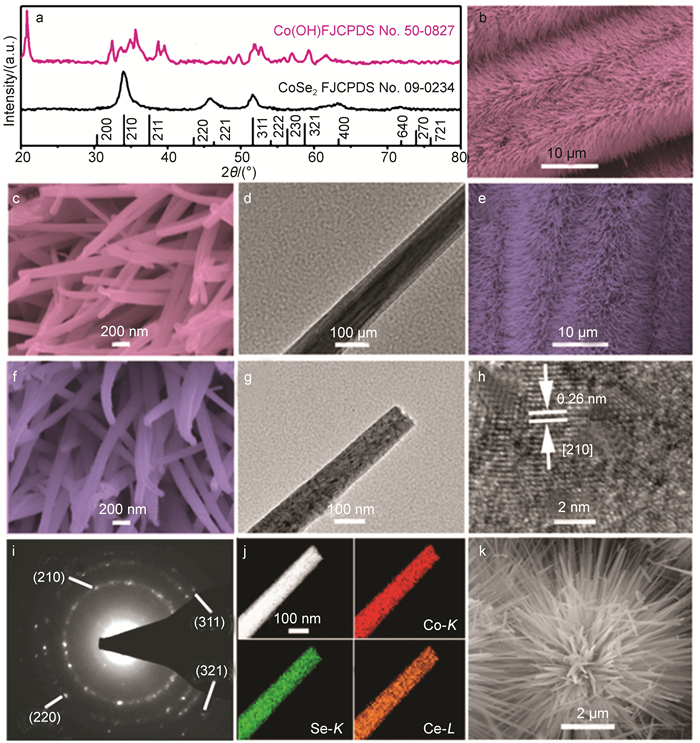
图28
(a)前驱体以及从碳布上刮下来的硒化产物的XRD谱图;(b,c)Co(OH)F NW/CC的扫描电镜图;(d)Co(OH)F NW的透射电镜图;(e,f)CoSe2 NW/CC的扫描电镜图;(g)CoSe2 NW的透射电镜图;CoSe2 NW的(h)高分辨透射电镜图以及(ⅰ)选区电子衍射图;(j)CoSe2 NW的扫描透射电镜图以及样品中Co和Se的元素分布图;(k)CoSe2 MP的扫描电镜图77
Fig 28
(a)XRD patterns of the precursor and selenized product scratched down from CC; (b, c)SEM images of Co(OH)F NW/CC; (d)TEM image of a Co(OH)F NW; (e, f)SEM images of CoSe2 NW/CC; (g)TEM image of a CoSe2 NW; (h)HRTEM image and(ⅰ)SAED pattern taken from a CoSe2 NW; (j)STEM image and EDX elemental mapping of cobalt and selenium for a CoSe2 NW; (k)SEM image of a CoSe2 MP77
除了硒化钴之外,我们研究所首次报道了以泡沫Ni为镍源、NaHSe为Se源原位制备NiSe纳米线薄膜生长于泡沫Ni的方法(NiSe/NF,如图29所示)79,该NiSe/NF材料在碱性介质中表现出优异的电化学氢析出性能,电流密度为10 mA∙cm-2所需过电位仅为96 mV,其塔菲尔斜率为120 mV∙dec-1。通过电沉积法我们也制备了以Ti片为基底,Ni、Se化学计量比为1:2的NiSe2纳米粒子膜(NiSe2/Ti)80,该催化剂在碱性介质中同样表现出超高的氢析出催化活性和稳定性,电流密度为10 mA∙cm-2所需过电位仅为70 mV,其塔菲尔斜率为82 mV∙dec-1。除了以上一元金属硒化物之外,通过第二种金属掺杂也是提高HER的有效方法。我们研究所通过在Ti片上以电沉积法制备了Co掺杂NiSe2(Co0.13Ni0.87Se2/Ti)80,用作碱性介质中的电催化氢析出催化剂时,其电流密度为10 mA∙cm-2所需过电位进一步减小到仅需64 mV,塔菲尔斜率仅为63 mV∙dec-1,甚至超过了同条件下的Pt/C催化剂。需要指出的是,以上我们所制备的硒化镍材料对OER也表现出超强的活性和稳定性,因此可作为双功能水电解催化剂(见第四部分)。
图29
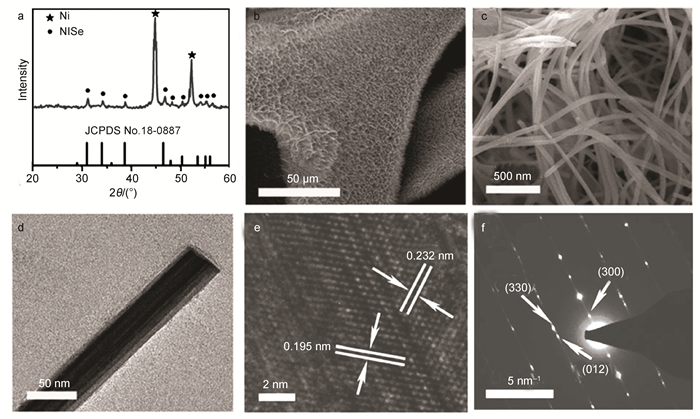
图29
(a)NiSe/NF的XRD谱图;NiSe/NF的(b)低分辨和(c)高分辨扫描电镜图;(d)一根单NiSe纳米线的透射电镜图;NiSe纳米线的(e)高分辨透射电镜图和(f)选区电子衍射图79
Fig 29
(a)XRD pattern of NiSe/NF(nickel foam); (b)low- and(c)high-magnification SEM images of NiSe/NF; (d)TEM image of one single NiSe nanowire; (e)HRTEM image and(f)SAED pattern taken from NiSe nanowire79
3 电化学氧析出反应及催化剂
虽然水电解反应在实际应用中主要用以制氢,然而由于阳极OER过程相较阴极HER速率更加缓慢且需要更高的过电位,因此提高阳极OER的效率对于整个水电解过程至关重要。反应的过电势强依赖于电极材料,因此电催化剂的选择对于降低过电势十分关键。酸性条件下,阳极OER反应的催化剂主要为Ir、Ru及其氧化物。而其他材料如过渡金属氧化物在酸中容易被腐蚀,不适合用作氧析出电催化剂。下面仅对酸性和碱性OER机理及催化剂进行简单介绍。
3.1 酸性介质中的氧析出催化剂
3.1.1 单金属及氧化物
Bockris等81测试了不同金属的Tafel曲线,得到了氧析出动力学按照Ir > Rh > Pt-Rh > Pt的次序下降。Miles和Thomason82在酸性条件下考察了单金属元素的OER活性,他们发现氧析出过电位按以下规律递增:Ru ≈ Ir < Pd < Rh < Pt < Au < Nb。需要指出的是,这些金属在析氧反应的高电位下会不断氧化。因此,要求OER催化剂在金属表面形成厚氧化膜,从而具有较高的粒子嵌入电荷电容。Trasatti研究组83将RuO2涂覆于Ti基底作为阳极研究其OER催化性能,发现其催化活性被反应物及产物的吸附所限制。通过比较不同的氧化物薄膜表面的形貌对Tafel曲线的影响,他们提出了如下机理,
第一步,羟基物种吸附到活性位S表面:
第二步,电子转移过程,电化学氧化:
或者是复合的氧化步骤,
第三步,氧气形成,活性位重新产生:
在致密的RuO2薄膜上决速步为R11和R12,而在多孔的RuO2薄膜上决速步为R11和R13。他们认为中间产物的浓度和表面的形貌控制OER机理,决定了RuO2表面的电催化活性。尽管RuO2是一种高效的OER电催化剂,但是酸性介质中较高电压下(> 1.4 V)RuO2会被氧化成RuO4,RuO4会进一步溶解在酸性电解质中从而影响RuO2的电化学活性和稳定性,限制其广泛应用。
另一方面,IrO2对OER表现出良好的电催化活性和稳定性。Song研究组84发现IrO2在多个电势扫描周期后仍保持很高的电容,且稳定性良好,没有出现其他氧化态的峰。Slavcheva等85发现将IrO2沉积在Ti膜并负载于碳纸上后具有很好的稳定性。同时他们也发现IrO2薄膜经过几个电势扫描周期的活化过程后,表现出更好的催化剂利用率及稳定性。Hackwood等86发现通过溅射法沉积在钛基底上的IrO2膜不会在酸性电解液中溶解,表现出高抗腐烛性。Trasatti等87发现煅烧温度对IrO2循环伏安特征的影响,他们发现热处理温度越高,会导致材料表面积越小,离子进入氧化层的渗透率也越小。Kö tz等88提出了IrO2催化OER的反应机理。首先,Ir(OH)3在氧化电压下通过电子转移成为IrO(OH)2,IrO(OH)2经历连续两步脱质子反应生成IrO3,最后水分子氧化为氧气,IrO3的氧化态恢复到4价(如图30所示)。
图30

3.1.2 二元及三元金属氧化物
3.1.2.1 Ru-Ir双金属氧化物
研究发现当Ru的氧化物中Ru的价态较低时,由于其低价到高价的转变从而对OER拥有较好的起始催化活性,但在氧析出的高电位下,低价的Ru逐渐被氧化形成高价的RuO4,由于RuO4在酸性中不稳定而导致OER活性降低。而由于IrO2在酸性介质中具有高稳定性,因此很多研究集中于RuIr合金及其氧化物对OER电催化性能的影响。Kö tz等88-90通过溅射法制备了不同比例的Ru-Ir合金及氧化物。他们发现少量Ir的掺杂(20%)抑制了RuO2到RuO4的氧化,催化剂的稳定性得到显著提高。Cheng等91发现RuO2的电势经过在20000 s后显著增加,而Ir0.2Ru0.8O2直到40000 s后电势仍几乎不变。Ru-Ir双金属氧化物稳定性的提高可归因于Ru和Ir的合金化形成共同的电子d带,抑制了RuO2的氧化过程。
3.1.2.2 Ir-Sn双金属氧化物
3.1.3 三元IrO2-RuO2基催化剂
可以通过将稳定的非贵金属加入到贵金属双氧化物中以提高IrO2-RuO2催化剂的活性面积及稳定性。Hutchings等94制备了三元催化剂Ir0.25Ru0.25Sn0.5O2并与IrO2和Ir0−5Ru0.5O2性能相比较,他们发现三元催化剂的起始催化活性稍低,但是稳定性得到了很大的提高,在320 h和780 h的电化学测试后催化活性分别高于IrO2和IrO2-RuO2。Srinivasan等95制备了与Ir、Ta复合的Ru基三元氧化物,该三元氧化物在酸性介质下稳定性较好。他们认为Ta可以有效抑制Ru3+氧化成Ru4+,因此Ru-Ir-Ta三元氧化物在反应过程中可以保持Ru的混合价态。除了加入第三种元素以提高IrO2-RuO2基催化剂的稳定性外,Mo、Co氧化物的加入能够提高IrO2-RuO2基催化剂的催化活性。Corona-Guinto等96制备了Ir0.4Ru0.6MoxOy,相比于Ir0.4Ru0.6O2,该催化剂的粒径更小,电化学表面积更大。单电池测试表明Ir0.4Ru0.6MoxOy比Ir0.4Ru0.6O2的OER催化性能更好。综上可知,引入合适的第三种元素可以改变催化剂的电子性质,提高稳定性及活性。
3.1.4 三元IrO2-SnO2基催化剂
基于IrO2-SnO2的良好的OER催化性能,三元IrO2-SnO2基催化剂的OER催化性能得到广泛关注。Ardizzone等97通过溶胶-凝胶法制备Sn0.78Ir0.15Ta0.07O2.175,相比于IrO2和SnO2-IrO2,该催化剂表现出更高的催化活性和电流密度(以质量归一化)。这是由于Ta的引入增大了材料的比表面积以及电导率。Kadakia等98通过热解法制备出Ir1-2xSnxNbxO2。当IrO2含量达到40%时,Ir1-2xSnxNbxO2的面积归一化电流密度与纯IrO2相当。Datta等99制备了F掺杂(Sn0.80Ir0.20)O2催化剂,尽管IrO2的含量较少,该化合物仍表现出与纯IrO2相当的OER电催化活性和稳定性。
3.1.5 纳米结构催化剂
图31
3.2 碱性氧析出反应
碱性介质中的氧析出反应更为复杂,目前已经有很多关于碱性氧析出反应的理论预测,一般为我们接受的反应机理如下:
以上反应中电荷转移步是速控步,我们可从塔菲尔斜率的变化鉴别速控步。比如在Ni电极上,低温时慢反应R15为决速步,高温时慢结合反应R17为决速步。另一方面,氧析出反应速率会随着活化能的升高而降低,因此使用适当的催化剂降低反应活化能以促进水电解反应的发生就显得尤为重要。表1给出了几种金属电极材料作为电催化剂时的OER动力学参数。由于OER机理的复杂性和反应的不可逆性,如何有效降低OER的过电位比降低HER的过电位更为困难。
表1 不同金属表面氧析出反应的动力学参数
Table 1
| Metal | Electrolyte | T/℃ | i0/(A∙ cm-2) | Tafel slope/(mV∙ dec-1) |
| 102Pt | 30% KOH | 80 | 1.2×10⁻⁵ | 46 |
| 103Ir | 1 mol∙ L-1 NaOH | N.A. | 1.0×10⁻⁷ | 40 |
| 103Rh | 1 mol∙ L-1 NaOH | N.A. | 6.0×10⁻⁸ | 42 |
| 102Fe | 30% KOH | 80 | 1.7×10⁻¹ | 191 |
| 102Co | 30% KOH | 80 | 3.3×10⁻² | 126 |
| 104Ni | 50% KOH | 90 | 4.2×10⁻² | 95 |
N.A.: not applicable
在此,仅对我们研究所近三年内OER催化剂的研究做简单介绍,由于碱性OER的反应机理仍然没有统一,因此我们主要关注电化学性能以及构效关系。
3.2.1 单金属
对于水电解反应,Ni是被研究最广泛的材料,而石墨具有良好的导电性和较大的比表面积。我们研究所采用一步电沉积法制备了Ni纳米粒子-石墨杂化膜(NiNPs-G)105。其电流密度为5和30 mA∙cm-2时所需过电位分别为392和550 mV,塔菲尔斜率为81 mV∙dec-1.
3.2.2 二元金属
很多材料可以直接购买并用作催化剂,如商业NiFe泡沫(NiFe foam)106。其氧析出起始过电位为300 mV,电流密度为10 mA∙cm-2所需过电位为320 mV,如果以酸刻蚀该商业NiFe foam,则其氧析出性能会进一步得到提升。
3.2.3 金属硫化物
我们研究所以电沉积法制备了负载于Ti网的Co-S纳米片薄膜(Co-S/Ti mesh)107,该Co-S/Ti mesh对氧析出表现出优异的氧析出性能,电流密度为10 mA∙cm-2时所需过电位为361 mV,塔菲尔斜率为64 mV∙dec-1,经过20 h的电解其性能几乎衰减。
3.2.4 金属(氢)氧化物
Markovic研究组108于2012年首先研究比较了过渡金属M(Ni,Co,Fe,Mn)(氢)氧化物的水电解活化性能趋势。他们首次提出以OH-M2+δ(0 ≤ δ ≤ 1.5)作为复合氧化物系统碱性HER和OER反应活性趋势的描述符,通过该描述符他们得出过渡金属(氢)氧化物的活性按Mn < Fe < Co < Ni的趋势递增,该工作为探究和制备高活性过渡金属(氢)氧化物提供了理论基础。
我们研究所以水热反应-煅烧两步法制备了赤铁矿型α-Fe2O3纳米线阵列(α-Fe2O3 NA/CC)109,该材料的OER起始电位为330 mV,电流密度为10 mA∙cm-2时所需过电位为420 mV,塔菲尔斜率为52 mV∙dec-1,同时该材料表现出了良好的稳定性和耐久性。
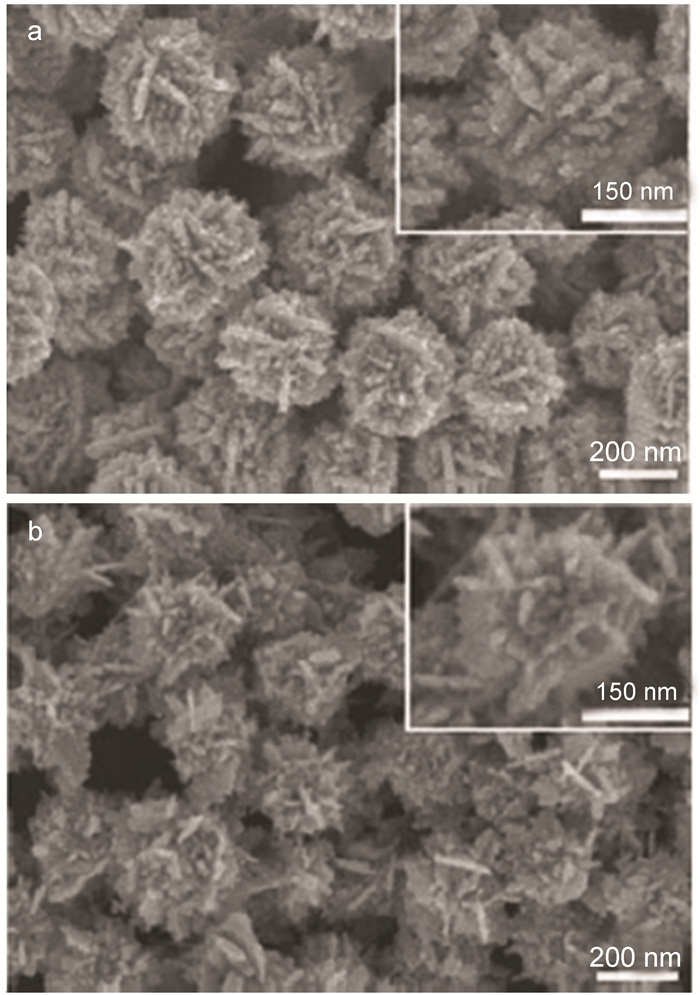
以表面氧化的磷化镍纳米棒(CoP NR[)110]作为氧析出电催化剂是另一种可行策略,该材料的主体为CoP,通过后处理使其表面被氧化为无定形的CoOx。CoOx可作为OER的活性相,而CoP可增加系统导电性(如图32所示)。该核壳结构的CoPCoOx对氧析出表现出良好的催化性能,对于CoP NR而言,其电流密度为10 mA∙cm-2时的过电位为320 mV,塔菲尔斜率为71 mV∙dec-1,已经可与商业IrO2性能媲美,同时该催化剂也表现出极好的稳定性和耐久性。
图32

图32
CoP NP的透射电镜图(a)、高分辨透射电镜图(b)以及选取电子衍射图(c);CoP NR的扫面电镜图(d)、透射电镜图(e)、高分辨透射电镜图(f)、选取电子衍射图(g)、扫描透射电镜图(h)以及元素分布图(ⅰ)110
Fig 32
TEM(a), HR-TEM(b), and SAED(c)images of CoP NP; SEM(d), TEM(e), HR-TEM(f), SAED(g), STEM(h), and elemental mapping(ⅰ)of CoP NR110
The inset in the framed area of(b)is FFT(fast Fourier transform)obtained from the yellow framed area of(b).The inset in the yellow framed area of(f)is FFT corresponding to the characteristic(011)facet of CoP, and the inset in the red framed area of(f)corresponds to the characteristic(111)facet of CoOx.The spots observed on the FFT are indicative of the registry order and the crystallinity. The lattice fringe spacings of the materials were determined using FFT.
此外我们研究所还通过原位阳极极化法制备了具有核壳结构的Cu/(Cu(OH)2-CuO)纳米线阵列(Cu/(Cu(OH)2-CuO)NA/CF)112,作为氧析出催化剂其起始电位为350 mV,电流密度为10 mA∙cm-2时所需过电位为417 mV,塔菲尔斜率为76 mV∙dec-1,经过20 h的电解后性能几乎无衰减。
图33

图33
(a)NiCo2O4/CP的扫描电镜图;(b)NiCo2O4/NF的扫描电镜图;(c)纯NiCo2O4纳米片的扫描电镜图;插图均为对应的高分辨扫描电镜图;(d)NiCo2O4纳米片的透射电镜图;(e)高分辨透射电镜图以及(f)选区电子衍射图111
Fig 33
(a)Low- and high-magnification(inset)SEM images of NiCo2O4/CP; (b)low- and high-magnification(inset)SEM images of NiCo2O4/NF; (c)low- and high-magnification(inset)SEM images of pure NiCo2O4 nanosheet; (d)TEM image of NiCo2O4 nanosheet; (e)HRTEM image of NiCo2O4 nanosheet; (f)SAED pattern of NiCo2O4 nanosheet111
3.2.5 非金属化合物
C3N4因高含氮量且具有较好的化学和热力学稳定性而被广泛用作氧还原催化剂。我们研究所成功合成了超薄石墨化的C3N4纳米片-石墨烯复合材料(g-C3N4/graphene)并首次用作OER催化剂115。我们发现g-C3N4/graphene具有良好的氧析出活性和稳定性,此外我们发现g-C3N4中的吡啶型氮(pyridinic-N)是氧析出反应的活性位点,为以后发展含氮材料催化剂提供了有利参考。
4 全水电解反应催化剂
为了简化水电解系统的复杂性,降低系统成本,目前很多研究者开始研究全水电解催化剂。所谓全水电解反应催化剂是指水电解反应体系中即可作为HER又可作为OER反应的催化剂,该催化剂也可称作双功能催化剂。由于OER活性相一般为氧化物或氢氧化物,而氧化物或氢氧化物在酸性介质中不稳定,因此全水电解反应催化剂一般仅应用于碱性或中性介质中。根据全水电解反应催化剂的类型不同一般可分为:(ⅰ)一元过渡金属基材料,(ⅱ)二元合金材料,(ⅲ)金属层状双氢氧化物,(iv)过度金属磷/硫/硒化物等。
4.1 一元过渡金属基材料
Artero组117于2012年首次提出Co基催化材料是一种有效的双功能水电解催化剂,他们在pH为7的磷酸钾缓冲液中电沉积Co(NO3)2∙6H2O得到该材料,该材料的核为金属Co,表面覆盖了一层CoOx/Co(OH)-磷酸盐。还原电位下,该Co基材料可以催化氢析出反应;氧化电位下,该材料可逆转化为CoOx/Cox(PO4)y,可作为OER催化剂。随着电极电位的变化,电极表面上两种相的形貌和组成是完全可逆的,因此可作为水电解双功能催化剂。Wu研究组118在含有Ni盐的硼酸溶液中以电沉积法制备了无定形Ni基薄膜,该材料在pH为9.2的硼酸电解液中具有可观的氢析出和氧析出性能。与Artero的研究结果相似,Ni在还原态时为氢析出活性相,在阳极平衡态转化为Ni基的氧化物薄膜,该氧化物薄膜为氧析出活性相;两种活性相在高低电位循环时完全可逆转换,从而可作为双功能催化剂使用。Tour研究组119以化学气相沉积法制备了多孔混合相磷化钴/磷酸钴薄膜(PCPTF),对于阴极氢析出反应而言,其活性相为磷化钴;对于阳极氧析出反应而言,其活性相为磷酸钴,PCPTF作为双功能水电解催化剂表现出了超高的催化活性和稳定性。Wang等116通过一锅法合成了CoOx@CN复合材料(Co分别以Co0、CoO、Co3O4形式存在),碱性介质中,该CoOx@CN作为HER催化剂时的起始电位为85 mV,作为OER催化剂时的起始电位为260 mV。将该CoOx@CN作为全水电解催化剂电流密度达20 mA∙cm-2所需电位仅为1.55 V(如图34所示)。
图34
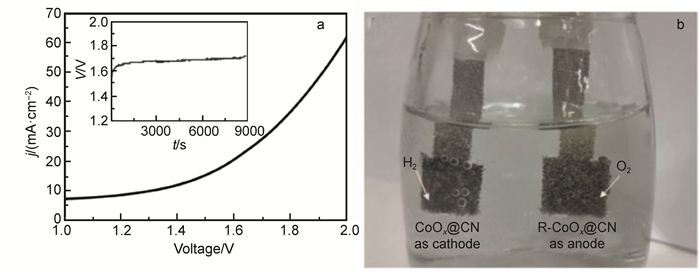
图34
(a)分别以原始的CoOx@CN为氢析出催化剂,以氢析出反应之后的CoOx@CN为氧析出催化剂,在1 mol∙L-1 KOH中电解时的线性扫描伏安曲线(插图为电解槽电流密度为10 mA∙cm-2时的稳定性测试曲线);(b)阴阳两极侧产生于泡沫Ni上的氢气和氧气气泡的光学照片116
Fig 34
(a)Linear sweep voltammetry(LSV)curve of water electrolysis using original CoOx@CN as HER catalyst and CoOx@CN after HER as OER catalyst in 1 mol∙L-1 KOH, with the inset showing the stability test of electrolyzer at 10 mA∙cm-2.(b)Optical photograph showing the generation of hydrogen and oxygen bubbles on Ni foam116
4.2 二元合金材料
我们研究所以ZnO纳米棒阵列为模板电沉积制备了NiMo合金纳米棒阵列(NiMo HNRs/TiM,如图35所示)120,0.1 mol∙L-1 KOH电解液中对于OER而言,电流密度为10 mA∙cm-2时的过电位为310 mV,塔菲尔斜率为47 mV∙dec-1,已经超过了相同条件下RuO2的性能;对于HER而言,电流密度为10和100 mA∙cm-2时的过电位分别为92和200 mV,塔菲尔斜率为76 mV∙dec-1,以NiMo HNRs/TiM组装的两电极全水电解槽电流密度达10 mA∙cm-2时所需电压为1.64 V,经过10 h的电解测试性能几乎无损失。该工作是二元合金材料首次作为双功能水电解催化剂的报道121, 122。
图35
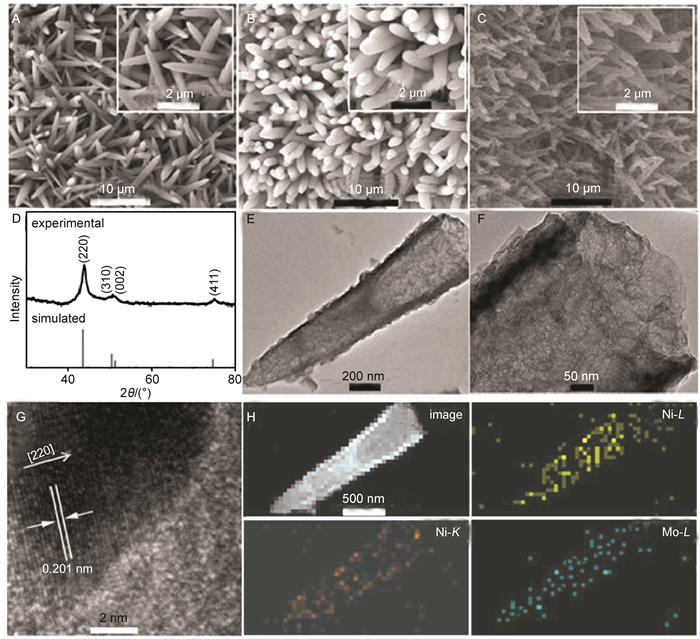
图35
(A)ZnO NRs/TiM, (B)ZnO@NiMo NRs/TiM以及(C)NiMo HNRs/TiM的扫描电镜图;(D)NiMo合金空心纳米棒的XRD谱图;(E, F)NiMo合金空心纳米棒的透射电镜图;(G)NiMo合金空心纳米棒的高分辨透射电镜图;(H)NiMo合金空心纳米棒的扫描透射电镜图以及对应的元素分布图120
Fig 35
SEM images of(A)ZnO NRs/TiM, (B)ZnO@NiMo NRs/TiM, and(C)NiMo HNRs/TiM; (D)XRD pattern of NiMo-alloy hollow nanorods; (E, F)TEM images of one single NiMo-alloy hollow nanorod; (G)HRTEM image taken from NiMo-alloy hollow nanorod; (H)STEM image and the corresponding EDX elemental mapping images of Ni and Mo for one single NiMo-alloy hollow nanorod120
4.3 金属层状双氢氧化物
Grä tzel研究组12于2014年首次提出以水热法制备生长于泡沫镍的NiFe层状双氢氧化物(NiFe LDH/Ni foam)可作为碱性介质中的全水电解反应催化剂。碱性介质中,对于OER而言,NiFe LDH/Ni foam达到10 mA∙cm-2时所需过电位为240 mV,相较Pt/Ni foam电极而言减少了100 mV;对于HER而言,NiFe LDH/Ni foam达到10 mA∙cm-2时所需过电位为210 mV,将NiFe LDH/Ni foam分别作为两电极水电解槽的阴极和阳极催化剂时电流密度达10 mA∙cm-2时所需电压为1.7 V,该性能已可与相同条件下的Pt/Ni foam电极性能媲美。继该工作之后,对LDH材料应用于OER以及全水电解催化的报道层出不穷123-128。
4.4 过度金属磷/硫/硒化物
图36
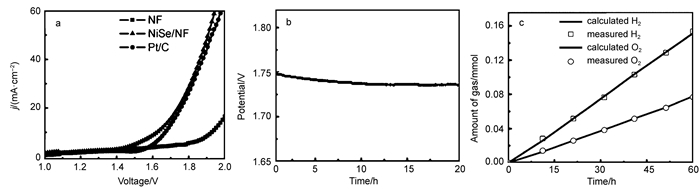
图36
(a)分别以NiSe/NF、NF以及Pt/C为双功能催化剂扫速为2 mV∙s-1时的线性扫描伏安曲线;(b)以NiSe/NF为双功能催化剂电流密度为20 mA∙cm-2时的V-t曲线;(c)以NiSe/NF为双功能催化剂检测收集到的H2、O2与理论值拟合线79
Fig 36
(a)LSV curves of water electrolysis for NiSe/NF, NF, and Pt/C on NF in a two-electrode configuration with a scan rate of 2 mV∙s-1; (b)chronopotentiometric curve water electrolysis for NiSe/NF in a two-electrode configuration with constant current density of 20 mA∙cm-2; (c)amount of gas theoretically calculated and experimentally measured versus time for overall water splitting of NiSe/NF79
将双功能催化剂组装为真实水电解池并找到电解池性能衰减的原因是另一迫切需要解决的问题。我们以超薄磷化钴纳米片(CoP NS)作为双功能催化剂133,系统研究了其在碱性介质中三电极电解催化氢析出和氧析出的性能,电流密度达到10 mA∙cm-2时氢析出和氧析出所需过电位分别为111和277 mV。分别以CoP NS作为阴极HER和阳极OER的电催化剂,施加1.8 V的电压电流密度高达为335 mA∙cm-2,已经达到商业Pt黑/IrO2性能(如图37a所示),以CoP NS为双功能催化剂的电解池相较以Pt黑/IrO2为催化剂表现出更好的稳定性,300 mA∙cm-2电解24 h后前者电位上升56 mV,而后者上升了138 mV(图37b)。通过电解后的物理表征发现,阴极HER侧CoP NS的晶型、形貌以及电子结合能无明显变化;而阳极OER侧CoP NS的晶型虽然没有明显变化,但由于施加了较高的过电位,纳米片出现了破裂、团聚。此外,电池的原始内部电阻由电解前的0.1618 Ω增加到电解后的0.3745 Ω。因此双功能水电解催化剂在真实应用时应首先考虑阳极OER催化剂高电位下是否稳定,同时如何有效降低电池内阻是另一亟待解决的问题。
图37
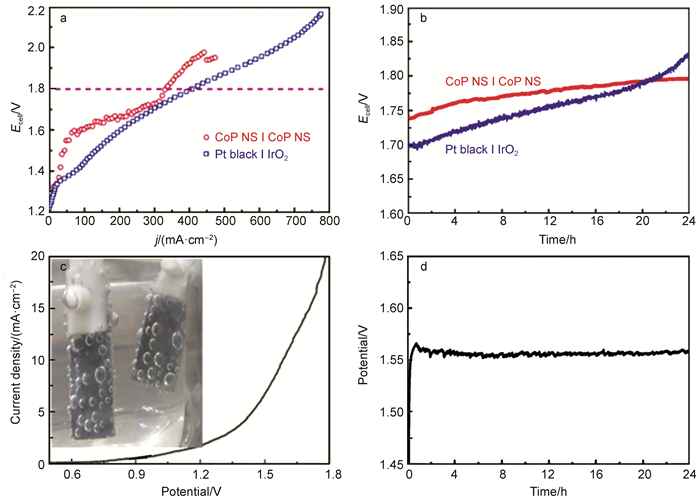
图37
分别以CoP NS|CoP NS和Pt黑|IrO2为电解池阴极和阳极的(a)极化曲线和(b)电流密度为300 mA∙cm-2时的E-t曲线;以CoP NS为双功能催化剂时两电极电解槽的(c)极化曲线(插图为电解水过程中电极上产生的氧气(左)和氢气(右)照片;测试条件:1 mol∙L-1 KOH溶液,测试时间均为24 h)以及(d)电流密度为10 mA∙cm-2时的V-t曲线133
Fig 37
(a)Polarization curve and(b)cell voltage as a function of test time at a current density of 300 mA∙cm-2 for 24 h of bifunctional CoP NS|CoP NS and a reference Pt black|IrO2 as a cathode and an anode catalyst; (c)current-potential response of the electrolyzer using CoP NS as catalysts both for OER and HER in 1 mol∙L-1 KOH solution(inset is the photograph of the electrodes showing the oxygen(left)and hydrogen(right)generation during water electrolysis); galvanostatic electrolysis(d)in 1 mol∙L-1 KOH at a constant current density of 10 mA∙cm-2 over 24 h133
5 结论与展望
总之,本文总结了近三年内我们研究所在非贵金属水电解制氢催化剂的研究进展,在将所报道材料付诸于实际应用上,我们做出了如下努力和贡献:(ⅰ)开发了两步法制备过渡金属磷化物、硫化物、硒化物等的方法,纳米结构与复合催化剂的协同效应增强了电极的表面积和导电性,从而降低了水电解的过电位;(ⅱ)直接将电催化剂生长于集流体,避免使用高聚物粘结剂导致的活性位点堵塞和增大系统内阻,不仅降低了成本而且可以有效提高电催化活性和稳定性;(ⅲ)发展了一系列可同时用作HER和OER的Co基和Ni基双功能催化剂,双功能催化剂的应用可以简化水电解槽的设计,消除两种不同催化剂在同种工作条件下的不兼容性。
虽然我们在非贵金属催化电解水制氢方面做出了巨大的努力,同时也收到了一定的成效,但是水电解制氢仍然有很长的路要走。简单总结如下:
(1)原子级研究反应机理。水分解反应包含析氢反应和析氧反应两部分,虽然水分解反应被认为是最简单的反应之一,但是人们目前仍然不能在原子级上掌握其反应过程。对于水分解反应,通过理论预测和实验分析相结合的有效措施仍然稀缺。虽然密度泛函理论为我们鉴别中间产物和预测实际活性位点提供了有力帮助,但由于催化剂组成越趋复杂,通过密度泛函理论鉴别真实活性位点的方法也变的愈发困难。因此,对于复杂催化剂在原子级别上深入研究其机理仍然处于真空状态而亟待有效解决。此外,碱性条件下的水分解反应,包括碱性氢析出反应和氧析出反应的反应机理仍然含糊不清。因此,需要结合理论仿真和原位表征手段以阐明碱性水电解的反应机理。
(2)标准化测试。通过测试手段的标准化将有助于我们比较不同研究组通过不同手段制备的不同材料,使我们筛选水电解最优催化剂成为可能。由于催化剂在电极上的负载质量不统一、制备方法不统一、反应体系的电解液(如酸性、碱性、中性以及电解液浓度等)不统一,导致我们不能直接比较不同材料的催化性能。目前绝大多数研究报道的电流密度通过电极几何面积归一化,但是却忽略了催化剂的载量效应。由于我们测试的表观电流与催化剂的载量有直接关系,仅仅通过电极几何面积归一化导致在评判对比某些材料的性能时出明显的偏差。因此,我们倡议研究者在报道其材料性能时提供尽可能多的信息,比如用电极几何面积归一化的同时也提供质量归一化的结果,这样我们就可以很方便地比较每个结果的好坏。这些重要参数主要包括:具体过电位范围内的塔菲尔斜率、交换电流密度、催化剂载量、分别通过电极面积以及催化剂质量归一化的催化活性、法拉第效率、稳定性、测试温度、测试湿度、循环伏安法/线性扫描伏安法的扫描速度等。此外,在不同测试体系中对电极材料的要求也不尽相同,尤其需要指出的是对电极(counter electrode)材料的使用。目前常用的对电极材料主要为铂片(网)和石墨棒等,然而由于长时间运行会使铂逐渐溶解吸附于工作电极表面,造成铂污染,进而影响非贵金属催化剂的性能,造成非贵金属性能提高的假象。因此,以石墨棒作为对电极可以有效避免铂污染问题。另外,由公平中立的第三方团体对已存在的催化剂进行基准化测试显得非常必要,通过标准化的测试方法在完全相同的条件下测试不同催化剂有利于我们评估已存在催化剂的优劣同时为我们开发新的催化剂体系以启发。美国加州理工学院的McCrory及其同事137, 138已经致力于这项工作并取得了初步成果。
(3)一体化氢析出催化剂和氧析出催化剂并探索新材料。截止到目前,所有的氢析出/氧析出双功能催化剂仅适用于碱性(或中性)介质中,而碱性电解槽最大的缺点在于其需要液体电解质的补充和一个额外的气体分离单元。对于质子交换膜水电解槽而言,Nafion膜不仅可以将阴阳两级自然分割开,在酸性电解质中也起着气体分离器的作用。因此,发展酸性介质中稳定的阳极氧析出催化剂是我们所迫切需求的。然而当前比较成熟的氧析出催化剂仍然局限于贵金属,如Ru和Ir等。因此,我们迫切需要发展酸性介质中稳定的、具有良好催化活性的非贵金属氧析出催化剂。探索新的水电解材料将会是我们接下来几年的核心研究目标。理想的非贵金属催化剂需要达到以下几个基本目标:(ⅰ)与贵金属一样具有高活性;(ⅱ)运行几年之内保持良好的稳定性;(ⅲ)在广泛甚至是所有pH范围内具有高化学/催化稳定性;(ⅳ)低费用以保证廉价制氢;(ⅴ)可扩展性等。然而,截止到目前,没有一种非贵金属材料具有以上所有优点。
(4)纳米级催化材料的规模化生产以及在水电解中的实际应用。本文中提到的催化剂一般以地壳含量丰富的元素制备,因此一般不必考虑其成本问题。然而,水电解制氢所需要的催化剂往往为纳米级,目前纳米级催化剂的制备还停留在试验级,未能走出实验室进行规模化批量生产,因此在商用之前应首先解决批量生产纳米级催化剂问题。另一方面,在评估催化剂时需明确其应用领域,如在电解水制氢时一般需要的电流密度高达1000 mA∙cm-2;而光电化学反应池中电流密度仅需10 mA∙cm-2。目前大多数文献仅以电流密度达到10 mA∙cm-2所需过电位评判催化剂的优劣,忽略了电解水制氢的要求。此外,绝大多数研究仅局限于在三电极电解池中对所研究材料进行循环伏安测试、线性伏安扫描测试、稳定性和耐久性测试等,而将所研究的催化剂材料应用于实际水电解槽的报道却极为罕见。众所周知,相比于三电极电解半反应,实际电解反应受到诸多工艺因素(如催化层喷涂方法、催化剂载量、粘结剂用量、热压温度、活化时间、测试条件等)的影响。因此,将性能较好的材料进行实际电解测试显得极为必要;此外,探究实际水电解槽中包括膜电极集合体(MEA)在内的制作工艺以达到其最佳运行状态同样是需要我们不断探究的课题和努力方向。
相信在不久的将来,通过理论体系的不断建立和完善、新材料的合成、表征手段的扩展,水电解制氢存在的技术问题会逐步得到解决。在不远的将来,氢能必将全方位地应用在动力设备和改善人类的日常生活中。
参考文献


