

1 引言
Zhang等人9和Nagabhushana等人10分别通过理论计算和实验表明MAPbI3的不稳定性是其固有属性。MAPbI3分解为CH3NH3和PbI2的反应是放热过程,意味着即使材料完全不受外界条件的干扰,单相MAPbI3器件也不具有长久的稳定性。很多实验和理论研究者尝试各种方法去增加钙钛矿电池的稳定性。实验上发现无机空穴传输材料和疏水层能有效地应用于提高钙钛矿的稳定性11, 12。最近,理论和实验都表明APbX3中,A位点和X位点分别采用不同种类离子混合,具有更优良的光电特性和稳定性9, 13, 14,A位点阳离子包括甲胺离子CH3NH3+ (MA)、甲脒离子CH(NH2)2+ (FA)、铯离子、铷离子; X位点卤素包括氯、溴、碘阴离子。同时,不同种类离子、不同比例的混合还可以精确调整材料的带隙,直接影响太阳能电池的吸光光谱。
目前,A位点FA和MA混合钙钛矿(FA1-xMAxPbI3)是研究的热点方向。与MAPbI3相比,FAPbI3的黑色立方钙钛矿相(α-FAPbI3)表现出更好的光电特性,带隙为1.40 eV (MAPbI3的带隙为1.58 eV) 15,接近Shockley-Queisser极限的1.34 eV,将吸收光谱拓展到红外光区。另外,由于FA离子的有效半径大于MA,α-FAPbI3的Goldschmidt因子更接近于理想值1,因此FAPbI3比MAPbI3更稳定。然而α-FAPbI3在室温下具有热力学不稳定性,易发生相变,形成非钙钛矿结构的黄色δ-FAPbI3。幸运的是,研究发现通过阳离子混合,在FAPbI3中引入具有更小半径的MA阳离子可以大大的抑制α到δ相变16。另一方面,在MAPbI3中加入少量的FA,不仅可以提高结晶质量,还得到了目前为止FA和MA混合钙钛矿(FA0.1MA0.9PbI3)最大的PCE 20.2% 17。此外,FA1-xMAxPbI3的吸收光谱测量表明,x每增加0.1,光谱发生大约25 nm的红移; FA1-xMAxPbI3光致发光谱表明发射峰会随MA比例的增大而出现明显蓝移。尽管FA离子比MA离子更大,钙钛矿结构中FA离子重定向比MA离子的重定向更快18。钙钛矿材料中阳离子更快的重定向导致更长的载流子寿命18,从而提高材料光电转换效率。Xie等人研究证明当FA1-xMAxPbI3的混合浓度为x= 0.1–0.15时,钙钛矿中的载流子寿命长达11.0 μs,为单晶FAPbI3的20倍19。
FA1-xMAxPbI3优秀的光电特性和稳定性激发了大量的理论和实验研究者探究FA与MA的混合作用机理。研究表明,增加FA1-xMAxPbI3稳定性的因素包含,不同大小的阳离子混合可以精确的调整Goldschmidt因子;更小的阳离子可能降低晶格的压力;增加有机阳离子和无机骨架之间的相互作用13;阳离子混合导致熵增加20, 21。虽然理论和实验上对不同混合比例的FA/MA的光电性质进行了大量的研究,然而,实验并不能精确检测FA1-xMAxPbI3薄膜体系的组分和晶体结构。本文通过第一性原理计算得到了钙钛矿FA1-xMAxPbI3的晶体结构,然后通过电子结构分析,研究了FA1-xMAxPbI3的稳定性,能带结构以及光电特性,阐释了FA与MA分子不同比例混合时体系表现出不同光电特性的本质原因,以及理论上FA与MA最佳的混合比例。
2 计算方法
本文的第一性原理计算均在VASP (Vienna Ab-initio Simulation Package)软件包22中实施,通过投影缀加平面波(PAW)赝势23描述电子-离子相互作用,利用广义梯度近似的PBE泛函描述电子间的交换关联能,同时利用非局域密度泛函vdw-DF 24描述弱相互作用。众所周知,DFT(GGA)计算通常低估半导体材料的带隙,而缺少自旋轨道耦合效应(SOC)高估半导体材料带隙,两者相互抵消,可以得出和实验值一致的结果,因此本文利用PBE泛函讨论钙钛矿的带隙变化25, 26。为了研究FA1-xMAxPbI3钙钛矿中FA和MA分子不同混合比例对体系结构和性质的影响,计算中使用2 × 2 × 2超胞中8个PbI6八面体空隙中有机分子可能包含的各种比例,x= (0.125, 0.250, 0.375, 0.500, 0.625, 0.750, 0.875)。平面波截断能选取为400 eV,结构优化和自洽计算中选取4 × 4 × 4的Monkhorst-Pack k点网格;结构优化时原子作用力的收敛标准为0.2 eV·nm-1。由于有机分子混合导致晶体结构对称性降低,能带结构计算时,按照正交晶系选择高对称k点。
在影响钙钛矿稳定性的众多因素中,晶体结构是首先需要考虑而且最重要的因素。APbI3钙钛矿的晶体结构依赖于A阳离子和PbI6八面体的相互作用。Goldschmidt因子27是预测APbI3钙钛矿结构和稳定性的重要工具。对于FA1-xMAxPbI3钙钛矿材料,考虑不同种类原子权重时,Goldschmidt因子teff的计算方法为,
reff是FA和MA分子混合后的有效半径,rPb2+、rI-分别是Pb2+和I-离子的半径; rFA+和rMA+分别是FA+和MA+离子的半径(rFA+ = 253 pm,rMA+、 = 217 pm)28。
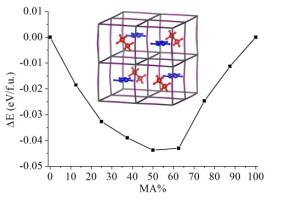
为了研究FA1-xMAxPbI3钙钛矿体系的稳定性,本文分析了FA和MA有机阳离子混合前后能量的变化∆E:
其中E(FA1-xMAxPbI3)是混合后体系的中能量; E(FAPbI3)和E(MAPbI3)是混合前只有FA和只有FA有机阳离子体系的总能量。|∆E|越大,说明对应的FA1-xMAxPbI3能量越低,体系越稳定。
载流子的有效质量与能带边缘的二阶导数密切相关,可以通过拟合能带边缘来计算载流子的有效质量m*,根据如下公式
ε(k)是由能带结构图拟合得到的色散关系函数。k是倒空间矢量,ħ是约化普朗克常数
3 结果与讨论
3.1 几何结构
为了比较FA1-xMAxPbI3的钙钛矿在不同混合比例(x= 0–1)下的稳定性,我们计算了Goldschmidt因子。FAPbI3 (x = 0)的Goldschmidt因子(0.9866)比MAPbI3 (x= 1)的Goldschmidt因子(0.9115)更接近理想值1。如方程(1)所示,随着FA比例的增加,Goldschmidt因子逐渐增大,结构的稳定性增加。因此,在MAPbI3中加入更大的阳离子FA可以增加结构的稳定性。
在对FAPbI3和MAPbI3及其混合体系进行结构优化之前,我们首先分别优化MAPbI3和FAPbI3立方相单胞的晶体结构,MA和FA分子的朝向分别为[111] 29和[200] 15,并用三阶Birch-murnghan状态方程30拟合最低能量的晶格常数。Weber等人28的研究表明,在室温下,FA分子比例在0.2–1.0之间时,体系是立方晶系;当比例为0.0和0.1,体系则为四方相。所以在对混合结构进行优化时,我们将晶体结构限制为立方晶系。然后我们构建了2 × 2 × 2超胞,对其中的有机分子进行按比例组合,同时考虑有机分子之间的相对位置。优化过程中依次优化MA : FA比例为1 : 7,1 : 3,3 : 5,1 : 1,5 : 3,3 : 1,7 : 1时体系的结构,后一种比例基于前一种比例最低能量时对应的有机分子相对排布,进一步改变比例,考虑各种排布优化结构,然后得到能量最低的有机分子排布方式。最后用上述同样的方法拟合超胞的晶格常数。结构优化过程中以同样的有机分子朝向作为初始结构,优化所有原子的位置,优化得到的结构如图1所示。
图1
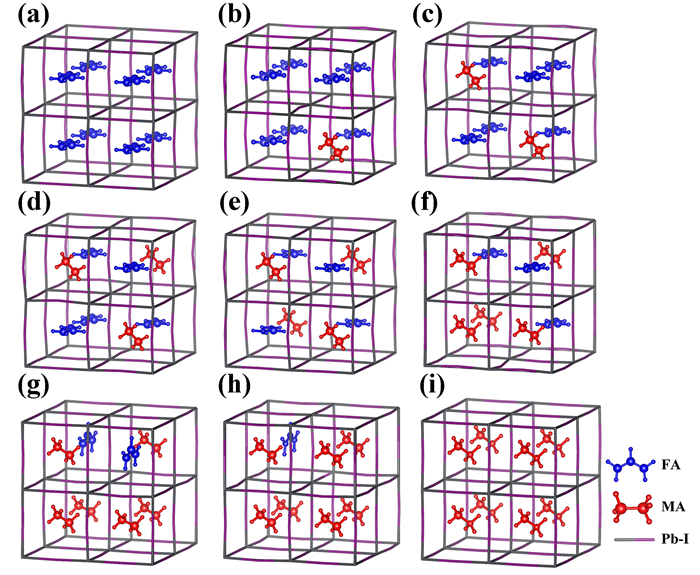
图1
立方晶系FA1-xMAxPbI3的优化结构,对应x的值为(a) 0,(b) 1/8,(c) 1/4,(d) 3/8,(e) 1/2,(f) 5/8,(g) 3/4,(h) 7/8,(i) 1
Fig 1
Optimized geometries of FA1-xMAxPbI3 in cubic phase with x equals (a) 0, (b) 1/8, (c) 1/4, (d) 3/8, (e) 1/2, (f) 5/8, (g) 3/4, (h) 7/8, (i) 1.
为进一步研究FA与MA混合对无机Pb、I八面体结构的影响,我们对优化得到的晶体结构进行了统计分析。图2展示了FA与MA分子不同比例混合时,晶体结构中Pb―I键长和Pb―I―Pb键角的分布。纯FAPbI3和MAPbI3单晶具有最高的对称性,为
图2
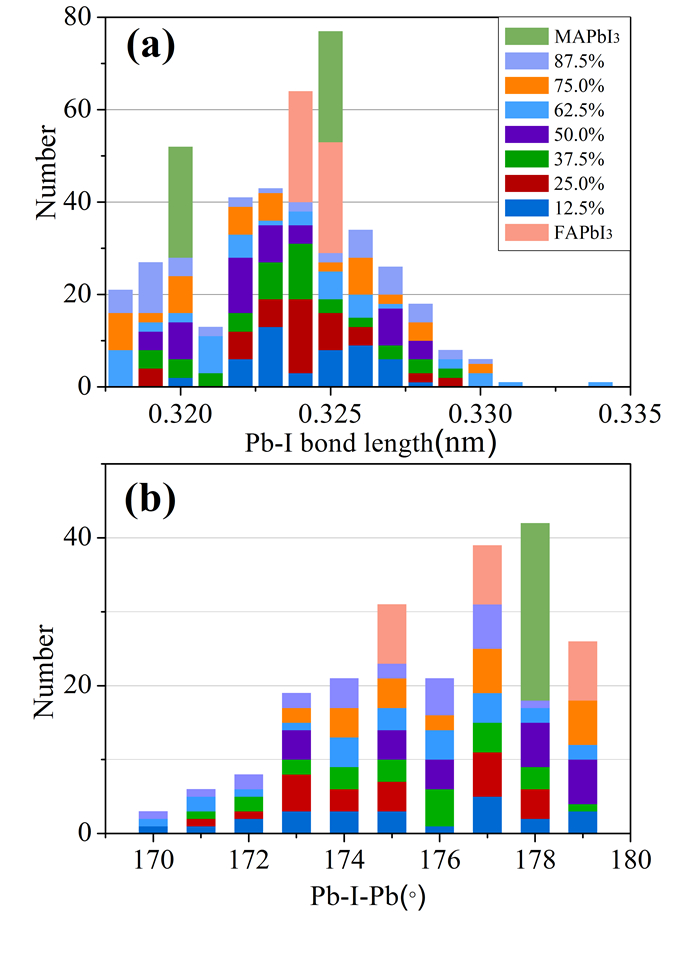
图2
FA1-xMAxPbI3中不同FA : MA比例的(a) Pb―I键长和(b) Pb―I―Pb键角的分布
Fig 2
Distribution of (a) Pb―I bond lengths and (b) Pb―I―Pb angles for different FA : MA ratios.
图3

图3
FA和MA阳离子不同比例(a)混合前后能量的变化∆E; (b) FA1-xMAxPbI3的晶格常数和Pb―I平均键长; (c)带隙和电子(me)和空穴(mh)有效质量
Fig 3
(a) Calculated total energy change ∆E per chemical formula unit; (b) optimized lattice parameters and average Pb―I bond length of FA1-xMAxPbI3; (c) Band gap and effective masses of electron (me) and hole (mh) versus different MA percentages.
3.2 电子结构
第一性原理计算表明价带顶是由Pb 6s-I 5p组成的σ反键轨道,而导带底是由Pb 6p-I 5p轨道杂化组成的π反键轨道8。Pb―I―Pb键角的减小将减少Pb―I的轨道重叠,而Pb―I键长的减小将增加Pb―I的轨道重叠,两者相互竞争。因此基于优化得到的结构,我们进一步对不同混合比例的结构进行电子结构的分析。通过对能带结构的分析,发现随着MA分子所占比例的增加带隙增大,实现了带隙从1.53到1.62 eV的调控。计算得到的立方晶系的FAPbI3和MAPbI3的带隙分别为1.53和1.59 eV。室温下MAPbI3为四方相,基于不同的理论方法,计算得到的四方相的带隙为1.60–1.63 eV 26, 31。由图3b,c可以看出晶格常数和带隙的变化趋势近似线性变化,这一结果与最近Weber等28和Yang等32的实验结果一致。由于价带顶是由Pb 6s和I 5p组成的反键轨道,任何导致增加Pb―I重叠的晶体结构变化的因素都会导致价带的不稳定,增加价带的能量,而导带轨道重叠较少,对晶格变化的响应相对不明显33。因此,Pb―I键长的变化比Pb―I―Pb键角的变化对FA1-xMAxPbI3体系电子结构的影响更加明显,最终,Pb―I键长的缩短导致价带顶增加,带隙减少。
由于FA与MA分子的混合破坏了晶体的对称性,因此我们按照正交晶系选择高对称k点,计算了从G-M,G-Z,G-X,G-A,G-R方向的有效质量,然后得到平均有效质量,如图3c所示。Umari等34的理论计算表明,利用SOC-GW,可以得到与实验相符合的结果。由于计算中没有包含SOC,SOC主要影响导带结构的弥散,从图3c可以看出电子的有效质量大于Umari等的结果。由于计算量的限制,本文中没有考虑SOC,我们只分析不同FA与MA分子混合比例的相对变化趋势。从有效质量的变化趋势,我们可以得出有机分子的混合后空穴的有效质量有少量减小,说明MA有机分子一定程度上增加了价带顶端的弥散。当体系中MA分子的比例大于FA分子时,电子的有效质量增加,说明导带低端的弥散减小。这一结果表明,在MAPbI3中掺杂少量的FA分子,可以减小电子的有效质量;而在FAPbI3中掺杂少量的MA分子则对电子和空穴的有效质量影响较小。
为了更深入理解FA1-xMAxPbI3的电子结构,我们对体系总的态密度(DOS)进行了分析,如图4a所示。FA分子的所占的比例越大,价带顶的电子态密度越大,导带底也有一定程度的增加。这一结果表明,FA分子增加了能带结构边缘的电子态。进一步探索这种增强的电子态密度的来源,我们分析了I-5p,Pb-6s,Pb-6p的投影电子能态密度(PDOS)。如图4b–d所示,价带顶电子态的增加主要来源于I 5p轨道和Pb 6s轨道。因为,最高价带是由Pb 6s轨道和I 5p杂化组成的反键轨道,价带顶端I 5p电子态越多,s-p耦合增加,从而增加了价带顶的能量和弥散,减小了空穴的有效质量,如图4所示。价带顶和导带底态密度的增加,有利于光子吸收。
图4
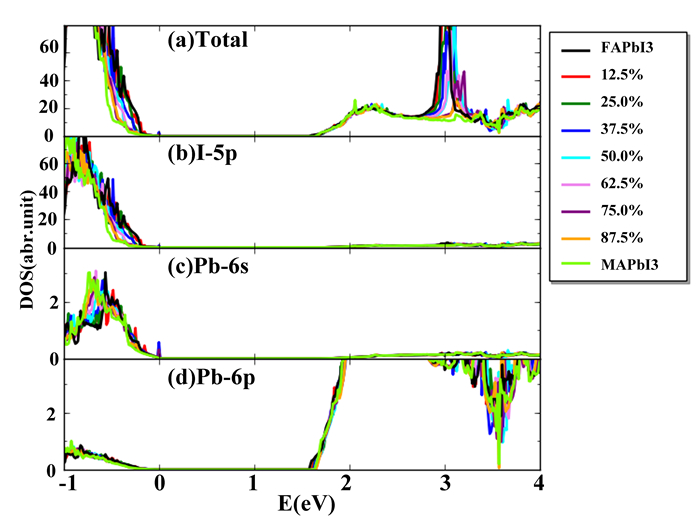
图4
FA1−xMAxPbI3中不同FA : MA比例时体系的态密度分布:(a)总态密度,(b) I-5p态密度,(c) Pb-6s态密度和(d) Pb-6p态密度
Fig 4
(a) Total DOS, (b) I-5p DOS, (c) Pb-6s DOS and (d) Pb-6p DOS of FA1−xMAxPbI3 with different ratios of FA and MA cations.
3.3 光学性质
光吸收系数直接关系到太阳能的量子效率,因此我们对钙钛矿的光学性质进行计算。从图5中可以看出,FA1-xMAxPbI3在400到750 nm范围内有明显的光吸收,然而不同体系吸收光谱曲线的形状非常接近。其中,MAPbI3的吸光强度最大,其次为FA : MA比例为1 : 1的结构。另外,计算结果显示随着FA分子比例增加,吸收峰发生红移。因此,通过混合FA分子可以进一步将吸收光谱向红外光谱方向延伸,增加太阳能电池的吸光效率。
图5
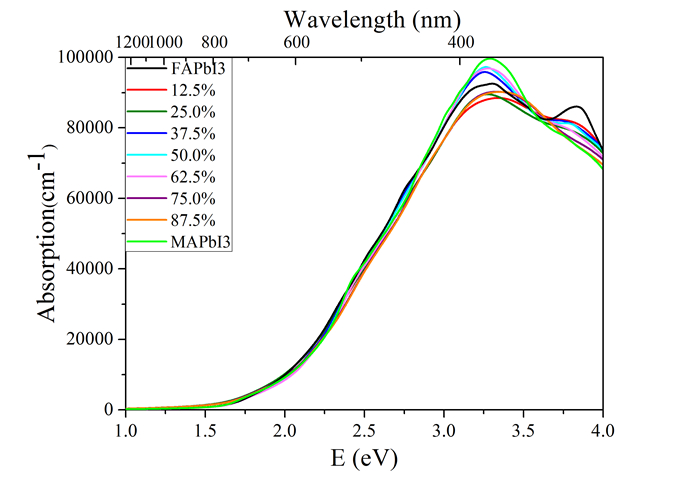
图5
不同混合比例的FA1−xMAxPbI3的吸收光谱
Fig 5
Calculated optical absorption spectra for different ratios of FA1−xMAxPbI3.
4 结论
通过第一性原理计算研究了FA1-xMAxPbI3的几何结构,电子结构和光学性质。几何结构分析表明FA分子与半径较小的MA分子混合得到的FA1-xMAxPbI3的晶格常数随x的增加线性减小。通过FA与MA有机分子的混合能导致体系能量降低,当FA : MA为1 : 1时,体系最稳定。此外,电子结构分析表明FA1-xMAxPbI3的带隙随x的减小线性减小,PDOS结果和Pb―I键长,Pb―I―Pb键角的分析结果一致,表明带隙的减小是由于Pb―I键长的减小,Pb和I耦合的增加导致价带顶能量增加,从而带隙减小。吸收光谱的计算表明,FA分子所占比例增加时吸收光谱红移。这些结果有助于进一步设计合成更高效的有机-无机钙钛矿太阳能电池。
参考文献


