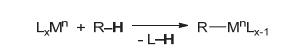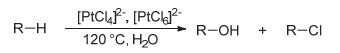图1
亲电活化过程
Fig 1
Electrophilic activation.
图2
典型的Shilov体系反应
Fig 2
The Shilov chemistry.
Adapted from ACS publisher 2
图3
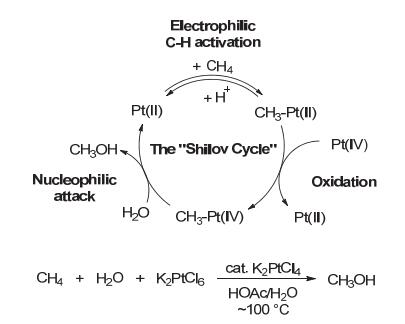
Shilov体系的机理
Fig 3
The mechanism of Shilov chemistry.
Adapted from Elsevier publisher 19
图4
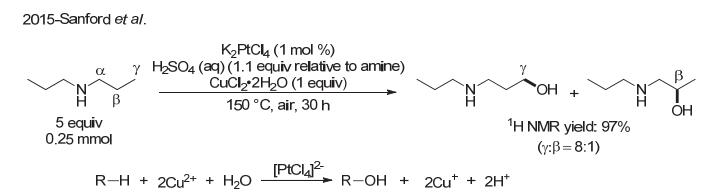
Pt(Ⅱ)催化的烷基胺端位选择性sp 3 C―H键的氧化反应
Fig 4
Pt(Ⅱ)-catalyzed oxidation of terminal sp 3 C―H bonds on aliphatic amines.
Adapted from ACS publisher 25
图5
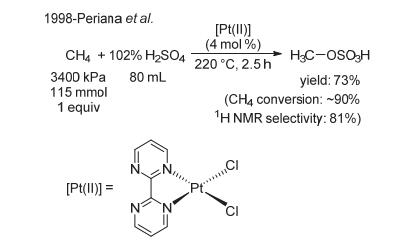
浓硫酸中Pt(Ⅱ)催化的甲烷C―H键的氧化反应
Fig 5
Pt(Ⅱ)-catalyzed oxidation of methane in conc. H2 SO4 .
Adapted from AAAS publisher 27
图6
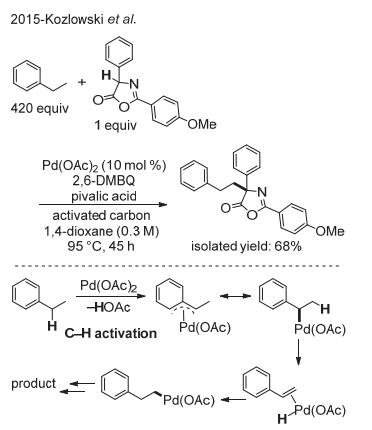
Pd(Ⅱ)催化的选择性C―H活化偶联反应
Fig 6
Pd(Ⅱ)-catalyzed coupling of C―H bonds via selective C―H activation.
Adapted from ACS publisher 30
图7
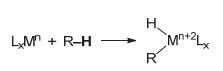
氧化加成反应
Fig 7
Oxidative addition.
图8
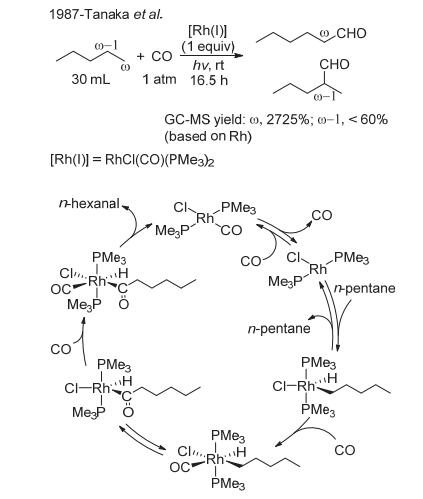
Rh(Ⅰ)催化的烷烃端位羰基化反应
Fig 8
Rh(Ⅰ)-catalyzed carbonylation of alkanes.
Adapted from ACS publisher 32
图9
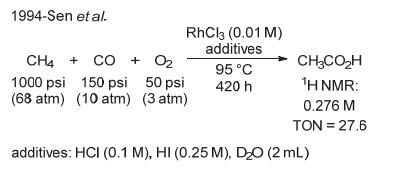
Rh(Ⅰ)催化的甲烷羰基化反应
Fig 9
Rh(Ⅰ)-catalyzed carbonylation of methane.
Adapted from Macmillan publisher 33
图10
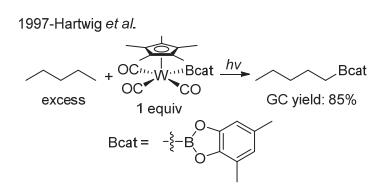
计量钨硼试剂对烷烃端位进行的硼化反应
Fig 10
Borylation of alkanes with stoichiometric W-Bcat.
Adapted from AAAS publisher 34
图11
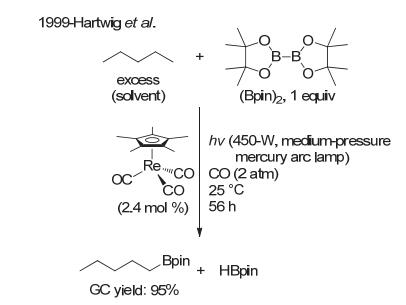
Re(Ⅰ)催化的烷烃端位硼化反应
Fig 11
Re(Ⅰ)-catalyzed borylation of alkanes.
Adapted from WILEY-VCH publisher 35
图12
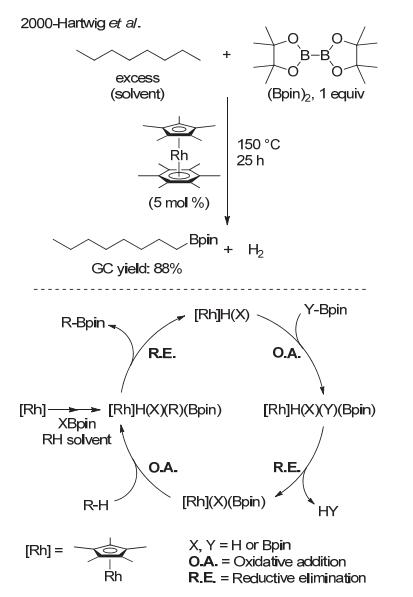
Rh催化的烷烃端位硼化反应
Fig 12
Rh-catalyzed borylation of alkanes.
Adapted from AAAS publisher 36
图13
Rh(Ⅰ)催化的甲烷硼化反应
Fig 13
Rh(Ⅰ)-catalyzed borylation of methane.
Adapted from AAAS publisher 37
图14
Ir(Ⅰ)催化的甲烷硼化反应
Fig 14
Ir(Ⅰ)-catalyzed borylation of methane.
Adapted from AAAS publisher 38
图15
Ir参与的烷烃脱氢反应
Fig 15
Ir-mediated dehydrogenation of alkane.
Adapted from ACS publisher 39
图16
Re催化的烷烃脱氢反应
Fig 16
Re-catalyzed dehydrogenation of alkane.
Adapted from RSC publisher 40
图17
紫外光照条件下Ir催化的烷烃脱氢反应
Fig 17
Ir-catalyzed dehydrogenation of alkane under UV irradiation.
Adapted from RSC and ACS publishers 41 , 42
图18
加热回流条件下Rh(Ⅰ)催化的烷烃脱氢反应
Fig 18
Rh(Ⅰ)-catalyzed dehydrogenation of alkane.
Adapted from RSC publisher 43
图19
Ir催化的正辛烷脱氢反应
Fig 19
Ir-catalyzed dehydrogenation of n-octane.
Adapted from ACS publisher 45
图20
Ir催化的正辛烷脱氢及烯烃异构化反应机理
Fig 20
A proposed mechanism of Ir(Ⅰ)-catalyzed dehydrogenation of n -octane and octene-isomerization.
Adapted from ACS publisher 46 , 47
图21
Rh(Ⅰ)催化的高效正辛烷脱氢反应
Fig 21
Highly efficient Rh(Ⅰ)-catalyzed dehydrogenation of n -octane.
Adapted from WILEY-VCH publisher 48
图22
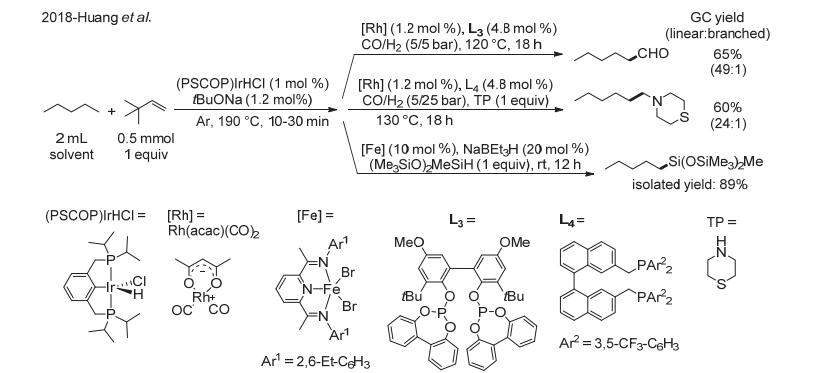
催化的正戊烷端位C―H键官能化反应
Fig 22
Catalytic functionalizations of terminal C―H bond of n -pentane.
Adapted from ACS publisher 52
图23
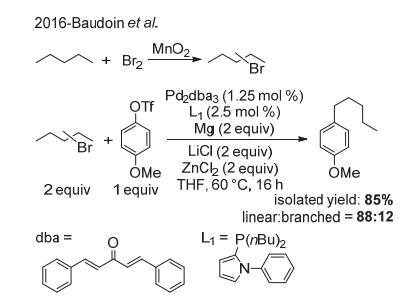
直链烷烃端位C―H键与芳基偶联
Fig 23
Catalytic cross-coupling of terminal alkyl C―H bond with aryl reagent.
Adapted from WILEY-VCH publisher 54
图24
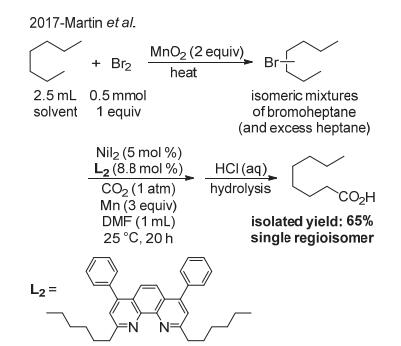
直链烷烃端位C―H键的羧化反应
Fig 24
Catalytic carboxylation of terminal alkyl C―H bond with CO2 .
Adapted from Macmillan publisher 55
[3]
Jia C. ; Kitamura T. ; Fujiwara Y. Acc. Chem. Res. 2001 , 34 , 633 .
DOI:10.1021/ar000209h
[6]
Lu, W.; Zhou, L. Oxidation of C‒H Bonds ; John Wiley & Sons, Inc.: Hoboken, NJ, USA, 2017.
[本文引用: 8]
[7]
Luo, Y. -R. Comprehensive Handbook of Chemical Bond Energies ; CRC Press.: Boca Raton, FL, USA, 2007.
[本文引用: 2]
[14]
Olah, G. A.; Klumpp, D. A. Superelectrophiles and Their Chemistry ; John Wiley & Sons, Inc.: Hoboken, NJ, USA, 2008.
[本文引用: 1]
[24]
Weinberg D. R. ; Labinger J. A. ; Bercaw J. E. Organometallics 2007 , 26 , 167 .
DOI:10.1021/om060763g
[28]
Gunsalus N. J. ; Konnick M. M. ; Hashiguchi B. G. ; Periana R. A. Isr. J. Chem. 2014 , 54 , 1467 .
DOI:10.1002/ijch.201300130
[38]
Smith K. T. ; Berritt S. ; González-Moreiras M. ; Ahn S. ; Smith M. R.Ⅲ ; Baik M.-H. ; Mindiola D. J. Science 2016 , 351 , 1424 .
DOI:10.1126/science.aad9730
[本文引用: 2]
[45]
Liu F. ; Pak E. B. ; Singh B. ; Jensen C. M. ; Goldman A. S. J. Am. Chem. Soc. 1999 , 121 , 4086 .
DOI:10.1021/ja983460p
[本文引用: 2]
[48]
Chowdhury A. D. ; Weding N. ; Julis J. ; Franke R. ; Jackstell R. ; Beller M. Angew. Chem. Int. Edit. 2014 , 53 , 6477 .
DOI:10.1002/anie.201402287
[本文引用: 2]
[50]
van Leeuwen P. W. N. M. ; Kamer P. C. ; Reek J. N. H. ; Dierkes P. Chem. Rev. 2000 , 100 , 2741 .
DOI:10.1021/cr9902704
[本文引用: 1]
[55]
Juliá-Hernández F. ; Moragas T. ; Cornella J. ; Martin R. Nature 2017 , 545 , 84 .
DOI:10.1038/nature22316
[本文引用: 2]
7
1995
... 烃类物质,即碳氢化合物,是煤、石油和天然气的主要组成部分.它们蕴藏丰富,较易获取,价格便宜,其主要用途是作为能源和化学工业的原材料.其中的普通烷烃如甲烷、链烷烃和环烷烃等,直接转化为官能团化有机化学品以及在化学合成中作为反应物使用是非常困难的1 -6 1 -7 -1 ) 6 , 7 K a ≥ 40) 1 , 6 1 -6 1 , 2 6 , 8 -11 6 , 12 -14
... 1 -7 ,具有很大的键能(BDE ≥ 400 kJ·mol-1 ) 6 , 7 K a ≥ 40) 1 , 6 1 -6 1 , 2 6 , 8 -11 6 , 12 -14
... 1 , 6 与碱性1 -6 1 , 2 6 , 8 -11 6 , 12 -14
... 1 -6 .目前,工业上主要是在高温高压条件下将甲烷转化为合成气1 , 2 6 , 8 -11 6 , 12 -14
... 1 , 2 ,进而制成基本化学品.如果烷烃直接进行化学转化,需要高活性物质的参与,如卤素自由基参与发生卤代反应6 , 8 -11 6 , 12 -14
... 五十年来,人们尝试了很多方法来实现温和条件下高选择性的烷烃直接转化.其中较成功的是由配位基团导向的过渡金属催化的烷烃C―H键官能化反应,生成新的C―C、C―O或C―N等化学键6 , 15 -18 1
... 本文针对金属对烷烃C―H键活化的主要几种途径1 -6
4
1997
... 烃类物质,即碳氢化合物,是煤、石油和天然气的主要组成部分.它们蕴藏丰富,较易获取,价格便宜,其主要用途是作为能源和化学工业的原材料.其中的普通烷烃如甲烷、链烷烃和环烷烃等,直接转化为官能团化有机化学品以及在化学合成中作为反应物使用是非常困难的1 -6 1 -7 -1 ) 6 , 7 K a ≥ 40) 1 , 6 1 -6 1 , 2 6 , 8 -11 6 , 12 -14
... 1969年,Shilov 2 , 19 4 2- 和PtCl6 2- ),在弱酸性水溶液中,成功地对普通烷烃的C―H键进行了氧化,生成了以端位官能化为主的醇和氯代烷烃(图2 ).该反应体系被称为“Shilov体系(Shilov System或Shilov Chemistry)”.这也是最早的烷烃C―H键以活化方式断裂的官能化反应. ...
... Adapted from ACS publisher 2
... 后来很多人都对Shilov体系进行了研究.其中Bercaw和Labinger19 2 , 5 , 19 图3 ,以甲烷CH4 为例).首先Pt(Ⅱ)物种对甲烷C―H键进行亲电活化,生成二价铂中间体Pt(Ⅱ)―CH3 ,该过程是可逆的.随后该中间体被Pt(Ⅳ)物种氧化,原位生成一个四价铂Pt(Ⅳ)―CH3 中间体.此时与Pt(Ⅳ)相连的烷基C显示出较强的电正性特征,被亲核试剂进攻后,得到亲核取代产物. ...
2
2002
... 后来很多人都对Shilov体系进行了研究.其中Bercaw和Labinger19 2 , 5 , 19 图3 ,以甲烷CH4 为例).首先Pt(Ⅱ)物种对甲烷C―H键进行亲电活化,生成二价铂中间体Pt(Ⅱ)―CH3 ,该过程是可逆的.随后该中间体被Pt(Ⅳ)物种氧化,原位生成一个四价铂Pt(Ⅳ)―CH3 中间体.此时与Pt(Ⅳ)相连的烷基C显示出较强的电正性特征,被亲核试剂进攻后,得到亲核取代产物. ...
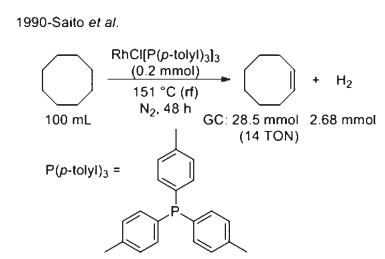
... 他们通过气相色谱检测确定环辛烯的收率,折合催化循环数为14;同时通过回流冷凝器,用50 mL的气体滴定管测量得到氢气的析出量.对于沸点较高的烷烃,回流温度可以使得游离的氢气逸出,拉动平衡,所以可以不使用氢接收体5
8
... 烃类物质,即碳氢化合物,是煤、石油和天然气的主要组成部分.它们蕴藏丰富,较易获取,价格便宜,其主要用途是作为能源和化学工业的原材料.其中的普通烷烃如甲烷、链烷烃和环烷烃等,直接转化为官能团化有机化学品以及在化学合成中作为反应物使用是非常困难的1 -6 1 -7 -1 ) 6 , 7 K a ≥ 40) 1 , 6 1 -6 1 , 2 6 , 8 -11 6 , 12 -14
... 6 , 7 和很小的酸性(pK a ≥ 40) 1 , 6 1 -6 1 , 2 6 , 8 -11 6 , 12 -14
... , 6 与碱性1 -6 1 , 2 6 , 8 -11 6 , 12 -14
... -6 .目前,工业上主要是在高温高压条件下将甲烷转化为合成气1 , 2 6 , 8 -11 6 , 12 -14
... 6 , 8 -11 以及“超酸”使其形成碳正离子的反应等6 , 12 -14
... 6 , 12 -14 .而烷烃C―H键在这些反应中的活性顺序是3℃―H键> 2℃―H键> 1℃―H键>甲烷C―H键,且产物选择性不高,反应条件比较剧烈或苛刻. ...
... 五十年来,人们尝试了很多方法来实现温和条件下高选择性的烷烃直接转化.其中较成功的是由配位基团导向的过渡金属催化的烷烃C―H键官能化反应,生成新的C―C、C―O或C―N等化学键6 , 15 -18 1
... 本文针对金属对烷烃C―H键活化的主要几种途径1 -6
2
... 烃类物质,即碳氢化合物,是煤、石油和天然气的主要组成部分.它们蕴藏丰富,较易获取,价格便宜,其主要用途是作为能源和化学工业的原材料.其中的普通烷烃如甲烷、链烷烃和环烷烃等,直接转化为官能团化有机化学品以及在化学合成中作为反应物使用是非常困难的1 -6 1 -7 -1 ) 6 , 7 K a ≥ 40) 1 , 6 1 -6 1 , 2 6 , 8 -11 6 , 12 -14
... , 7 和很小的酸性(pK a ≥ 40) 1 , 6 1 -6 1 , 2 6 , 8 -11 6 , 12 -14
1
1931
... 烃类物质,即碳氢化合物,是煤、石油和天然气的主要组成部分.它们蕴藏丰富,较易获取,价格便宜,其主要用途是作为能源和化学工业的原材料.其中的普通烷烃如甲烷、链烷烃和环烷烃等,直接转化为官能团化有机化学品以及在化学合成中作为反应物使用是非常困难的1 -6 1 -7 -1 ) 6 , 7 K a ≥ 40) 1 , 6 1 -6 1 , 2 6 , 8 -11 6 , 12 -14
1
2018
... 烃类物质,即碳氢化合物,是煤、石油和天然气的主要组成部分.它们蕴藏丰富,较易获取,价格便宜,其主要用途是作为能源和化学工业的原材料.其中的普通烷烃如甲烷、链烷烃和环烷烃等,直接转化为官能团化有机化学品以及在化学合成中作为反应物使用是非常困难的1 -6 1 -7 -1 ) 6 , 7 K a ≥ 40) 1 , 6 1 -6 1 , 2 6 , 8 -11 6 , 12 -14
1
1987
... 烃类物质,即碳氢化合物,是煤、石油和天然气的主要组成部分.它们蕴藏丰富,较易获取,价格便宜,其主要用途是作为能源和化学工业的原材料.其中的普通烷烃如甲烷、链烷烃和环烷烃等,直接转化为官能团化有机化学品以及在化学合成中作为反应物使用是非常困难的1 -6 1 -7 -1 ) 6 , 7 K a ≥ 40) 1 , 6 1 -6 1 , 2 6 , 8 -11 6 , 12 -14
1
... 烃类物质,即碳氢化合物,是煤、石油和天然气的主要组成部分.它们蕴藏丰富,较易获取,价格便宜,其主要用途是作为能源和化学工业的原材料.其中的普通烷烃如甲烷、链烷烃和环烷烃等,直接转化为官能团化有机化学品以及在化学合成中作为反应物使用是非常困难的1 -6 1 -7 -1 ) 6 , 7 K a ≥ 40) 1 , 6 1 -6 1 , 2 6 , 8 -11 6 , 12 -14
1
2015
... 五十年来,人们尝试了很多方法来实现温和条件下高选择性的烷烃直接转化.其中较成功的是由配位基团导向的过渡金属催化的烷烃C―H键官能化反应,生成新的C―C、C―O或C―N等化学键6 , 15 -18 1
1
2015
... 五十年来,人们尝试了很多方法来实现温和条件下高选择性的烷烃直接转化.其中较成功的是由配位基团导向的过渡金属催化的烷烃C―H键官能化反应,生成新的C―C、C―O或C―N等化学键6 , 15 -18 1
1
2018
... 五十年来,人们尝试了很多方法来实现温和条件下高选择性的烷烃直接转化.其中较成功的是由配位基团导向的过渡金属催化的烷烃C―H键官能化反应,生成新的C―C、C―O或C―N等化学键6 , 15 -18 1
7
2015
... 1967年,Garnett和Hodges 19 , 20 2 PtCl4 )的水溶液中检测到了芳烃及环己烷的C―H键上的氢氘交换. ...
... 1969年,Shilov 2 , 19 4 2- 和PtCl6 2- ),在弱酸性水溶液中,成功地对普通烷烃的C―H键进行了氧化,生成了以端位官能化为主的醇和氯代烷烃(图2 ).该反应体系被称为“Shilov体系(Shilov System或Shilov Chemistry)”.这也是最早的烷烃C―H键以活化方式断裂的官能化反应. ...
... 后来很多人都对Shilov体系进行了研究.其中Bercaw和Labinger19 2 , 5 , 19 图3 ,以甲烷CH4 为例).首先Pt(Ⅱ)物种对甲烷C―H键进行亲电活化,生成二价铂中间体Pt(Ⅱ)―CH3 ,该过程是可逆的.随后该中间体被Pt(Ⅳ)物种氧化,原位生成一个四价铂Pt(Ⅳ)―CH3 中间体.此时与Pt(Ⅳ)相连的烷基C显示出较强的电正性特征,被亲核试剂进攻后,得到亲核取代产物. ...
... , 19 (图3 ,以甲烷CH4 为例).首先Pt(Ⅱ)物种对甲烷C―H键进行亲电活化,生成二价铂中间体Pt(Ⅱ)―CH3 ,该过程是可逆的.随后该中间体被Pt(Ⅳ)物种氧化,原位生成一个四价铂Pt(Ⅳ)―CH3 中间体.此时与Pt(Ⅳ)相连的烷基C显示出较强的电正性特征,被亲核试剂进攻后,得到亲核取代产物. ...
... Adapted from Elsevier publisher 19
... 但该体系的反应收率不高,主要是因为普通烷烃底物在水中的溶解性不好19 21 22 23 19 2 体系23 -25
... 19 .人们发现在氧气存在条件下,二价铜盐Cu(Ⅱ)能氧化该铂物种,于是重点开展了对Pt(Ⅱ)/Cu(Ⅱ)/O2 体系23 -25
1
1967
... 1967年,Garnett和Hodges 19 , 20 2 PtCl4 )的水溶液中检测到了芳烃及环己烷的C―H键上的氢氘交换. ...
1
1990
... 但该体系的反应收率不高,主要是因为普通烷烃底物在水中的溶解性不好19 21 22 23 19 2 体系23 -25
1
1994
... 但该体系的反应收率不高,主要是因为普通烷烃底物在水中的溶解性不好19 21 22 23 19 2 体系23 -25
2
2001
... 但该体系的反应收率不高,主要是因为普通烷烃底物在水中的溶解性不好19 21 22 23 19 2 体系23 -25
... 23 -25 的研究. ...
3
2015
... 但该体系的反应收率不高,主要是因为普通烷烃底物在水中的溶解性不好19 21 22 23 19 2 体系23 -25
... 最近的一篇关于Shilov体系报道是2015年,Sanford等人25 2 氧化系统用于烷基胺的端位C―H键氧化反应(图4 ).该反应的底物烷基胺在水溶液中的溶解性不好,所以他们加入略微过量的硫酸,使其质子化,呈现很好的水溶性.他们将CuCl2 ·2H2 O作为氧化Pt(Ⅱ)―C的氧化剂,并且作为反应的有限反应物,即以铜盐为基准来计算收率.由反应配平可知,氧化1当量(化学计量数)的C―H键需要2当量的铜盐.以底物二丙胺为例,该反应加入底物为5当量,催化剂K2 PtCl4 为1% (摩尔分数),在150 ℃加热条件下反应30 h.结果得到烷基链上羟基取代的氧化产物,用核磁共振氢谱(1 H NMR)检测的总收率为97%,这是目前Shilov体系反应中报道的较高的收率.其中γ 位与β 位的产物比例为8比1,无α 位产物,显示出较好的端位选择性.该选择性归功于两个因素,Pt(Ⅱ)对C―H键的亲电进攻倾向于选择位阻较小的端位,同时N的质子化使其α 位和β 位C―H键活性降低.该反应适用于一级、二级和三级胺,但是对于含有更长碳链的底物,端位选择性有所下降.该反应在8 h左右,已经完成了烷基胺的氧化,产物主要是氯代物,延长反应时间后,氯代物在高温水溶液中发生亲核取代生成醇.但是该条件并不适用于无氨基的普通烷烃. ...
... Adapted from ACS publisher 25
2
1993
... 浓硫酸、甚至发烟硫酸等高浓度的硫酸也可以作为氧化剂用于甲烷C―H键的活化氧化反应26 -29
... 早期的例子是,1993年,Periana等人26 3 OSO3 H),基于甲烷的收率达到43%,其余副产物主要是CO2 .1998年,他们又使用了金属Pt(Ⅱ) 27 图5 ).其中Pt(Ⅱ)络合物([Pt(Ⅱ)])的投料方式是溶于浓硫酸中,得到[Pt(Ⅱ)]的浓度为50 mmol·L-1 的浓硫酸溶液,折算后,催化剂约为底物甲烷的4% (摩尔分数).该反应在220 ℃的高温下进行,2.5 h后,气相色谱检测约有90%的甲烷发生了转化,核磁检测得到硫酸氢甲酯的选择性为81%,基于甲烷的收率则为73%.作者提供的可能性机理与上文的Shilov体系基本一致(图3 ),只是第二步由浓硫酸(起始为质量分数102%的发烟硫酸)中的SO3 起到了氧化剂的作用,将Pt(Ⅱ)―CH3 中间体氧化为Pt(Ⅳ)―CH3 ,而SO3 自身被还原为SO2 . ...
2
1998
... 早期的例子是,1993年,Periana等人26 3 OSO3 H),基于甲烷的收率达到43%,其余副产物主要是CO2 .1998年,他们又使用了金属Pt(Ⅱ) 27 图5 ).其中Pt(Ⅱ)络合物([Pt(Ⅱ)])的投料方式是溶于浓硫酸中,得到[Pt(Ⅱ)]的浓度为50 mmol·L-1 的浓硫酸溶液,折算后,催化剂约为底物甲烷的4% (摩尔分数).该反应在220 ℃的高温下进行,2.5 h后,气相色谱检测约有90%的甲烷发生了转化,核磁检测得到硫酸氢甲酯的选择性为81%,基于甲烷的收率则为73%.作者提供的可能性机理与上文的Shilov体系基本一致(图3 ),只是第二步由浓硫酸(起始为质量分数102%的发烟硫酸)中的SO3 起到了氧化剂的作用,将Pt(Ⅱ)―CH3 中间体氧化为Pt(Ⅳ)―CH3 ,而SO3 自身被还原为SO2 . ...
... Adapted from AAAS publisher 27
1
2017
... 浓硫酸、甚至发烟硫酸等高浓度的硫酸也可以作为氧化剂用于甲烷C―H键的活化氧化反应26 -29
2
2015
... 2015年,Kozlowski等人30 2 为催化剂,2, 6-二甲基苯醌(2, 6-dimethylbenzoquinone,2, 6-DMBQ)为氧化剂(图6 ).通过对氘代乙苯的考察,他们提出了如图6 所示的C―H键活化机理,认为首先Pd(OAc)2 与芳环作用,但是没有活化芳烃C―H键,而是通过亲电活化,断裂了苄位C―H键,从而形成了苄位Pd(Ⅱ)―C键,这里体现了Pd对不同类型C―H键的选择性;接着进行β -H消除,断裂端位C―H键,形成Pd(Ⅱ)与烯烃双键的络合物;随后该络合物发生烯烃插入,形成端位Pd(Ⅱ)―C键.这样就完成了金属Pd由苄位到端位的迁移过程,对于更长的烷基链也是有效的,如丁苯.该反应的另一底物组分是一个苄位的3℃―H键,即该反应完成了另一分子的C―H键官能化,但是目前机理并不清楚,作者推测是反应初期快速生成了二聚体,这是有效的能进行后续偶联反应的组分. ...
... Adapted from ACS publisher 30
2
1987
... 1987年,Tanaka等人31 31 n -hexanal)基于Rh(Ⅰ)催化剂的收率为2725% (图8 ). ...
... 31 .反应在室温、常压CO气氛条件下进行,以100 W高压汞灯(紫外光)为光源照射16.5 h,得到以端位为主的羰基化产物,其中正己醛(n -hexanal)基于Rh(Ⅰ)催化剂的收率为2725% (图8 ). ...
2
1990
... Adapted from ACS publisher 32
... 对于该反应,他们提出了可能的机理32 图8 ):①首先在光照条件下,CO配体与Rh(Ⅰ)络合物解离; ②随后含空位的Rh(Ⅰ)对正戊烷进行C―H键活化,方式是氧化加成,倾向于选择端位C―H键,于是Rh(Ⅰ)变成Rh(Ⅲ); ③CO再与Rh(Ⅲ)络合; ④羰基CO插入; ⑤另一份CO与Rh(Ⅲ)络合; ⑥还原消除得到己醛和Rh(Ⅰ). ...
2
1994
... 1994年,Sen等人33 图9 ).他们使用RhCl3 为初始催化剂,反应在氘代水溶液中进行,其中还添加了HCl和HI.该反应在95 ℃下反应将近18天,检测到生成醋酸的浓度为0.276 mol·L-1 ,即催化循环数TON为27.6.同时也检测到生成了少量的副产物甲酸.文中并未给出具体机理,但是排除了乙酸由甲醇转化而来的机理,并认为Rh(Ⅰ)为实际催化物种. ...
... Adapted from Macmillan publisher 33
2
1997
... 1997年,Hartwig等人34 图10 ),这是早期的金属参与的烷烃硼化反应的一个例子.该反应在以400 W中压汞弧灯为光源照射下进行,其中底物正戊烷大大过量,也作为反应的溶剂.他们分别尝试了第一过渡系的铁Fe、第二过渡系的钌Ru和第三过渡系的钨W,结果显示使用钨-硼试剂的收率最高.他们认为光照使得一分子CO和W解离;然后,W与烷烃端位C―H键进行氧化加成;最后W与相连的烷基和硼基发生还原消除,得到烷基硼化物. ...
... Adapted from AAAS publisher 34
2
1999
... 继计量金属试剂反应之后,1999年,Hartwig等人35 图11 ).由于之前第三过渡系的金属表现较好,于是他们挑选了另一种第三过渡系的金属Re(Ⅰ)作为催化剂,使用双(频哪醇合)二硼((Bpin)2 )为硼试剂.反应每生成一分子烷基硼化物,就会产生一分子相应的频哪醇硼烷(HBpin),而HBpin难以进一步反应.该反应在室温(25 ℃)、两个大气压的CO气氛中进行,经过450 W中压汞弧灯照射56 h,可以得到烷基硼的气相色谱检测(GC)收率为95%. ...
... Adapted from WILEY-VCH publisher 35
2
2000
... 2000年,Hartwig等人36 2 为硼试剂.然而,在该条件下,(Bpin)2 提供一份硼片段后生成的HBpin仍然能作为硼试剂继续反应,即一分子(Bpin)2 理论上能生成两分子的烷基硼,这是产物的收率基准;同时最终生成一分子的氢气H2 (图12 ). ...
... Adapted from AAAS publisher 36
2
2016
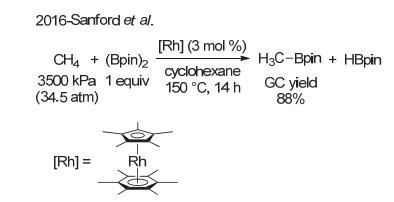
... 2016年,Sanford等人37 2 为硼试剂和产率基准,和上文1999年Hartwig等人的工作一样,该反应中(Bpin)2 也仅能使用一半.他们尝试了几种催化剂,各有优缺点,其中Rh(Ⅰ)催化剂能达到较高的反应收率和选择性.该反应通过气相色谱检测,总收率能得到99%,其中88%为产物甲基硼化物.而选择性体现在产物(甲基硼化物)和副产物(亚甲基二硼化物、环己基硼化物)的比值较大(图13 ). ...
... Adapted from AAAS publisher 37
2
2016
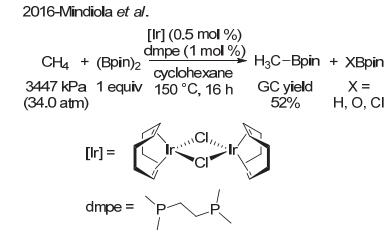
... 与此同时,Mindiola等人38 图14 ).该反应也在加热条件下进行,也是以(Bpin)2 一半的硼片段用量为产物收率基准.他们选用Ir(Ⅰ)络合物,通过加入双齿膦配体,实现了催化循环,得到的甲基硼化物气相色谱检测收率为52%.他们还对反应机理做了较为详细的研究,主要涉及Ir(Ⅰ)络合物的配体解离和络合、对甲烷C―H键的氧化加成、还原消除生成甲烷硼化物等步骤. ...
... Adapted from AAAS publisher 38
2
1979
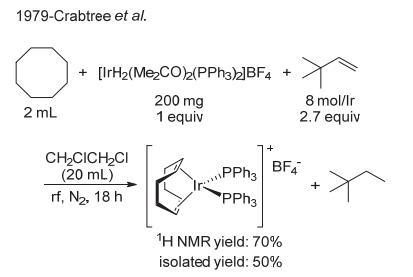
... 1979年,Crabtree等人39 图15 ). ...
... Adapted from ACS publisher 39
2
1983
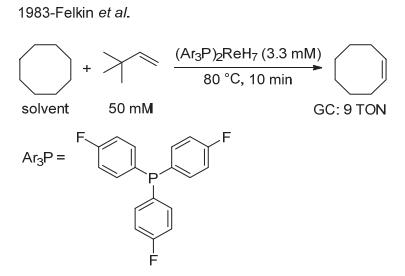
... 1983年,Felkin等人40 图16 ). ...
... Adapted from RSC publisher 40
2
1985
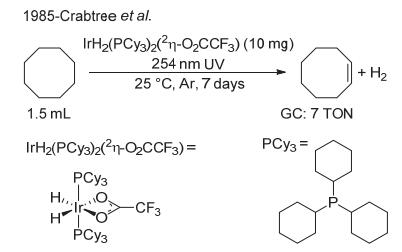
... 1985年Crabtree等人41 , 42 图17 ).在室温(25 ℃)、紫外光照条件下,以Ir络合物为催化剂,环辛烷为底物和溶剂,反应7天,得到产物环辛烯,放出氢气.催化循环数为7.他们认为光照条件产生的能量提供了Ir络合物脱氢所必须的热力学驱动力. ...
... Adapted from RSC and ACS publishers 41 , 42
2
1987
... 1985年Crabtree等人41 , 42 图17 ).在室温(25 ℃)、紫外光照条件下,以Ir络合物为催化剂,环辛烷为底物和溶剂,反应7天,得到产物环辛烯,放出氢气.催化循环数为7.他们认为光照条件产生的能量提供了Ir络合物脱氢所必须的热力学驱动力. ...
... Adapted from RSC and ACS publishers 41 , 42
2
1990
... 除了光照条件,加热条件也能完成无氢接收体的烷烃脱氢反应.1990年,Saito等人43 图18 ). ...
... Adapted from RSC publisher 43
1
1993
... 之后,Crabtree等人44
2
1999
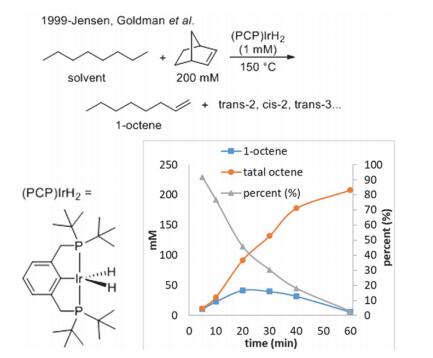
... 之前的烷烃脱氢研究主要是对环烷烃进行的,1999年,Goldman等人45 图19 ).在150 ℃加热条件下,他们使用钳形配体螯合的Ir络合物(PCP)IrH2 为催化剂、降冰片烯(Norbornene)等烯烃作为氢接收体,得到混合的辛烯产物,如端位的脱氢产物1-辛烯(1-octene),以及反式2-位(trans -2)、顺势2-位(cis -2)、反式3-位等辛烯.不同反应时间的考察结果显示:反应初期主要生成端位1-辛烯,选择性能超过91%;然而随着反应的进行,端位烯烃的收率增加缓慢,却检测到生成越来越多的其它位置的烯烃; 20 min以后,虽然生成的辛烯的总收率仍不断增加,反应结束时总TON能达到208,但是端位烯烃收率反而下降;从反应开始到结束,端位烯烃占总收率的比率越来越小. ...
... Adapted from ACS publisher 45
2
2010
... 他们认为这是端位烯烃在体系中发生了异构化反应,其它很多文献46 , 47 图20 所示. ...
... Adapted from ACS publisher 46 , 47
2
2017
... 他们认为这是端位烯烃在体系中发生了异构化反应,其它很多文献46 , 47 图20 所示. ...
... Adapted from ACS publisher 46 , 47
2
2014
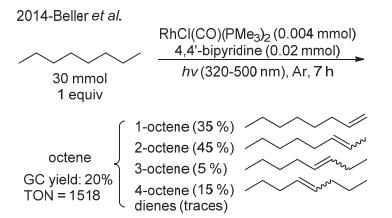
... 上述脱氢反应的催化效率都不高,有的还必须加入氢接收体; 2014年,Beller等人48 图21 ).以正辛烷为例,他们使用Rh络合物为催化剂,4, 4’-联吡啶为添加剂,在氩气流、光照条件下,剧烈搅拌(为了加速游离氢分子与反应体系的分离)7 h,得到基于正辛烷的烯烃总收率达到20%,TON达到1518.该反应几乎都生成单烯烃,只观测到痕量的二烯烃产物,但是单烯烃的位置选择性不好. ...
... Adapted from WILEY-VCH publisher 48
1
2018
... 途径是通过金属与内烯烃配位,发生一次或连续的1, 2-氢迁移或1, 3-氢迁移反应,使内烯烃原位异构化成为端位烯烃,然后再进行官能化反应.就像金属带着双键在碳链上行走(metal-walk或chain-walk)49 50 51 52 53
1
2000
... 途径是通过金属与内烯烃配位,发生一次或连续的1, 2-氢迁移或1, 3-氢迁移反应,使内烯烃原位异构化成为端位烯烃,然后再进行官能化反应.就像金属带着双键在碳链上行走(metal-walk或chain-walk)49 50 51 52 53
1
2002
... 途径是通过金属与内烯烃配位,发生一次或连续的1, 2-氢迁移或1, 3-氢迁移反应,使内烯烃原位异构化成为端位烯烃,然后再进行官能化反应.就像金属带着双键在碳链上行走(metal-walk或chain-walk)49 50 51 52 53
3
2018
... 途径是通过金属与内烯烃配位,发生一次或连续的1, 2-氢迁移或1, 3-氢迁移反应,使内烯烃原位异构化成为端位烯烃,然后再进行官能化反应.就像金属带着双键在碳链上行走(metal-walk或chain-walk)49 50 51 52 53
... 最近的一篇关于该串联反应策略的报道是在2018年,Huang等人52 图22 ).其中第一步反应结束后无需进行产物的纯化分离,将混合物反应液转移至第二步的反应条件下即可.第二步的烯烃转化的关键是控制烯烃异构化速度和转化为其它官能团的速度.使用适当的催化剂、配体及调整气体压力,能有效地将第一步脱氢反应得到的烯烃异构化为端烯,并得到较高收率的以直链官能化为主的产物.例如,正戊烷在第一步脱氢反应条件后,接着发生端位Rh催化的羰基化的反应,最终得到65%的己醛,直链端位选择性高达98%. ...
... Adapted from ACS publisher 52
1
2006
... 途径是通过金属与内烯烃配位,发生一次或连续的1, 2-氢迁移或1, 3-氢迁移反应,使内烯烃原位异构化成为端位烯烃,然后再进行官能化反应.就像金属带着双键在碳链上行走(metal-walk或chain-walk)49 50 51 52 53
2
2016
... 2016年,Baudoin等人54 图6 ,最终得到以正戊烷端位为主的与芳基的偶联产物(图23 ).以三氟甲磺酸芳基酯为基准,得到偶联产物的分离收率为85%. ...
... Adapted from WILEY-VCH publisher 54
2
2017
... 2017年,Martin等人55 图24 ). ...
... Adapted from Macmillan publisher 55