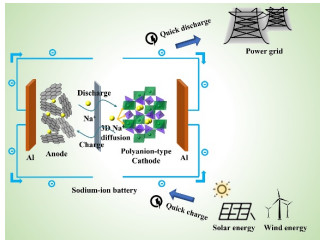
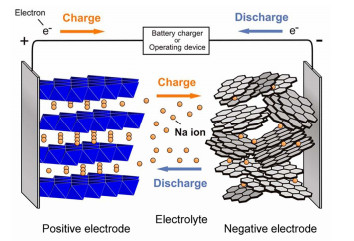
图1
钠离子电池的工作原理示意图11
Fig 1
The working principle of SIBs 11
图2
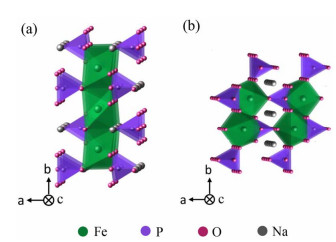
NaFePO4 的结构示意图
Fig 2
The crystal structures of NaFePO4 .
(a) Maricite, (b) Olivine.
图3
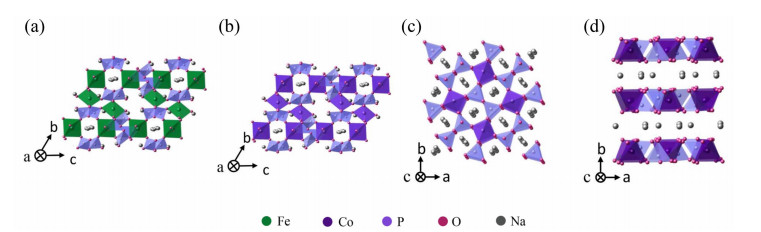
焦磷酸盐钠电正极材料的结构
Fig 3
The structures of pyrophosphate cathodes for SIBs.
(a) Na2 FeP2 O7 ; different space groups of Na2 CoP2 O7 : (b) P 1, (c) P 21cn , (d) P 42/mnm .
图4
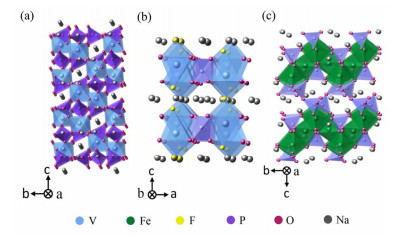
NASICON型磷酸盐钠电正极材料的结构
Fig 4
The structures of NASICON-type phosphate cathodes for SIBs.
(a) Na3 V2 (PO4 )3 , (b) Na3 V2 (PO4 )2 F3 , (c) Na4 Fe3 (PO4 )2 P2 O7 .
图5
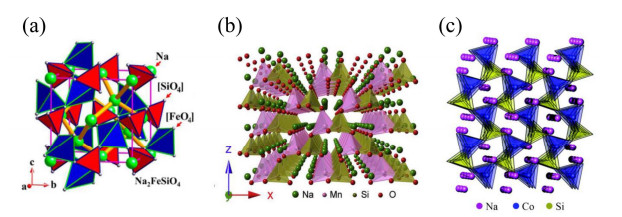
硅酸盐钠电正极材料的结构
Fig 5
The structures of orthosilicate cathodes for SIBs.
(a) Na2 FeSiO4 34 2 MnSiO4 38 2 CoSiO4 39
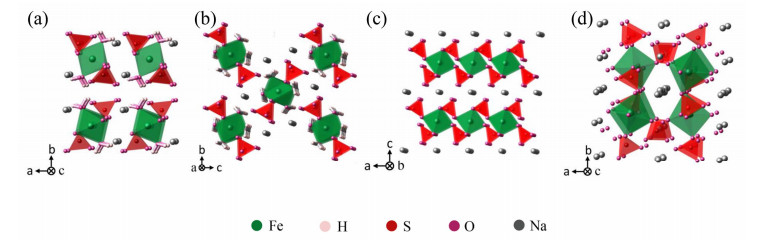
图6
硫酸盐钠电正极材料的结构
Fig 6
The structures of sulfate cathodes for SIBs.
(a) Na2 Fe(SO4 )2 ·2H2 O, (b) Na2 Fe(SO4 )2 ·4H2 O, (c) NaFe(SO4 )2 , (d) Na3 Fe2 (SO4 )3 .
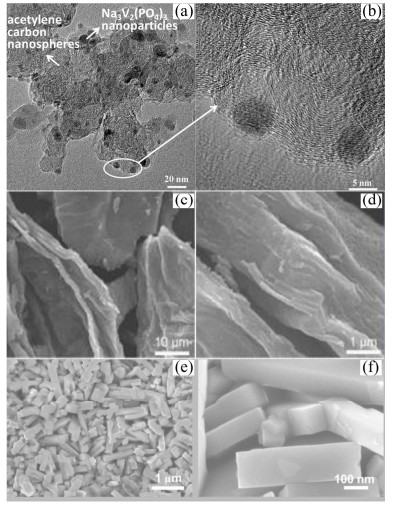
图7
Na3 V2 (PO4 )3 /AC的(a)透射及(b)高分辨透射图像75 3 V2 (PO4 )3 @rGO的扫描图像76 3 (VO)2 (PO4 )2 F与石墨烯复合量子点的扫描图像60
Fig 7
(a) TEM and (b) HRTEM images of Na3 V2 (PO4 )3 /AC 75 3 V2 (PO4 )3 @rGO 76 3 (VO)2 (PO4 )2 F@Graphene quantum dots 60
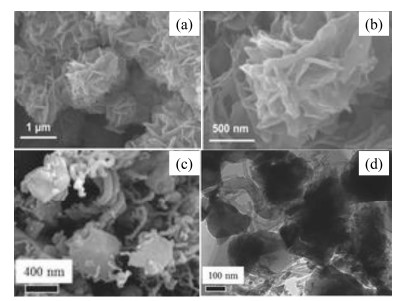
图8
(a,b)分级结构的Na3 V2 (PO4 )3 /C微米花的扫描图像77 3 V2 (PO4 )3 复合的(c)扫描图像及(d)透射图像78
Fig 8
(a, b) TEM images of hierarchical Na3 V2 (PO4 )3 /C microflowers 77 3 V2 (PO4 )3 78
[2]
Liu J. ; Zhang J. G. ; Yang Z. ; Lemmon J. P. ; Imhoff C. ; Graff G. L. ; Li L. ; Hu J. ; Wang C. ; Xiao J. Adv. Funct. Mater. 2013 , 23 , 929 .
DOI:10.1002/adfm.201200690
[本文引用: 1]
[7]
Jiang Y. ; Yu S. ; Wang B. ; Li Y. ; Sun W. ; Lu Y. ; Yan M. ; Song B. ; Dou S. Adv. Funct. Mater. 2016 , 26 , 5315 .
DOI:10.1002/adfm.201600747
[13]
Balke N. ; Jesse S. ; Morozovska A. ; Eliseev E. ; Chung D. ; Kim Y. ; Adamczyk L. ; Garcia R. ; Dudney N. ; Kalinin S. Nat. Nanotechnol. 2010 , 5 , 749 .
DOI:10.1038/nnano.2010.174
[本文引用: 1]
[15]
Yamada A. ; Chung S. C. ; Hinokuma K. J. Electrochem. Soc. 2001 , 148 , A224 .
DOI:10.1149/1.1348257
[19]
Casas-Cabanas M. ; Roddatis V. V. ; Saurel D. ; Kubiak P. ; Carretero-González J. ; Palomares V. ; Serras P. ; Rojo T. J. Mater. Chem. 2012 , 22 , 17421 .
DOI:10.1039/C2JM33639A
[本文引用: 1]
[20]
Kim J. ; Seo D. H. ; Kim H. ; Park I. ; Yoo J. K. ; Jung S. K. ; Park Y. U. ; Goddard III W. A. ; Kang K. Energy Environ. Sci. 2015 , 8 , 540 .
DOI:10.1039/C4EE03215B
[本文引用: 3]
[21]
Barpanda P. ; Ye T. ; Lu J. ; Yamada Y. ; Chung S. C. ; Nishimura S. ; Okubo M. ; Zhou H. ; Yamada A. ECS Trans. 2013 , 50 , 71 .
DOI:10.1149/05024.0071ecst
[本文引用: 1]
[22]
Barpanda P. ; Liu G. ; Ling C. D. ; Tamaru M. ; Avdeev M. ; Chung S. C. ; Yamada Y. ; Yamada A. Chem. Mat. 2013 , 25 , 3480 .
DOI:10.1021/cm401657c
[本文引用: 1]
[26]
Jian Z. ; Yuan C. ; Han W. ; Lu X. ; Gu L. ; Xi X. ; Hu Y. S. ; Li H. ; Chen W. ; Chen D. Adv. Funct. Mater. 2014 , 24 , 4265 .
DOI:10.1002/adfm.201400173
[本文引用: 1]
[29]
Gao H. ; Seymour I. D. ; Xin S. ; Xue L. ; Henkelman G. ; Goodenough J. B. J. Am. Chem. Soc. 2018 , 140 , 18192 .
DOI:10.1021/jacs.8b11388
[本文引用: 1]
[31]
Serras P. ; Palomares V. ; Goñi A. ; de Muro I. G. ; Kubiak P. ; Lezama L. ; Rojo T. J. Mater. Chem. 2012 , 22 , 22301 .
DOI:10.1039/c2jm35293a
[本文引用: 1]
[34]
Li S. ; Guo J. ; Ye Z. ; Zhao X. ; Wu S. ; Mi J. X. ; Wang C. Z. ; Gong Z. ; McDonald M. J. ; Zhu Z. ACS Appl. Mater. Interfaces 2016 , 8 , 17233 .
DOI:10.1021/acsami.6b03969
[本文引用: 2]
[41]
Reynaud M. ; Ati M. ; Boulineau S. ; Sougrati M. T. ; Melot B. C. ; Rousse G. ; Chotard J. N. ; Tarascon J. M. ECS Trans. 2013 , 50 , 11 .
DOI:10.1149/05024.0011ecst
[本文引用: 1]
[45]
Reynaud M. ; Rousse G. ; Abakumov A. M. ; Sougrati M. T. ; Van Tendeloo G. ; Chotard J. N. ; Tarascon J. M. J. Mater. Chem. A 2014 , 2 , 2671 .
DOI:10.1039/c3ta13648e
[本文引用: 2]
[50]
Oyama G. ; Nishimura S. I. ; Suzuki Y. ; Okubo M. ; Yamada A. ChemElectroChem 2015 , 2 , 1019 .
DOI:10.1002/celc.201500036
[52]
Dwibedi D. ; Ling C. D. ; Araujo R. B. ; Chakraborty S. ; Duraisamy S. ; Munichandraiah N. ; Ahuja R. ; Barpanda P. ACS Appl. Mater. Interfaces 2016 , 8 , 6982 .
DOI:10.1021/acsami.5b11302
[本文引用: 1]
[62]
Rahman M. M. ; Sultana I. ; Mateti S. ; Liu J. ; Sharma N. ; Chen Y. J. Mater. Chem. A 2017 , 5 , 16616 .
DOI:10.1039/C7TA04946C
[本文引用: 1]
[63]
Liu Y. ; Zhang N. ; Wang F. ; Liu X. ; Jiao L. ; Fan L. Z. Adv. Funct. Mater. 2018 , 28 , 1801917 .
DOI:10.1002/adfm.201801917
[65]
Barpanda P. ; Ye T. ; Nishimura S. I. ; Chung S. C. ; Yamada Y. ; Okubo M. ; Zhou H. ; Yamada A. Electrochem. Commun. 2012 , 24 , 116 .
DOI:10.1021/acsami.6b04014
[本文引用: 1]
[68]
Liu Q. ; Meng X. ; Wei Z. ; Wang D. ; Gao Y. ; Wei Y. ; Du F. ; Chen G. ACS Appl. Mater. Interfaces 2016 , 8 , 31709 .
DOI:10.1021/acsami.6b11372
[本文引用: 1]
[71]
Pan W. ; Guan W. ; Liu S. ; Xu B. B. ; Liang C. ; Pan H. ; Yan M. ; Jiang Y. J. Mater. Chem. A 2019 , 7 , 13197 .
DOI:10.1039/C9TA02188D
[本文引用: 1]
[72]
Zhang Y. ; Xia X. ; Liu B. ; Deng S. ; Xie D. ; Liu Q. ; Wang Y. ; Wu J. ; Wang X. ; Tu J. Adv. Energy Mater. 2019 , 9 , 1803342 .
DOI:10.1002/aenm.201803342
[本文引用: 1]
[76]
Xu Y. ; Wei Q. ; Xu C. ; Li Q. ; An Q. ; Zhang P. ; Sheng J. ; Zhou L. ; Mai L. Adv. Energy Mater. 2016 , 6 , 1600389 .
DOI:10.1002/aenm.201600389
[本文引用: 3]
[82]
Zhang S. ; Gu H. ; Pan H. ; Yang S. ; Du W. ; Li X. ; Gao M. ; Liu Y. ; Zhu M. ; Ouyang L. Adv. Energy Mater. 2017 , 7 , 1601066 .
DOI:10.1002/aenm.201601066
[83]
Zhang S. ; Chen J. ; Tang T. ; Jiang Y. ; Chen G. ; Shao Q. ; Yan C. ; Zhu T. ; Gao M. ; Liu Y. J. Mater. Chem. A 2018 , 6 , 3610 .
DOI:10.1039/C7TA10887G
[本文引用: 1]
1
2012
... 近年来,风能、太阳能等清洁能源发展迅猛,发电量不断上升,但这些间歇式能源在并入电网时易引发频率不稳定的问题.为了确保电网的平稳运行,需要实时保持发电量与负荷之间的平衡,而电池储能为电网的高效调峰调频提供了可能1 2 , 3
1
2013
... 近年来,风能、太阳能等清洁能源发展迅猛,发电量不断上升,但这些间歇式能源在并入电网时易引发频率不稳定的问题.为了确保电网的平稳运行,需要实时保持发电量与负荷之间的平衡,而电池储能为电网的高效调峰调频提供了可能1 2 , 3
1
2012
... 近年来,风能、太阳能等清洁能源发展迅猛,发电量不断上升,但这些间歇式能源在并入电网时易引发频率不稳定的问题.为了确保电网的平稳运行,需要实时保持发电量与负荷之间的平衡,而电池储能为电网的高效调峰调频提供了可能1 2 , 3
1
2015
... 典型的钠离子电池正极材料分为过渡金属氧化物,聚阴离子化合物和普鲁士蓝类似物三类4 -8 5
1
2017
... 典型的钠离子电池正极材料分为过渡金属氧化物,聚阴离子化合物和普鲁士蓝类似物三类4 -8 5
1
2018
... 典型的钠离子电池正极材料分为过渡金属氧化物,聚阴离子化合物和普鲁士蓝类似物三类4 -8 5
1
2018
... 从材料应用角度来说,作为平衡电网电力供应和需求水平的储能器件,钠离子电池需要快速存储和输出能量,即要求电极材料可以快速传导离子和电子.聚阴离子型正极材料通常可提供含有丰富离子扩散通道的储钠框架,离子在体相内的扩散取决于通道的维度和对载荷离子的作用.然而,在聚阴离子化合物结构框架中,过渡金属离子往往被不传导电子的聚阴离子基团分隔,其价电子的电子云因孤立而阻碍了电子交换,致使材料的本征电子电导率极低,限制了聚阴离子正极的实际应用9 , 10
1
2013
... 从材料应用角度来说,作为平衡电网电力供应和需求水平的储能器件,钠离子电池需要快速存储和输出能量,即要求电极材料可以快速传导离子和电子.聚阴离子型正极材料通常可提供含有丰富离子扩散通道的储钠框架,离子在体相内的扩散取决于通道的维度和对载荷离子的作用.然而,在聚阴离子化合物结构框架中,过渡金属离子往往被不传导电子的聚阴离子基团分隔,其价电子的电子云因孤立而阻碍了电子交换,致使材料的本征电子电导率极低,限制了聚阴离子正极的实际应用9 , 10
3
2014
... 钠离子电池具有与锂离子电池相似的工作原理和储能机制,电池结构与工作原理示意图如图1 所示11 4 进行计算,发现其(010)方向是锂离子扩散势垒最低的方向12
...
11 The working principle of SIBs <sup><xref ref-type="bibr" rid="b11">11</xref></sup>. Fig 1 ![]()
电池的电极反应在电极/电解质界面上发生,钠离子需要从主体材料中扩散到界面参与电极反应或者经界面迁移至主体材料中,这一过程发生的难易程度钠离子在材料内的扩散系数以及扩散距离有关,其扩散的特征时间可由公式表示为: ...
...
11 .
Fig 1 ![]()
电池的电极反应在电极/电解质界面上发生,钠离子需要从主体材料中扩散到界面参与电极反应或者经界面迁移至主体材料中,这一过程发生的难易程度钠离子在材料内的扩散系数以及扩散距离有关,其扩散的特征时间可由公式表示为: ...
1
2009
... 钠离子电池具有与锂离子电池相似的工作原理和储能机制,电池结构与工作原理示意图如图1 所示11 4 进行计算,发现其(010)方向是锂离子扩散势垒最低的方向12
1
2010
... 其中L ion 是钠离子的扩散距离,与活性材料的颗粒尺寸有关,D Na 为钠离子在主体材料中的扩散系数,由材料的结构决定,为本征特性13
1
1997
... 对于锂电中的磷酸盐材料,以磷酸铁锂(LiFePO4 )为例,其具有适中的电位(~3.6 V vs Li/Li+ ),低廉的成本和长循环寿命,目前已经得到了广泛的应用14 -16 4 ).NaFePO4 有两种结构,一种为olivine相,一种为maricite相,两者的晶体结构如图2 所示17 -19 Pnma ,但原子在其中的排列方式不同.Olivine相和maricite相中磷原子均与四个氧原子形成PO4 四面体,铁原子与六个氧原子形成FeO6 八面体.不同的是,前者的FeO6 八面体以共点形式连接,平行于bc 面形成层状结构,层与层之间由PO4 四面体连接起来,构成沿c 轴的一维钠离子通道,因而具有电化学活性,但是因其为热力学非稳定相,不能直接合成,只能通过电化学在FePO4 嵌钠的方法得到;而后者结构中FeO6 以共边形式连接,沿b 轴形成一维链状,再由PO4 四面体连接形成三维的框架结构,这种结构中并没有钠离子的传输通道,因而通常认为maricite不具有电化学活性,但Kim等20 −1 的容量和2 V左右的平均电位,说明结构中是否有离子扩散路径决定了材料能否发挥出电化学性能. ...
1
2001
... 对于锂电中的磷酸盐材料,以磷酸铁锂(LiFePO4 )为例,其具有适中的电位(~3.6 V vs Li/Li+ ),低廉的成本和长循环寿命,目前已经得到了广泛的应用14 -16 4 ).NaFePO4 有两种结构,一种为olivine相,一种为maricite相,两者的晶体结构如图2 所示17 -19 Pnma ,但原子在其中的排列方式不同.Olivine相和maricite相中磷原子均与四个氧原子形成PO4 四面体,铁原子与六个氧原子形成FeO6 八面体.不同的是,前者的FeO6 八面体以共点形式连接,平行于bc 面形成层状结构,层与层之间由PO4 四面体连接起来,构成沿c 轴的一维钠离子通道,因而具有电化学活性,但是因其为热力学非稳定相,不能直接合成,只能通过电化学在FePO4 嵌钠的方法得到;而后者结构中FeO6 以共边形式连接,沿b 轴形成一维链状,再由PO4 四面体连接形成三维的框架结构,这种结构中并没有钠离子的传输通道,因而通常认为maricite不具有电化学活性,但Kim等20 −1 的容量和2 V左右的平均电位,说明结构中是否有离子扩散路径决定了材料能否发挥出电化学性能. ...
2
2012
... 对于锂电中的磷酸盐材料,以磷酸铁锂(LiFePO4 )为例,其具有适中的电位(~3.6 V vs Li/Li+ ),低廉的成本和长循环寿命,目前已经得到了广泛的应用14 -16 4 ).NaFePO4 有两种结构,一种为olivine相,一种为maricite相,两者的晶体结构如图2 所示17 -19 Pnma ,但原子在其中的排列方式不同.Olivine相和maricite相中磷原子均与四个氧原子形成PO4 四面体,铁原子与六个氧原子形成FeO6 八面体.不同的是,前者的FeO6 八面体以共点形式连接,平行于bc 面形成层状结构,层与层之间由PO4 四面体连接起来,构成沿c 轴的一维钠离子通道,因而具有电化学活性,但是因其为热力学非稳定相,不能直接合成,只能通过电化学在FePO4 嵌钠的方法得到;而后者结构中FeO6 以共边形式连接,沿b 轴形成一维链状,再由PO4 四面体连接形成三维的框架结构,这种结构中并没有钠离子的传输通道,因而通常认为maricite不具有电化学活性,但Kim等20 −1 的容量和2 V左右的平均电位,说明结构中是否有离子扩散路径决定了材料能否发挥出电化学性能. ...
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
1
2013
... Structures and sodium ion diffusion coefficients of polyanion cathodes for sodium ion batteries.
Table 1 Chemical formula Space group Dimensions of ion channels Sodium diffusion coefficient/(cm2 ·s−1 ) Ref. Phosphates Maricite-NaFePO4 Pnma none 4.79 × 10⁻¹¹ (nano amorphous particles) 20 Olivine-NaFePO4 Pnma one 8.63 × 10⁻¹⁷ 18 Na2 FeP2 O7 P ${\rm{\bar 1}}$three (2.79–8.45) × 10−13 57 Na2 CoP2 O7 P ${\rm{\bar 1}}$three / 23 P 21cn two / 23 P 42/mnm three / 23 Na3 V2 (PO4 )3 R ${\rm{\bar 3}}$cH three 4.59 × 10⁻¹³ –2.45 × 10⁻¹⁰ 58 Na3 V2 (PO4 )2 F3 P 42/mnm three 2.68 × 10⁻¹² 59 Na3 (VO)2 (PO4 )2 F P 42/mnm three (1–3) × 10−10 60 Sulfates Na2 Fe(SO4 )2 ·2H2 O P 21/c two 10−14 44 Na2 Fe(SO4 )2 ·4H2 O P 21/c one / 45 NaFe(SO4 )2 C 12/m 1two 9.01 × 10⁻¹⁰ (1273 K) 47 Na2+2x Fe2−x (SO4 )3 P 21/c three 1 × 10⁻⁷ 61 Orthosilicate Na2 FeSiO4 P ${\rm{\bar 1}}$three (1.92–2.53) × 10−13 35 Na2 MnSiO4 Pn one 2.37 × 10⁻¹⁵ –8.62 × 10⁻¹⁴ 38 Na2 CoSiO4 Pn 2a Three 1.29 × 10⁻¹³ –1.06 × 10⁻¹² 40
上文提到的钠离子的扩散系数可以通过实验进行测定,常用的方法有循环伏安法(CV)、电化学阻抗谱(EIS)和恒电位间歇滴定(PITT)等53-56 .需要注意的是,这几种测量方法测定的是表观的扩散系数,可能受电极材料的表面状态影响较大,仅能在一定程度上反映钠离子在材料中扩散的难易程度. ...
1
2012
... 对于锂电中的磷酸盐材料,以磷酸铁锂(LiFePO4 )为例,其具有适中的电位(~3.6 V vs Li/Li+ ),低廉的成本和长循环寿命,目前已经得到了广泛的应用14 -16 4 ).NaFePO4 有两种结构,一种为olivine相,一种为maricite相,两者的晶体结构如图2 所示17 -19 Pnma ,但原子在其中的排列方式不同.Olivine相和maricite相中磷原子均与四个氧原子形成PO4 四面体,铁原子与六个氧原子形成FeO6 八面体.不同的是,前者的FeO6 八面体以共点形式连接,平行于bc 面形成层状结构,层与层之间由PO4 四面体连接起来,构成沿c 轴的一维钠离子通道,因而具有电化学活性,但是因其为热力学非稳定相,不能直接合成,只能通过电化学在FePO4 嵌钠的方法得到;而后者结构中FeO6 以共边形式连接,沿b 轴形成一维链状,再由PO4 四面体连接形成三维的框架结构,这种结构中并没有钠离子的传输通道,因而通常认为maricite不具有电化学活性,但Kim等20 −1 的容量和2 V左右的平均电位,说明结构中是否有离子扩散路径决定了材料能否发挥出电化学性能. ...
3
2015
... 对于锂电中的磷酸盐材料,以磷酸铁锂(LiFePO4 )为例,其具有适中的电位(~3.6 V vs Li/Li+ ),低廉的成本和长循环寿命,目前已经得到了广泛的应用14 -16 4 ).NaFePO4 有两种结构,一种为olivine相,一种为maricite相,两者的晶体结构如图2 所示17 -19 Pnma ,但原子在其中的排列方式不同.Olivine相和maricite相中磷原子均与四个氧原子形成PO4 四面体,铁原子与六个氧原子形成FeO6 八面体.不同的是,前者的FeO6 八面体以共点形式连接,平行于bc 面形成层状结构,层与层之间由PO4 四面体连接起来,构成沿c 轴的一维钠离子通道,因而具有电化学活性,但是因其为热力学非稳定相,不能直接合成,只能通过电化学在FePO4 嵌钠的方法得到;而后者结构中FeO6 以共边形式连接,沿b 轴形成一维链状,再由PO4 四面体连接形成三维的框架结构,这种结构中并没有钠离子的传输通道,因而通常认为maricite不具有电化学活性,但Kim等20 −1 的容量和2 V左右的平均电位,说明结构中是否有离子扩散路径决定了材料能否发挥出电化学性能. ...
... Structures and sodium ion diffusion coefficients of polyanion cathodes for sodium ion batteries.
Table 1 Chemical formula Space group Dimensions of ion channels Sodium diffusion coefficient/(cm2 ·s−1 ) Ref. Phosphates Maricite-NaFePO4 Pnma none 4.79 × 10⁻¹¹ (nano amorphous particles) 20 Olivine-NaFePO4 Pnma one 8.63 × 10⁻¹⁷ 18 Na2 FeP2 O7 P ${\rm{\bar 1}}$three (2.79–8.45) × 10−13 57 Na2 CoP2 O7 P ${\rm{\bar 1}}$three / 23 P 21cn two / 23 P 42/mnm three / 23 Na3 V2 (PO4 )3 R ${\rm{\bar 3}}$cH three 4.59 × 10⁻¹³ –2.45 × 10⁻¹⁰ 58 Na3 V2 (PO4 )2 F3 P 42/mnm three 2.68 × 10⁻¹² 59 Na3 (VO)2 (PO4 )2 F P 42/mnm three (1–3) × 10−10 60 Sulfates Na2 Fe(SO4 )2 ·2H2 O P 21/c two 10−14 44 Na2 Fe(SO4 )2 ·4H2 O P 21/c one / 45 NaFe(SO4 )2 C 12/m 1two 9.01 × 10⁻¹⁰ (1273 K) 47 Na2+2x Fe2−x (SO4 )3 P 21/c three 1 × 10⁻⁷ 61 Orthosilicate Na2 FeSiO4 P ${\rm{\bar 1}}$three (1.92–2.53) × 10−13 35 Na2 MnSiO4 Pn one 2.37 × 10⁻¹⁵ –8.62 × 10⁻¹⁴ 38 Na2 CoSiO4 Pn 2a Three 1.29 × 10⁻¹³ –1.06 × 10⁻¹² 40
上文提到的钠离子的扩散系数可以通过实验进行测定,常用的方法有循环伏安法(CV)、电化学阻抗谱(EIS)和恒电位间歇滴定(PITT)等53-56 .需要注意的是,这几种测量方法测定的是表观的扩散系数,可能受电极材料的表面状态影响较大,仅能在一定程度上反映钠离子在材料中扩散的难易程度. ...
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
1
2013
... 由于磷的电负性不够强,导致磷酸根仅能带来较弱的诱导效应,maricite相和olivine相的NaFePO4 的平均电位均低于2.5 V,Barpanda等21 , 22 2 FeP2 O7 .Na2 FeP2 O7 由FeO6 八面体和PO4 四面体组成,其中FeO6 共点连接形成Fe2 O11 的二聚物,再通过P2 O7 以共点形式连接构成三维框架,在[100]、[${\rm{\bar 1}}$10]和[01${\rm{\bar 1}}$]三个方向都具有钠离子传输的通道.Na2 FeP2 O7 通过Fe2+ /Fe3+ 提供3 V的平均电位,在没有任何优化时即可在C /20倍率下提供82 mAh∙g−1 的容量,10C 倍率下仍具有接近50 mAh∙g−1 的容量,表明材料具有良好的离子传输特性和适中的电子电导率.这项研究为高倍率正极材料的开发提供了一个方向—多维通道结构材料.此外,同为焦磷酸盐的Na2 CoP2 O7 也受到了关注.Kim等23 2 CoP2 O7 ,进而改变了钠离子在其中的扩散路径.Na2 FeP2 O7 和Na2 CoP2 O7 的结构如图3 所示. ...
1
2013
... 由于磷的电负性不够强,导致磷酸根仅能带来较弱的诱导效应,maricite相和olivine相的NaFePO4 的平均电位均低于2.5 V,Barpanda等21 , 22 2 FeP2 O7 .Na2 FeP2 O7 由FeO6 八面体和PO4 四面体组成,其中FeO6 共点连接形成Fe2 O11 的二聚物,再通过P2 O7 以共点形式连接构成三维框架,在[100]、[${\rm{\bar 1}}$10]和[01${\rm{\bar 1}}$]三个方向都具有钠离子传输的通道.Na2 FeP2 O7 通过Fe2+ /Fe3+ 提供3 V的平均电位,在没有任何优化时即可在C /20倍率下提供82 mAh∙g−1 的容量,10C 倍率下仍具有接近50 mAh∙g−1 的容量,表明材料具有良好的离子传输特性和适中的电子电导率.这项研究为高倍率正极材料的开发提供了一个方向—多维通道结构材料.此外,同为焦磷酸盐的Na2 CoP2 O7 也受到了关注.Kim等23 2 CoP2 O7 ,进而改变了钠离子在其中的扩散路径.Na2 FeP2 O7 和Na2 CoP2 O7 的结构如图3 所示. ...
4
2016
... 由于磷的电负性不够强,导致磷酸根仅能带来较弱的诱导效应,maricite相和olivine相的NaFePO4 的平均电位均低于2.5 V,Barpanda等21 , 22 2 FeP2 O7 .Na2 FeP2 O7 由FeO6 八面体和PO4 四面体组成,其中FeO6 共点连接形成Fe2 O11 的二聚物,再通过P2 O7 以共点形式连接构成三维框架,在[100]、[${\rm{\bar 1}}$10]和[01${\rm{\bar 1}}$]三个方向都具有钠离子传输的通道.Na2 FeP2 O7 通过Fe2+ /Fe3+ 提供3 V的平均电位,在没有任何优化时即可在C /20倍率下提供82 mAh∙g−1 的容量,10C 倍率下仍具有接近50 mAh∙g−1 的容量,表明材料具有良好的离子传输特性和适中的电子电导率.这项研究为高倍率正极材料的开发提供了一个方向—多维通道结构材料.此外,同为焦磷酸盐的Na2 CoP2 O7 也受到了关注.Kim等23 2 CoP2 O7 ,进而改变了钠离子在其中的扩散路径.Na2 FeP2 O7 和Na2 CoP2 O7 的结构如图3 所示. ...
... Structures and sodium ion diffusion coefficients of polyanion cathodes for sodium ion batteries.
Table 1 Chemical formula Space group Dimensions of ion channels Sodium diffusion coefficient/(cm2 ·s−1 ) Ref. Phosphates Maricite-NaFePO4 Pnma none 4.79 × 10⁻¹¹ (nano amorphous particles) 20 Olivine-NaFePO4 Pnma one 8.63 × 10⁻¹⁷ 18 Na2 FeP2 O7 P ${\rm{\bar 1}}$three (2.79–8.45) × 10−13 57 Na2 CoP2 O7 P ${\rm{\bar 1}}$three / 23 P 21cn two / 23 P 42/mnm three / 23 Na3 V2 (PO4 )3 R ${\rm{\bar 3}}$cH three 4.59 × 10⁻¹³ –2.45 × 10⁻¹⁰ 58 Na3 V2 (PO4 )2 F3 P 42/mnm three 2.68 × 10⁻¹² 59 Na3 (VO)2 (PO4 )2 F P 42/mnm three (1–3) × 10−10 60 Sulfates Na2 Fe(SO4 )2 ·2H2 O P 21/c two 10−14 44 Na2 Fe(SO4 )2 ·4H2 O P 21/c one / 45 NaFe(SO4 )2 C 12/m 1two 9.01 × 10⁻¹⁰ (1273 K) 47 Na2+2x Fe2−x (SO4 )3 P 21/c three 1 × 10⁻⁷ 61 Orthosilicate Na2 FeSiO4 P ${\rm{\bar 1}}$three (1.92–2.53) × 10−13 35 Na2 MnSiO4 Pn one 2.37 × 10⁻¹⁵ –8.62 × 10⁻¹⁴ 38 Na2 CoSiO4 Pn 2a Three 1.29 × 10⁻¹³ –1.06 × 10⁻¹² 40
上文提到的钠离子的扩散系数可以通过实验进行测定,常用的方法有循环伏安法(CV)、电化学阻抗谱(EIS)和恒电位间歇滴定(PITT)等53-56 .需要注意的是,这几种测量方法测定的是表观的扩散系数,可能受电极材料的表面状态影响较大,仅能在一定程度上反映钠离子在材料中扩散的难易程度. ...
...
23 P 42/mnm three / 23 Na3 V2 (PO4 )3 R ${\rm{\bar 3}}$cH three 4.59 × 10⁻¹³ –2.45 × 10⁻¹⁰ 58 Na3 V2 (PO4 )2 F3 P 42/mnm three 2.68 × 10⁻¹² 59 Na3 (VO)2 (PO4 )2 F P 42/mnm three (1–3) × 10−10 60 Sulfates Na2 Fe(SO4 )2 ·2H2 O P 21/c two 10−14 44 Na2 Fe(SO4 )2 ·4H2 O P 21/c one / 45 NaFe(SO4 )2 C 12/m 1two 9.01 × 10⁻¹⁰ (1273 K) 47 Na2+2x Fe2−x (SO4 )3 P 21/c three 1 × 10⁻⁷ 61 Orthosilicate Na2 FeSiO4 P ${\rm{\bar 1}}$three (1.92–2.53) × 10−13 35 Na2 MnSiO4 Pn one 2.37 × 10⁻¹⁵ –8.62 × 10⁻¹⁴ 38 Na2 CoSiO4 Pn 2a Three 1.29 × 10⁻¹³ –1.06 × 10⁻¹² 40 上文提到的钠离子的扩散系数可以通过实验进行测定,常用的方法有循环伏安法(CV)、电化学阻抗谱(EIS)和恒电位间歇滴定(PITT)等53-56 .需要注意的是,这几种测量方法测定的是表观的扩散系数,可能受电极材料的表面状态影响较大,仅能在一定程度上反映钠离子在材料中扩散的难易程度. ...
...
23 Na3 V2 (PO4 )3 R ${\rm{\bar 3}}$cH three 4.59 × 10⁻¹³ –2.45 × 10⁻¹⁰ 58 Na3 V2 (PO4 )2 F3 P 42/mnm three 2.68 × 10⁻¹² 59 Na3 (VO)2 (PO4 )2 F P 42/mnm three (1–3) × 10−10 60 Sulfates Na2 Fe(SO4 )2 ·2H2 O P 21/c two 10−14 44 Na2 Fe(SO4 )2 ·4H2 O P 21/c one / 45 NaFe(SO4 )2 C 12/m 1two 9.01 × 10⁻¹⁰ (1273 K) 47 Na2+2x Fe2−x (SO4 )3 P 21/c three 1 × 10⁻⁷ 61 Orthosilicate Na2 FeSiO4 P ${\rm{\bar 1}}$three (1.92–2.53) × 10−13 35 Na2 MnSiO4 Pn one 2.37 × 10⁻¹⁵ –8.62 × 10⁻¹⁴ 38 Na2 CoSiO4 Pn 2a Three 1.29 × 10⁻¹³ –1.06 × 10⁻¹² 40 上文提到的钠离子的扩散系数可以通过实验进行测定,常用的方法有循环伏安法(CV)、电化学阻抗谱(EIS)和恒电位间歇滴定(PITT)等53-56 .需要注意的是,这几种测量方法测定的是表观的扩散系数,可能受电极材料的表面状态影响较大,仅能在一定程度上反映钠离子在材料中扩散的难易程度. ...
1
1992
... 另一类被广泛研究的磷酸盐是以Na3 V2 (PO4 )3 为代表的NASICON结构材料24 , 25 3 V2 (PO4 )3 基于V3+ /V4+ 氧化还原对,可以提供120 mAh∙g−1 的比容量以及3.4 V的电位平台,且具有优异的离子传输特性,成为最具优势的钠电正极材料之一.而它突出的离子传输特性与其独特的NASICON结构是分不开的.如图4a 所示,Na3 V2 (PO4 )3 由独特的“灯笼式”骨架单元组成,每个单元包含两个VO6 八面体和三个PO4 四面体,并共点连接,形成[V2 (PO4 )3 ]结构基元,“灯笼式”结构之间通过PO4 四面体连接.Na3 V2 (PO4 )3 提供容纳钠离子的两类离子占据位,其中,2个钠离子有序占据18e位置,可从主体材料中脱嵌,形成NaV(PO4 )3 26 −10 cm2 s−1 27 3 V2 (PO4 )3 的基础上大量研究了具有相似结构的电极材料,例如其他金属部分取代钒,改变电极电位,开发出Na3 VMn(PO4 )3 、Na3 VFe(PO4 )3 、Na3 VNi(PO4 )3 、Na3 VZr(PO4 )3 28 , 29 3 V2 (PO4 )2 F3 30 4+ /V5+ 的Na3 (VO)2 (PO4 )2 F3 31 4 Fe3 (PO2 )(P2 O7 ),具有优良的储钠性能,在20C 倍率下具有69.1%的容量保持率32
1
2012
... 另一类被广泛研究的磷酸盐是以Na3 V2 (PO4 )3 为代表的NASICON结构材料24 , 25 3 V2 (PO4 )3 基于V3+ /V4+ 氧化还原对,可以提供120 mAh∙g−1 的比容量以及3.4 V的电位平台,且具有优异的离子传输特性,成为最具优势的钠电正极材料之一.而它突出的离子传输特性与其独特的NASICON结构是分不开的.如图4a 所示,Na3 V2 (PO4 )3 由独特的“灯笼式”骨架单元组成,每个单元包含两个VO6 八面体和三个PO4 四面体,并共点连接,形成[V2 (PO4 )3 ]结构基元,“灯笼式”结构之间通过PO4 四面体连接.Na3 V2 (PO4 )3 提供容纳钠离子的两类离子占据位,其中,2个钠离子有序占据18e位置,可从主体材料中脱嵌,形成NaV(PO4 )3 26 −10 cm2 s−1 27 3 V2 (PO4 )3 的基础上大量研究了具有相似结构的电极材料,例如其他金属部分取代钒,改变电极电位,开发出Na3 VMn(PO4 )3 、Na3 VFe(PO4 )3 、Na3 VNi(PO4 )3 、Na3 VZr(PO4 )3 28 , 29 3 V2 (PO4 )2 F3 30 4+ /V5+ 的Na3 (VO)2 (PO4 )2 F3 31 4 Fe3 (PO2 )(P2 O7 ),具有优良的储钠性能,在20C 倍率下具有69.1%的容量保持率32
1
2014
... 另一类被广泛研究的磷酸盐是以Na3 V2 (PO4 )3 为代表的NASICON结构材料24 , 25 3 V2 (PO4 )3 基于V3+ /V4+ 氧化还原对,可以提供120 mAh∙g−1 的比容量以及3.4 V的电位平台,且具有优异的离子传输特性,成为最具优势的钠电正极材料之一.而它突出的离子传输特性与其独特的NASICON结构是分不开的.如图4a 所示,Na3 V2 (PO4 )3 由独特的“灯笼式”骨架单元组成,每个单元包含两个VO6 八面体和三个PO4 四面体,并共点连接,形成[V2 (PO4 )3 ]结构基元,“灯笼式”结构之间通过PO4 四面体连接.Na3 V2 (PO4 )3 提供容纳钠离子的两类离子占据位,其中,2个钠离子有序占据18e位置,可从主体材料中脱嵌,形成NaV(PO4 )3 26 −10 cm2 s−1 27 3 V2 (PO4 )3 的基础上大量研究了具有相似结构的电极材料,例如其他金属部分取代钒,改变电极电位,开发出Na3 VMn(PO4 )3 、Na3 VFe(PO4 )3 、Na3 VNi(PO4 )3 、Na3 VZr(PO4 )3 28 , 29 3 V2 (PO4 )2 F3 30 4+ /V5+ 的Na3 (VO)2 (PO4 )2 F3 31 4 Fe3 (PO2 )(P2 O7 ),具有优良的储钠性能,在20C 倍率下具有69.1%的容量保持率32
1
2014
... 另一类被广泛研究的磷酸盐是以Na3 V2 (PO4 )3 为代表的NASICON结构材料24 , 25 3 V2 (PO4 )3 基于V3+ /V4+ 氧化还原对,可以提供120 mAh∙g−1 的比容量以及3.4 V的电位平台,且具有优异的离子传输特性,成为最具优势的钠电正极材料之一.而它突出的离子传输特性与其独特的NASICON结构是分不开的.如图4a 所示,Na3 V2 (PO4 )3 由独特的“灯笼式”骨架单元组成,每个单元包含两个VO6 八面体和三个PO4 四面体,并共点连接,形成[V2 (PO4 )3 ]结构基元,“灯笼式”结构之间通过PO4 四面体连接.Na3 V2 (PO4 )3 提供容纳钠离子的两类离子占据位,其中,2个钠离子有序占据18e位置,可从主体材料中脱嵌,形成NaV(PO4 )3 26 −10 cm2 s−1 27 3 V2 (PO4 )3 的基础上大量研究了具有相似结构的电极材料,例如其他金属部分取代钒,改变电极电位,开发出Na3 VMn(PO4 )3 、Na3 VFe(PO4 )3 、Na3 VNi(PO4 )3 、Na3 VZr(PO4 )3 28 , 29 3 V2 (PO4 )2 F3 30 4+ /V5+ 的Na3 (VO)2 (PO4 )2 F3 31 4 Fe3 (PO2 )(P2 O7 ),具有优良的储钠性能,在20C 倍率下具有69.1%的容量保持率32
2
2016
... 另一类被广泛研究的磷酸盐是以Na3 V2 (PO4 )3 为代表的NASICON结构材料24 , 25 3 V2 (PO4 )3 基于V3+ /V4+ 氧化还原对,可以提供120 mAh∙g−1 的比容量以及3.4 V的电位平台,且具有优异的离子传输特性,成为最具优势的钠电正极材料之一.而它突出的离子传输特性与其独特的NASICON结构是分不开的.如图4a 所示,Na3 V2 (PO4 )3 由独特的“灯笼式”骨架单元组成,每个单元包含两个VO6 八面体和三个PO4 四面体,并共点连接,形成[V2 (PO4 )3 ]结构基元,“灯笼式”结构之间通过PO4 四面体连接.Na3 V2 (PO4 )3 提供容纳钠离子的两类离子占据位,其中,2个钠离子有序占据18e位置,可从主体材料中脱嵌,形成NaV(PO4 )3 26 −10 cm2 s−1 27 3 V2 (PO4 )3 的基础上大量研究了具有相似结构的电极材料,例如其他金属部分取代钒,改变电极电位,开发出Na3 VMn(PO4 )3 、Na3 VFe(PO4 )3 、Na3 VNi(PO4 )3 、Na3 VZr(PO4 )3 28 , 29 3 V2 (PO4 )2 F3 30 4+ /V5+ 的Na3 (VO)2 (PO4 )2 F3 31 4 Fe3 (PO2 )(P2 O7 ),具有优良的储钠性能,在20C 倍率下具有69.1%的容量保持率32
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
1
2018
... 另一类被广泛研究的磷酸盐是以Na3 V2 (PO4 )3 为代表的NASICON结构材料24 , 25 3 V2 (PO4 )3 基于V3+ /V4+ 氧化还原对,可以提供120 mAh∙g−1 的比容量以及3.4 V的电位平台,且具有优异的离子传输特性,成为最具优势的钠电正极材料之一.而它突出的离子传输特性与其独特的NASICON结构是分不开的.如图4a 所示,Na3 V2 (PO4 )3 由独特的“灯笼式”骨架单元组成,每个单元包含两个VO6 八面体和三个PO4 四面体,并共点连接,形成[V2 (PO4 )3 ]结构基元,“灯笼式”结构之间通过PO4 四面体连接.Na3 V2 (PO4 )3 提供容纳钠离子的两类离子占据位,其中,2个钠离子有序占据18e位置,可从主体材料中脱嵌,形成NaV(PO4 )3 26 −10 cm2 s−1 27 3 V2 (PO4 )3 的基础上大量研究了具有相似结构的电极材料,例如其他金属部分取代钒,改变电极电位,开发出Na3 VMn(PO4 )3 、Na3 VFe(PO4 )3 、Na3 VNi(PO4 )3 、Na3 VZr(PO4 )3 28 , 29 3 V2 (PO4 )2 F3 30 4+ /V5+ 的Na3 (VO)2 (PO4 )2 F3 31 4 Fe3 (PO2 )(P2 O7 ),具有优良的储钠性能,在20C 倍率下具有69.1%的容量保持率32
1
2006
... 另一类被广泛研究的磷酸盐是以Na3 V2 (PO4 )3 为代表的NASICON结构材料24 , 25 3 V2 (PO4 )3 基于V3+ /V4+ 氧化还原对,可以提供120 mAh∙g−1 的比容量以及3.4 V的电位平台,且具有优异的离子传输特性,成为最具优势的钠电正极材料之一.而它突出的离子传输特性与其独特的NASICON结构是分不开的.如图4a 所示,Na3 V2 (PO4 )3 由独特的“灯笼式”骨架单元组成,每个单元包含两个VO6 八面体和三个PO4 四面体,并共点连接,形成[V2 (PO4 )3 ]结构基元,“灯笼式”结构之间通过PO4 四面体连接.Na3 V2 (PO4 )3 提供容纳钠离子的两类离子占据位,其中,2个钠离子有序占据18e位置,可从主体材料中脱嵌,形成NaV(PO4 )3 26 −10 cm2 s−1 27 3 V2 (PO4 )3 的基础上大量研究了具有相似结构的电极材料,例如其他金属部分取代钒,改变电极电位,开发出Na3 VMn(PO4 )3 、Na3 VFe(PO4 )3 、Na3 VNi(PO4 )3 、Na3 VZr(PO4 )3 28 , 29 3 V2 (PO4 )2 F3 30 4+ /V5+ 的Na3 (VO)2 (PO4 )2 F3 31 4 Fe3 (PO2 )(P2 O7 ),具有优良的储钠性能,在20C 倍率下具有69.1%的容量保持率32
1
2012
... 另一类被广泛研究的磷酸盐是以Na3 V2 (PO4 )3 为代表的NASICON结构材料24 , 25 3 V2 (PO4 )3 基于V3+ /V4+ 氧化还原对,可以提供120 mAh∙g−1 的比容量以及3.4 V的电位平台,且具有优异的离子传输特性,成为最具优势的钠电正极材料之一.而它突出的离子传输特性与其独特的NASICON结构是分不开的.如图4a 所示,Na3 V2 (PO4 )3 由独特的“灯笼式”骨架单元组成,每个单元包含两个VO6 八面体和三个PO4 四面体,并共点连接,形成[V2 (PO4 )3 ]结构基元,“灯笼式”结构之间通过PO4 四面体连接.Na3 V2 (PO4 )3 提供容纳钠离子的两类离子占据位,其中,2个钠离子有序占据18e位置,可从主体材料中脱嵌,形成NaV(PO4 )3 26 −10 cm2 s−1 27 3 V2 (PO4 )3 的基础上大量研究了具有相似结构的电极材料,例如其他金属部分取代钒,改变电极电位,开发出Na3 VMn(PO4 )3 、Na3 VFe(PO4 )3 、Na3 VNi(PO4 )3 、Na3 VZr(PO4 )3 28 , 29 3 V2 (PO4 )2 F3 30 4+ /V5+ 的Na3 (VO)2 (PO4 )2 F3 31 4 Fe3 (PO2 )(P2 O7 ),具有优良的储钠性能,在20C 倍率下具有69.1%的容量保持率32
1
2019
... 另一类被广泛研究的磷酸盐是以Na3 V2 (PO4 )3 为代表的NASICON结构材料24 , 25 3 V2 (PO4 )3 基于V3+ /V4+ 氧化还原对,可以提供120 mAh∙g−1 的比容量以及3.4 V的电位平台,且具有优异的离子传输特性,成为最具优势的钠电正极材料之一.而它突出的离子传输特性与其独特的NASICON结构是分不开的.如图4a 所示,Na3 V2 (PO4 )3 由独特的“灯笼式”骨架单元组成,每个单元包含两个VO6 八面体和三个PO4 四面体,并共点连接,形成[V2 (PO4 )3 ]结构基元,“灯笼式”结构之间通过PO4 四面体连接.Na3 V2 (PO4 )3 提供容纳钠离子的两类离子占据位,其中,2个钠离子有序占据18e位置,可从主体材料中脱嵌,形成NaV(PO4 )3 26 −10 cm2 s−1 27 3 V2 (PO4 )3 的基础上大量研究了具有相似结构的电极材料,例如其他金属部分取代钒,改变电极电位,开发出Na3 VMn(PO4 )3 、Na3 VFe(PO4 )3 、Na3 VNi(PO4 )3 、Na3 VZr(PO4 )3 28 , 29 3 V2 (PO4 )2 F3 30 4+ /V5+ 的Na3 (VO)2 (PO4 )2 F3 31 4 Fe3 (PO2 )(P2 O7 ),具有优良的储钠性能,在20C 倍率下具有69.1%的容量保持率32
1
2016
... 其它阴离子基团的材料,如硅酸盐有Na2 FeSiO4 33 -35 2 MnSiO4 36 -38 2 CoSiO4 39 , 40 2 Fe(SO4 )2 ·2H2 O 41 -44 2 Fe(SO4 )2 ·4H2 O 45 4 46 -48 2+2x Fe2−x (SO4 )3 (x = 0−0.4) 49 -52 图5 和图6 所示,这些材料具有不同的结构和钠离子传输的特性.常见的聚阴离子化合物的结构和对应的钠离子扩散系数表1 所示.值得一提的是,本文作者所在课题组对硅酸铁钠结构进行了研究,发现硅酸铁钠结构中虽没有扩散通道,但仍具有可观的离子扩散系数.原因在于硅酸铁钠中铁与氧为少见的四配位关系,FeO4 四面体和SiO4 四面体交替连接形成稳固的框架,而钠则为六配位,单独形成亚晶格,由于结构框架中离子间隙大,钠离子运动自由度大,钠离子在结构中处于相对无序的状态,可实现自由扩散.因此,在探索和设计高倍率正极材料时,对于材料结构应辨证看待,以多维离子扩散通道为纲,但不应把扩散通道作为唯一标准,也因综合分析特定材料的特点. ...
2
2016
... (a) Na2 FeSiO4 34 2 MnSiO4 38 2 CoSiO4 39
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
4
2017
... 其它阴离子基团的材料,如硅酸盐有Na2 FeSiO4 33 -35 2 MnSiO4 36 -38 2 CoSiO4 39 , 40 2 Fe(SO4 )2 ·2H2 O 41 -44 2 Fe(SO4 )2 ·4H2 O 45 4 46 -48 2+2x Fe2−x (SO4 )3 (x = 0−0.4) 49 -52 图5 和图6 所示,这些材料具有不同的结构和钠离子传输的特性.常见的聚阴离子化合物的结构和对应的钠离子扩散系数表1 所示.值得一提的是,本文作者所在课题组对硅酸铁钠结构进行了研究,发现硅酸铁钠结构中虽没有扩散通道,但仍具有可观的离子扩散系数.原因在于硅酸铁钠中铁与氧为少见的四配位关系,FeO4 四面体和SiO4 四面体交替连接形成稳固的框架,而钠则为六配位,单独形成亚晶格,由于结构框架中离子间隙大,钠离子运动自由度大,钠离子在结构中处于相对无序的状态,可实现自由扩散.因此,在探索和设计高倍率正极材料时,对于材料结构应辨证看待,以多维离子扩散通道为纲,但不应把扩散通道作为唯一标准,也因综合分析特定材料的特点. ...
... Structures and sodium ion diffusion coefficients of polyanion cathodes for sodium ion batteries.
Table 1 Chemical formula Space group Dimensions of ion channels Sodium diffusion coefficient/(cm2 ·s−1 ) Ref. Phosphates Maricite-NaFePO4 Pnma none 4.79 × 10⁻¹¹ (nano amorphous particles) 20 Olivine-NaFePO4 Pnma one 8.63 × 10⁻¹⁷ 18 Na2 FeP2 O7 P ${\rm{\bar 1}}$three (2.79–8.45) × 10−13 57 Na2 CoP2 O7 P ${\rm{\bar 1}}$three / 23 P 21cn two / 23 P 42/mnm three / 23 Na3 V2 (PO4 )3 R ${\rm{\bar 3}}$cH three 4.59 × 10⁻¹³ –2.45 × 10⁻¹⁰ 58 Na3 V2 (PO4 )2 F3 P 42/mnm three 2.68 × 10⁻¹² 59 Na3 (VO)2 (PO4 )2 F P 42/mnm three (1–3) × 10−10 60 Sulfates Na2 Fe(SO4 )2 ·2H2 O P 21/c two 10−14 44 Na2 Fe(SO4 )2 ·4H2 O P 21/c one / 45 NaFe(SO4 )2 C 12/m 1two 9.01 × 10⁻¹⁰ (1273 K) 47 Na2+2x Fe2−x (SO4 )3 P 21/c three 1 × 10⁻⁷ 61 Orthosilicate Na2 FeSiO4 P ${\rm{\bar 1}}$three (1.92–2.53) × 10−13 35 Na2 MnSiO4 Pn one 2.37 × 10⁻¹⁵ –8.62 × 10⁻¹⁴ 38 Na2 CoSiO4 Pn 2a Three 1.29 × 10⁻¹³ –1.06 × 10⁻¹² 40
上文提到的钠离子的扩散系数可以通过实验进行测定,常用的方法有循环伏安法(CV)、电化学阻抗谱(EIS)和恒电位间歇滴定(PITT)等53-56 .需要注意的是,这几种测量方法测定的是表观的扩散系数,可能受电极材料的表面状态影响较大,仅能在一定程度上反映钠离子在材料中扩散的难易程度. ...
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
... 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
1
2014
... 其它阴离子基团的材料,如硅酸盐有Na2 FeSiO4 33 -35 2 MnSiO4 36 -38 2 CoSiO4 39 , 40 2 Fe(SO4 )2 ·2H2 O 41 -44 2 Fe(SO4 )2 ·4H2 O 45 4 46 -48 2+2x Fe2−x (SO4 )3 (x = 0−0.4) 49 -52 图5 和图6 所示,这些材料具有不同的结构和钠离子传输的特性.常见的聚阴离子化合物的结构和对应的钠离子扩散系数表1 所示.值得一提的是,本文作者所在课题组对硅酸铁钠结构进行了研究,发现硅酸铁钠结构中虽没有扩散通道,但仍具有可观的离子扩散系数.原因在于硅酸铁钠中铁与氧为少见的四配位关系,FeO4 四面体和SiO4 四面体交替连接形成稳固的框架,而钠则为六配位,单独形成亚晶格,由于结构框架中离子间隙大,钠离子运动自由度大,钠离子在结构中处于相对无序的状态,可实现自由扩散.因此,在探索和设计高倍率正极材料时,对于材料结构应辨证看待,以多维离子扩散通道为纲,但不应把扩散通道作为唯一标准,也因综合分析特定材料的特点. ...
1
2017
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
4
2018
... 其它阴离子基团的材料,如硅酸盐有Na2 FeSiO4 33 -35 2 MnSiO4 36 -38 2 CoSiO4 39 , 40 2 Fe(SO4 )2 ·2H2 O 41 -44 2 Fe(SO4 )2 ·4H2 O 45 4 46 -48 2+2x Fe2−x (SO4 )3 (x = 0−0.4) 49 -52 图5 和图6 所示,这些材料具有不同的结构和钠离子传输的特性.常见的聚阴离子化合物的结构和对应的钠离子扩散系数表1 所示.值得一提的是,本文作者所在课题组对硅酸铁钠结构进行了研究,发现硅酸铁钠结构中虽没有扩散通道,但仍具有可观的离子扩散系数.原因在于硅酸铁钠中铁与氧为少见的四配位关系,FeO4 四面体和SiO4 四面体交替连接形成稳固的框架,而钠则为六配位,单独形成亚晶格,由于结构框架中离子间隙大,钠离子运动自由度大,钠离子在结构中处于相对无序的状态,可实现自由扩散.因此,在探索和设计高倍率正极材料时,对于材料结构应辨证看待,以多维离子扩散通道为纲,但不应把扩散通道作为唯一标准,也因综合分析特定材料的特点. ...
... (a) Na2 FeSiO4 34 2 MnSiO4 38 2 CoSiO4 39
... Structures and sodium ion diffusion coefficients of polyanion cathodes for sodium ion batteries.
Table 1 Chemical formula Space group Dimensions of ion channels Sodium diffusion coefficient/(cm2 ·s−1 ) Ref. Phosphates Maricite-NaFePO4 Pnma none 4.79 × 10⁻¹¹ (nano amorphous particles) 20 Olivine-NaFePO4 Pnma one 8.63 × 10⁻¹⁷ 18 Na2 FeP2 O7 P ${\rm{\bar 1}}$three (2.79–8.45) × 10−13 57 Na2 CoP2 O7 P ${\rm{\bar 1}}$three / 23 P 21cn two / 23 P 42/mnm three / 23 Na3 V2 (PO4 )3 R ${\rm{\bar 3}}$cH three 4.59 × 10⁻¹³ –2.45 × 10⁻¹⁰ 58 Na3 V2 (PO4 )2 F3 P 42/mnm three 2.68 × 10⁻¹² 59 Na3 (VO)2 (PO4 )2 F P 42/mnm three (1–3) × 10−10 60 Sulfates Na2 Fe(SO4 )2 ·2H2 O P 21/c two 10−14 44 Na2 Fe(SO4 )2 ·4H2 O P 21/c one / 45 NaFe(SO4 )2 C 12/m 1two 9.01 × 10⁻¹⁰ (1273 K) 47 Na2+2x Fe2−x (SO4 )3 P 21/c three 1 × 10⁻⁷ 61 Orthosilicate Na2 FeSiO4 P ${\rm{\bar 1}}$three (1.92–2.53) × 10−13 35 Na2 MnSiO4 Pn one 2.37 × 10⁻¹⁵ –8.62 × 10⁻¹⁴ 38 Na2 CoSiO4 Pn 2a Three 1.29 × 10⁻¹³ –1.06 × 10⁻¹² 40
上文提到的钠离子的扩散系数可以通过实验进行测定,常用的方法有循环伏安法(CV)、电化学阻抗谱(EIS)和恒电位间歇滴定(PITT)等53-56 .需要注意的是,这几种测量方法测定的是表观的扩散系数,可能受电极材料的表面状态影响较大,仅能在一定程度上反映钠离子在材料中扩散的难易程度. ...
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
2
2016
... 其它阴离子基团的材料,如硅酸盐有Na2 FeSiO4 33 -35 2 MnSiO4 36 -38 2 CoSiO4 39 , 40 2 Fe(SO4 )2 ·2H2 O 41 -44 2 Fe(SO4 )2 ·4H2 O 45 4 46 -48 2+2x Fe2−x (SO4 )3 (x = 0−0.4) 49 -52 图5 和图6 所示,这些材料具有不同的结构和钠离子传输的特性.常见的聚阴离子化合物的结构和对应的钠离子扩散系数表1 所示.值得一提的是,本文作者所在课题组对硅酸铁钠结构进行了研究,发现硅酸铁钠结构中虽没有扩散通道,但仍具有可观的离子扩散系数.原因在于硅酸铁钠中铁与氧为少见的四配位关系,FeO4 四面体和SiO4 四面体交替连接形成稳固的框架,而钠则为六配位,单独形成亚晶格,由于结构框架中离子间隙大,钠离子运动自由度大,钠离子在结构中处于相对无序的状态,可实现自由扩散.因此,在探索和设计高倍率正极材料时,对于材料结构应辨证看待,以多维离子扩散通道为纲,但不应把扩散通道作为唯一标准,也因综合分析特定材料的特点. ...
... (a) Na2 FeSiO4 34 2 MnSiO4 38 2 CoSiO4 39
2
2018
... 其它阴离子基团的材料,如硅酸盐有Na2 FeSiO4 33 -35 2 MnSiO4 36 -38 2 CoSiO4 39 , 40 2 Fe(SO4 )2 ·2H2 O 41 -44 2 Fe(SO4 )2 ·4H2 O 45 4 46 -48 2+2x Fe2−x (SO4 )3 (x = 0−0.4) 49 -52 图5 和图6 所示,这些材料具有不同的结构和钠离子传输的特性.常见的聚阴离子化合物的结构和对应的钠离子扩散系数表1 所示.值得一提的是,本文作者所在课题组对硅酸铁钠结构进行了研究,发现硅酸铁钠结构中虽没有扩散通道,但仍具有可观的离子扩散系数.原因在于硅酸铁钠中铁与氧为少见的四配位关系,FeO4 四面体和SiO4 四面体交替连接形成稳固的框架,而钠则为六配位,单独形成亚晶格,由于结构框架中离子间隙大,钠离子运动自由度大,钠离子在结构中处于相对无序的状态,可实现自由扩散.因此,在探索和设计高倍率正极材料时,对于材料结构应辨证看待,以多维离子扩散通道为纲,但不应把扩散通道作为唯一标准,也因综合分析特定材料的特点. ...
... Structures and sodium ion diffusion coefficients of polyanion cathodes for sodium ion batteries.
Table 1 Chemical formula Space group Dimensions of ion channels Sodium diffusion coefficient/(cm2 ·s−1 ) Ref. Phosphates Maricite-NaFePO4 Pnma none 4.79 × 10⁻¹¹ (nano amorphous particles) 20 Olivine-NaFePO4 Pnma one 8.63 × 10⁻¹⁷ 18 Na2 FeP2 O7 P ${\rm{\bar 1}}$three (2.79–8.45) × 10−13 57 Na2 CoP2 O7 P ${\rm{\bar 1}}$three / 23 P 21cn two / 23 P 42/mnm three / 23 Na3 V2 (PO4 )3 R ${\rm{\bar 3}}$cH three 4.59 × 10⁻¹³ –2.45 × 10⁻¹⁰ 58 Na3 V2 (PO4 )2 F3 P 42/mnm three 2.68 × 10⁻¹² 59 Na3 (VO)2 (PO4 )2 F P 42/mnm three (1–3) × 10−10 60 Sulfates Na2 Fe(SO4 )2 ·2H2 O P 21/c two 10−14 44 Na2 Fe(SO4 )2 ·4H2 O P 21/c one / 45 NaFe(SO4 )2 C 12/m 1two 9.01 × 10⁻¹⁰ (1273 K) 47 Na2+2x Fe2−x (SO4 )3 P 21/c three 1 × 10⁻⁷ 61 Orthosilicate Na2 FeSiO4 P ${\rm{\bar 1}}$three (1.92–2.53) × 10−13 35 Na2 MnSiO4 Pn one 2.37 × 10⁻¹⁵ –8.62 × 10⁻¹⁴ 38 Na2 CoSiO4 Pn 2a Three 1.29 × 10⁻¹³ –1.06 × 10⁻¹² 40
上文提到的钠离子的扩散系数可以通过实验进行测定,常用的方法有循环伏安法(CV)、电化学阻抗谱(EIS)和恒电位间歇滴定(PITT)等53-56 .需要注意的是,这几种测量方法测定的是表观的扩散系数,可能受电极材料的表面状态影响较大,仅能在一定程度上反映钠离子在材料中扩散的难易程度. ...
1
2013
... 其它阴离子基团的材料,如硅酸盐有Na2 FeSiO4 33 -35 2 MnSiO4 36 -38 2 CoSiO4 39 , 40 2 Fe(SO4 )2 ·2H2 O 41 -44 2 Fe(SO4 )2 ·4H2 O 45 4 46 -48 2+2x Fe2−x (SO4 )3 (x = 0−0.4) 49 -52 图5 和图6 所示,这些材料具有不同的结构和钠离子传输的特性.常见的聚阴离子化合物的结构和对应的钠离子扩散系数表1 所示.值得一提的是,本文作者所在课题组对硅酸铁钠结构进行了研究,发现硅酸铁钠结构中虽没有扩散通道,但仍具有可观的离子扩散系数.原因在于硅酸铁钠中铁与氧为少见的四配位关系,FeO4 四面体和SiO4 四面体交替连接形成稳固的框架,而钠则为六配位,单独形成亚晶格,由于结构框架中离子间隙大,钠离子运动自由度大,钠离子在结构中处于相对无序的状态,可实现自由扩散.因此,在探索和设计高倍率正极材料时,对于材料结构应辨证看待,以多维离子扩散通道为纲,但不应把扩散通道作为唯一标准,也因综合分析特定材料的特点. ...
1
2014
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
3
2016
... 其它阴离子基团的材料,如硅酸盐有Na2 FeSiO4 33 -35 2 MnSiO4 36 -38 2 CoSiO4 39 , 40 2 Fe(SO4 )2 ·2H2 O 41 -44 2 Fe(SO4 )2 ·4H2 O 45 4 46 -48 2+2x Fe2−x (SO4 )3 (x = 0−0.4) 49 -52 图5 和图6 所示,这些材料具有不同的结构和钠离子传输的特性.常见的聚阴离子化合物的结构和对应的钠离子扩散系数表1 所示.值得一提的是,本文作者所在课题组对硅酸铁钠结构进行了研究,发现硅酸铁钠结构中虽没有扩散通道,但仍具有可观的离子扩散系数.原因在于硅酸铁钠中铁与氧为少见的四配位关系,FeO4 四面体和SiO4 四面体交替连接形成稳固的框架,而钠则为六配位,单独形成亚晶格,由于结构框架中离子间隙大,钠离子运动自由度大,钠离子在结构中处于相对无序的状态,可实现自由扩散.因此,在探索和设计高倍率正极材料时,对于材料结构应辨证看待,以多维离子扩散通道为纲,但不应把扩散通道作为唯一标准,也因综合分析特定材料的特点. ...
... Structures and sodium ion diffusion coefficients of polyanion cathodes for sodium ion batteries.
Table 1 Chemical formula Space group Dimensions of ion channels Sodium diffusion coefficient/(cm2 ·s−1 ) Ref. Phosphates Maricite-NaFePO4 Pnma none 4.79 × 10⁻¹¹ (nano amorphous particles) 20 Olivine-NaFePO4 Pnma one 8.63 × 10⁻¹⁷ 18 Na2 FeP2 O7 P ${\rm{\bar 1}}$three (2.79–8.45) × 10−13 57 Na2 CoP2 O7 P ${\rm{\bar 1}}$three / 23 P 21cn two / 23 P 42/mnm three / 23 Na3 V2 (PO4 )3 R ${\rm{\bar 3}}$cH three 4.59 × 10⁻¹³ –2.45 × 10⁻¹⁰ 58 Na3 V2 (PO4 )2 F3 P 42/mnm three 2.68 × 10⁻¹² 59 Na3 (VO)2 (PO4 )2 F P 42/mnm three (1–3) × 10−10 60 Sulfates Na2 Fe(SO4 )2 ·2H2 O P 21/c two 10−14 44 Na2 Fe(SO4 )2 ·4H2 O P 21/c one / 45 NaFe(SO4 )2 C 12/m 1two 9.01 × 10⁻¹⁰ (1273 K) 47 Na2+2x Fe2−x (SO4 )3 P 21/c three 1 × 10⁻⁷ 61 Orthosilicate Na2 FeSiO4 P ${\rm{\bar 1}}$three (1.92–2.53) × 10−13 35 Na2 MnSiO4 Pn one 2.37 × 10⁻¹⁵ –8.62 × 10⁻¹⁴ 38 Na2 CoSiO4 Pn 2a Three 1.29 × 10⁻¹³ –1.06 × 10⁻¹² 40
上文提到的钠离子的扩散系数可以通过实验进行测定,常用的方法有循环伏安法(CV)、电化学阻抗谱(EIS)和恒电位间歇滴定(PITT)等53-56 .需要注意的是,这几种测量方法测定的是表观的扩散系数,可能受电极材料的表面状态影响较大,仅能在一定程度上反映钠离子在材料中扩散的难易程度. ...
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
2
2014
... 其它阴离子基团的材料,如硅酸盐有Na2 FeSiO4 33 -35 2 MnSiO4 36 -38 2 CoSiO4 39 , 40 2 Fe(SO4 )2 ·2H2 O 41 -44 2 Fe(SO4 )2 ·4H2 O 45 4 46 -48 2+2x Fe2−x (SO4 )3 (x = 0−0.4) 49 -52 图5 和图6 所示,这些材料具有不同的结构和钠离子传输的特性.常见的聚阴离子化合物的结构和对应的钠离子扩散系数表1 所示.值得一提的是,本文作者所在课题组对硅酸铁钠结构进行了研究,发现硅酸铁钠结构中虽没有扩散通道,但仍具有可观的离子扩散系数.原因在于硅酸铁钠中铁与氧为少见的四配位关系,FeO4 四面体和SiO4 四面体交替连接形成稳固的框架,而钠则为六配位,单独形成亚晶格,由于结构框架中离子间隙大,钠离子运动自由度大,钠离子在结构中处于相对无序的状态,可实现自由扩散.因此,在探索和设计高倍率正极材料时,对于材料结构应辨证看待,以多维离子扩散通道为纲,但不应把扩散通道作为唯一标准,也因综合分析特定材料的特点. ...
... Structures and sodium ion diffusion coefficients of polyanion cathodes for sodium ion batteries.
Table 1 Chemical formula Space group Dimensions of ion channels Sodium diffusion coefficient/(cm2 ·s−1 ) Ref. Phosphates Maricite-NaFePO4 Pnma none 4.79 × 10⁻¹¹ (nano amorphous particles) 20 Olivine-NaFePO4 Pnma one 8.63 × 10⁻¹⁷ 18 Na2 FeP2 O7 P ${\rm{\bar 1}}$three (2.79–8.45) × 10−13 57 Na2 CoP2 O7 P ${\rm{\bar 1}}$three / 23 P 21cn two / 23 P 42/mnm three / 23 Na3 V2 (PO4 )3 R ${\rm{\bar 3}}$cH three 4.59 × 10⁻¹³ –2.45 × 10⁻¹⁰ 58 Na3 V2 (PO4 )2 F3 P 42/mnm three 2.68 × 10⁻¹² 59 Na3 (VO)2 (PO4 )2 F P 42/mnm three (1–3) × 10−10 60 Sulfates Na2 Fe(SO4 )2 ·2H2 O P 21/c two 10−14 44 Na2 Fe(SO4 )2 ·4H2 O P 21/c one / 45 NaFe(SO4 )2 C 12/m 1two 9.01 × 10⁻¹⁰ (1273 K) 47 Na2+2x Fe2−x (SO4 )3 P 21/c three 1 × 10⁻⁷ 61 Orthosilicate Na2 FeSiO4 P ${\rm{\bar 1}}$three (1.92–2.53) × 10−13 35 Na2 MnSiO4 Pn one 2.37 × 10⁻¹⁵ –8.62 × 10⁻¹⁴ 38 Na2 CoSiO4 Pn 2a Three 1.29 × 10⁻¹³ –1.06 × 10⁻¹² 40
上文提到的钠离子的扩散系数可以通过实验进行测定,常用的方法有循环伏安法(CV)、电化学阻抗谱(EIS)和恒电位间歇滴定(PITT)等53-56 .需要注意的是,这几种测量方法测定的是表观的扩散系数,可能受电极材料的表面状态影响较大,仅能在一定程度上反映钠离子在材料中扩散的难易程度. ...
1
2015
... 其它阴离子基团的材料,如硅酸盐有Na2 FeSiO4 33 -35 2 MnSiO4 36 -38 2 CoSiO4 39 , 40 2 Fe(SO4 )2 ·2H2 O 41 -44 2 Fe(SO4 )2 ·4H2 O 45 4 46 -48 2+2x Fe2−x (SO4 )3 (x = 0−0.4) 49 -52 图5 和图6 所示,这些材料具有不同的结构和钠离子传输的特性.常见的聚阴离子化合物的结构和对应的钠离子扩散系数表1 所示.值得一提的是,本文作者所在课题组对硅酸铁钠结构进行了研究,发现硅酸铁钠结构中虽没有扩散通道,但仍具有可观的离子扩散系数.原因在于硅酸铁钠中铁与氧为少见的四配位关系,FeO4 四面体和SiO4 四面体交替连接形成稳固的框架,而钠则为六配位,单独形成亚晶格,由于结构框架中离子间隙大,钠离子运动自由度大,钠离子在结构中处于相对无序的状态,可实现自由扩散.因此,在探索和设计高倍率正极材料时,对于材料结构应辨证看待,以多维离子扩散通道为纲,但不应把扩散通道作为唯一标准,也因综合分析特定材料的特点. ...
1
2017
... Structures and sodium ion diffusion coefficients of polyanion cathodes for sodium ion batteries.
Table 1 Chemical formula Space group Dimensions of ion channels Sodium diffusion coefficient/(cm2 ·s−1 ) Ref. Phosphates Maricite-NaFePO4 Pnma none 4.79 × 10⁻¹¹ (nano amorphous particles) 20 Olivine-NaFePO4 Pnma one 8.63 × 10⁻¹⁷ 18 Na2 FeP2 O7 P ${\rm{\bar 1}}$three (2.79–8.45) × 10−13 57 Na2 CoP2 O7 P ${\rm{\bar 1}}$three / 23 P 21cn two / 23 P 42/mnm three / 23 Na3 V2 (PO4 )3 R ${\rm{\bar 3}}$cH three 4.59 × 10⁻¹³ –2.45 × 10⁻¹⁰ 58 Na3 V2 (PO4 )2 F3 P 42/mnm three 2.68 × 10⁻¹² 59 Na3 (VO)2 (PO4 )2 F P 42/mnm three (1–3) × 10−10 60 Sulfates Na2 Fe(SO4 )2 ·2H2 O P 21/c two 10−14 44 Na2 Fe(SO4 )2 ·4H2 O P 21/c one / 45 NaFe(SO4 )2 C 12/m 1two 9.01 × 10⁻¹⁰ (1273 K) 47 Na2+2x Fe2−x (SO4 )3 P 21/c three 1 × 10⁻⁷ 61 Orthosilicate Na2 FeSiO4 P ${\rm{\bar 1}}$three (1.92–2.53) × 10−13 35 Na2 MnSiO4 Pn one 2.37 × 10⁻¹⁵ –8.62 × 10⁻¹⁴ 38 Na2 CoSiO4 Pn 2a Three 1.29 × 10⁻¹³ –1.06 × 10⁻¹² 40
上文提到的钠离子的扩散系数可以通过实验进行测定,常用的方法有循环伏安法(CV)、电化学阻抗谱(EIS)和恒电位间歇滴定(PITT)等53-56 .需要注意的是,这几种测量方法测定的是表观的扩散系数,可能受电极材料的表面状态影响较大,仅能在一定程度上反映钠离子在材料中扩散的难易程度. ...
1
2017
... 其它阴离子基团的材料,如硅酸盐有Na2 FeSiO4 33 -35 2 MnSiO4 36 -38 2 CoSiO4 39 , 40 2 Fe(SO4 )2 ·2H2 O 41 -44 2 Fe(SO4 )2 ·4H2 O 45 4 46 -48 2+2x Fe2−x (SO4 )3 (x = 0−0.4) 49 -52 图5 和图6 所示,这些材料具有不同的结构和钠离子传输的特性.常见的聚阴离子化合物的结构和对应的钠离子扩散系数表1 所示.值得一提的是,本文作者所在课题组对硅酸铁钠结构进行了研究,发现硅酸铁钠结构中虽没有扩散通道,但仍具有可观的离子扩散系数.原因在于硅酸铁钠中铁与氧为少见的四配位关系,FeO4 四面体和SiO4 四面体交替连接形成稳固的框架,而钠则为六配位,单独形成亚晶格,由于结构框架中离子间隙大,钠离子运动自由度大,钠离子在结构中处于相对无序的状态,可实现自由扩散.因此,在探索和设计高倍率正极材料时,对于材料结构应辨证看待,以多维离子扩散通道为纲,但不应把扩散通道作为唯一标准,也因综合分析特定材料的特点. ...
2
2014
... 其它阴离子基团的材料,如硅酸盐有Na2 FeSiO4 33 -35 2 MnSiO4 36 -38 2 CoSiO4 39 , 40 2 Fe(SO4 )2 ·2H2 O 41 -44 2 Fe(SO4 )2 ·4H2 O 45 4 46 -48 2+2x Fe2−x (SO4 )3 (x = 0−0.4) 49 -52 图5 和图6 所示,这些材料具有不同的结构和钠离子传输的特性.常见的聚阴离子化合物的结构和对应的钠离子扩散系数表1 所示.值得一提的是,本文作者所在课题组对硅酸铁钠结构进行了研究,发现硅酸铁钠结构中虽没有扩散通道,但仍具有可观的离子扩散系数.原因在于硅酸铁钠中铁与氧为少见的四配位关系,FeO4 四面体和SiO4 四面体交替连接形成稳固的框架,而钠则为六配位,单独形成亚晶格,由于结构框架中离子间隙大,钠离子运动自由度大,钠离子在结构中处于相对无序的状态,可实现自由扩散.因此,在探索和设计高倍率正极材料时,对于材料结构应辨证看待,以多维离子扩散通道为纲,但不应把扩散通道作为唯一标准,也因综合分析特定材料的特点. ...
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
1
2016
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
1
2016
... 其它阴离子基团的材料,如硅酸盐有Na2 FeSiO4 33 -35 2 MnSiO4 36 -38 2 CoSiO4 39 , 40 2 Fe(SO4 )2 ·2H2 O 41 -44 2 Fe(SO4 )2 ·4H2 O 45 4 46 -48 2+2x Fe2−x (SO4 )3 (x = 0−0.4) 49 -52 图5 和图6 所示,这些材料具有不同的结构和钠离子传输的特性.常见的聚阴离子化合物的结构和对应的钠离子扩散系数表1 所示.值得一提的是,本文作者所在课题组对硅酸铁钠结构进行了研究,发现硅酸铁钠结构中虽没有扩散通道,但仍具有可观的离子扩散系数.原因在于硅酸铁钠中铁与氧为少见的四配位关系,FeO4 四面体和SiO4 四面体交替连接形成稳固的框架,而钠则为六配位,单独形成亚晶格,由于结构框架中离子间隙大,钠离子运动自由度大,钠离子在结构中处于相对无序的状态,可实现自由扩散.因此,在探索和设计高倍率正极材料时,对于材料结构应辨证看待,以多维离子扩散通道为纲,但不应把扩散通道作为唯一标准,也因综合分析特定材料的特点. ...
1
2002
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
3
2016
... Structures and sodium ion diffusion coefficients of polyanion cathodes for sodium ion batteries.
Table 1 Chemical formula Space group Dimensions of ion channels Sodium diffusion coefficient/(cm2 ·s−1 ) Ref. Phosphates Maricite-NaFePO4 Pnma none 4.79 × 10⁻¹¹ (nano amorphous particles) 20 Olivine-NaFePO4 Pnma one 8.63 × 10⁻¹⁷ 18 Na2 FeP2 O7 P ${\rm{\bar 1}}$three (2.79–8.45) × 10−13 57 Na2 CoP2 O7 P ${\rm{\bar 1}}$three / 23 P 21cn two / 23 P 42/mnm three / 23 Na3 V2 (PO4 )3 R ${\rm{\bar 3}}$cH three 4.59 × 10⁻¹³ –2.45 × 10⁻¹⁰ 58 Na3 V2 (PO4 )2 F3 P 42/mnm three 2.68 × 10⁻¹² 59 Na3 (VO)2 (PO4 )2 F P 42/mnm three (1–3) × 10−10 60 Sulfates Na2 Fe(SO4 )2 ·2H2 O P 21/c two 10−14 44 Na2 Fe(SO4 )2 ·4H2 O P 21/c one / 45 NaFe(SO4 )2 C 12/m 1two 9.01 × 10⁻¹⁰ (1273 K) 47 Na2+2x Fe2−x (SO4 )3 P 21/c three 1 × 10⁻⁷ 61 Orthosilicate Na2 FeSiO4 P ${\rm{\bar 1}}$three (1.92–2.53) × 10−13 35 Na2 MnSiO4 Pn one 2.37 × 10⁻¹⁵ –8.62 × 10⁻¹⁴ 38 Na2 CoSiO4 Pn 2a Three 1.29 × 10⁻¹³ –1.06 × 10⁻¹² 40
上文提到的钠离子的扩散系数可以通过实验进行测定,常用的方法有循环伏安法(CV)、电化学阻抗谱(EIS)和恒电位间歇滴定(PITT)等53-56 .需要注意的是,这几种测量方法测定的是表观的扩散系数,可能受电极材料的表面状态影响较大,仅能在一定程度上反映钠离子在材料中扩散的难易程度. ...
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
... 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
1
2014
... Structures and sodium ion diffusion coefficients of polyanion cathodes for sodium ion batteries.
Table 1 Chemical formula Space group Dimensions of ion channels Sodium diffusion coefficient/(cm2 ·s−1 ) Ref. Phosphates Maricite-NaFePO4 Pnma none 4.79 × 10⁻¹¹ (nano amorphous particles) 20 Olivine-NaFePO4 Pnma one 8.63 × 10⁻¹⁷ 18 Na2 FeP2 O7 P ${\rm{\bar 1}}$three (2.79–8.45) × 10−13 57 Na2 CoP2 O7 P ${\rm{\bar 1}}$three / 23 P 21cn two / 23 P 42/mnm three / 23 Na3 V2 (PO4 )3 R ${\rm{\bar 3}}$cH three 4.59 × 10⁻¹³ –2.45 × 10⁻¹⁰ 58 Na3 V2 (PO4 )2 F3 P 42/mnm three 2.68 × 10⁻¹² 59 Na3 (VO)2 (PO4 )2 F P 42/mnm three (1–3) × 10−10 60 Sulfates Na2 Fe(SO4 )2 ·2H2 O P 21/c two 10−14 44 Na2 Fe(SO4 )2 ·4H2 O P 21/c one / 45 NaFe(SO4 )2 C 12/m 1two 9.01 × 10⁻¹⁰ (1273 K) 47 Na2+2x Fe2−x (SO4 )3 P 21/c three 1 × 10⁻⁷ 61 Orthosilicate Na2 FeSiO4 P ${\rm{\bar 1}}$three (1.92–2.53) × 10−13 35 Na2 MnSiO4 Pn one 2.37 × 10⁻¹⁵ –8.62 × 10⁻¹⁴ 38 Na2 CoSiO4 Pn 2a Three 1.29 × 10⁻¹³ –1.06 × 10⁻¹² 40
上文提到的钠离子的扩散系数可以通过实验进行测定,常用的方法有循环伏安法(CV)、电化学阻抗谱(EIS)和恒电位间歇滴定(PITT)等53-56 .需要注意的是,这几种测量方法测定的是表观的扩散系数,可能受电极材料的表面状态影响较大,仅能在一定程度上反映钠离子在材料中扩散的难易程度. ...
1
2014
... Structures and sodium ion diffusion coefficients of polyanion cathodes for sodium ion batteries.
Table 1 Chemical formula Space group Dimensions of ion channels Sodium diffusion coefficient/(cm2 ·s−1 ) Ref. Phosphates Maricite-NaFePO4 Pnma none 4.79 × 10⁻¹¹ (nano amorphous particles) 20 Olivine-NaFePO4 Pnma one 8.63 × 10⁻¹⁷ 18 Na2 FeP2 O7 P ${\rm{\bar 1}}$three (2.79–8.45) × 10−13 57 Na2 CoP2 O7 P ${\rm{\bar 1}}$three / 23 P 21cn two / 23 P 42/mnm three / 23 Na3 V2 (PO4 )3 R ${\rm{\bar 3}}$cH three 4.59 × 10⁻¹³ –2.45 × 10⁻¹⁰ 58 Na3 V2 (PO4 )2 F3 P 42/mnm three 2.68 × 10⁻¹² 59 Na3 (VO)2 (PO4 )2 F P 42/mnm three (1–3) × 10−10 60 Sulfates Na2 Fe(SO4 )2 ·2H2 O P 21/c two 10−14 44 Na2 Fe(SO4 )2 ·4H2 O P 21/c one / 45 NaFe(SO4 )2 C 12/m 1two 9.01 × 10⁻¹⁰ (1273 K) 47 Na2+2x Fe2−x (SO4 )3 P 21/c three 1 × 10⁻⁷ 61 Orthosilicate Na2 FeSiO4 P ${\rm{\bar 1}}$three (1.92–2.53) × 10−13 35 Na2 MnSiO4 Pn one 2.37 × 10⁻¹⁵ –8.62 × 10⁻¹⁴ 38 Na2 CoSiO4 Pn 2a Three 1.29 × 10⁻¹³ –1.06 × 10⁻¹² 40
上文提到的钠离子的扩散系数可以通过实验进行测定,常用的方法有循环伏安法(CV)、电化学阻抗谱(EIS)和恒电位间歇滴定(PITT)等53-56 .需要注意的是,这几种测量方法测定的是表观的扩散系数,可能受电极材料的表面状态影响较大,仅能在一定程度上反映钠离子在材料中扩散的难易程度. ...
5
2016
... Structures and sodium ion diffusion coefficients of polyanion cathodes for sodium ion batteries.
Table 1 Chemical formula Space group Dimensions of ion channels Sodium diffusion coefficient/(cm2 ·s−1 ) Ref. Phosphates Maricite-NaFePO4 Pnma none 4.79 × 10⁻¹¹ (nano amorphous particles) 20 Olivine-NaFePO4 Pnma one 8.63 × 10⁻¹⁷ 18 Na2 FeP2 O7 P ${\rm{\bar 1}}$three (2.79–8.45) × 10−13 57 Na2 CoP2 O7 P ${\rm{\bar 1}}$three / 23 P 21cn two / 23 P 42/mnm three / 23 Na3 V2 (PO4 )3 R ${\rm{\bar 3}}$cH three 4.59 × 10⁻¹³ –2.45 × 10⁻¹⁰ 58 Na3 V2 (PO4 )2 F3 P 42/mnm three 2.68 × 10⁻¹² 59 Na3 (VO)2 (PO4 )2 F P 42/mnm three (1–3) × 10−10 60 Sulfates Na2 Fe(SO4 )2 ·2H2 O P 21/c two 10−14 44 Na2 Fe(SO4 )2 ·4H2 O P 21/c one / 45 NaFe(SO4 )2 C 12/m 1two 9.01 × 10⁻¹⁰ (1273 K) 47 Na2+2x Fe2−x (SO4 )3 P 21/c three 1 × 10⁻⁷ 61 Orthosilicate Na2 FeSiO4 P ${\rm{\bar 1}}$three (1.92–2.53) × 10−13 35 Na2 MnSiO4 Pn one 2.37 × 10⁻¹⁵ –8.62 × 10⁻¹⁴ 38 Na2 CoSiO4 Pn 2a Three 1.29 × 10⁻¹³ –1.06 × 10⁻¹² 40
上文提到的钠离子的扩散系数可以通过实验进行测定,常用的方法有循环伏安法(CV)、电化学阻抗谱(EIS)和恒电位间歇滴定(PITT)等53-56 .需要注意的是,这几种测量方法测定的是表观的扩散系数,可能受电极材料的表面状态影响较大,仅能在一定程度上反映钠离子在材料中扩散的难易程度. ...
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
... 研究电极材料的纳米结构是钠离子电池领域又一重要课题,如上文提及,它涉及材料的形态对电极界、表面、活性位点以及钠离子传输距离的影响,同时也涉及材料电子导电网络的构建问题,这些使得电极材料的形貌调控成为另一种常用的改善动力学性能的策略.从公式(1)可以看出,由于幂次的不同,减小离子的扩散距离比提高扩散系数更为有效,这一方法也更具有普适性,从这一点看,活性材料的颗粒应尽量小以最小化离子扩散距离.正极材料的纳米化可简单理解为,通过构筑多孔、片状形貌或者不同维度的纳米结构,如纳米线、纳米棒等来增大材料的比表面积,进一步促进电子和离子在界面的传输速率.由于纳米颗粒比表面积大,表面能提高,容易出现团聚现象.目前,材料纳米结构的调控通常依靠活性材料外层的碳材料来实现,但与上文表面修饰部分不同的是,纳米化是将颗粒至少在一个维度上限制在纳米尺度,而不仅仅是简单的复合.Li等75 3 V2 (PO4 )3 颗粒分散分别分散在乙炔炭黑(AC)、碳纳米管和石墨烯上,其中Na3 V2 (PO4 )3 与乙炔炭黑复合的形貌如图7a ,b 所示,在5C 下能获得100.6 mAh∙g−1 的比容量,并且循环200圈后的容量保持率为96.4%.随后,他们还将Na3 V2 (PO4 )3 与还原氧化石墨烯(rGO)复合,成功制备了层层交叠的结构76 3 V2 (PO4 )3 只能在rGO层间以纳米片状形式长大,形貌如图7c ,d 所示.这种复合结构在5C 倍率下的比容量可以达到111 mAh∙g−1 ,500次循环后仍具有102 mAh∙g−1 的比容量.Shen等60 3 (VO)2 (PO4 )2 F纳米棒,表面形貌如图7e ,f 所示.Na3 (VO)2 (PO4 )2 F纳米棒沿[001]方向择优生长,极大的缩短了钠离子在ab 晶面的传输距离,石墨烯量子点在表面形成一层电子传输网络,并且减少了Na3 (VO)2 (PO4 )2 F纳米棒的团聚现象.Na3 (VO)2 (PO4 )2 F@GO纳米棒的构筑极大地提高了离子和电子的传输速率,在45C 倍率下仍具有70 mAh∙g−1 的比容量,2000次循环后容量保持率超过80%. ...
...
60 (a) TEM and (b) HRTEM images of Na<sub>3</sub>V<sub>2</sub>(PO<sub>4</sub>)<sub>3</sub>/AC <sup><xref ref-type="bibr" rid="b75">75</xref></sup>; (c, d) SEM images of Na<sub>3</sub>V<sub>2</sub>(PO<sub>4</sub>)<sub>3</sub>@rGO <sup><xref ref-type="bibr" rid="b76">76</xref></sup>; (e, f) SEM images of Na<sub>3</sub>(VO)<sub>2</sub>(PO<sub>4</sub>)<sub>2</sub>F@Graphene quantum dots <sup><xref ref-type="bibr" rid="b60">60</xref></sup>. Fig 7 ![]()
由以上叙述可见,正极材料的纳米化从形态学角度对钠离子在材料中的扩散予以解释,可对材料的动力学性能提升提供最直观的理解和帮助.但材料的纳米结构越多样化,虽然可能对倍率性能有很直接有效的帮助,但也意味着对电极材料的体积评估难度越大,甚至会牺牲材料应用层面非常关注的体积能量密度,因此,我们在设计正极材料的纳米结构时,应综合评估材料纳米化对能量密度、动力学性能和稳定性,避免矫枉过正. ...
...
60 .
Fig 7 ![]()
由以上叙述可见,正极材料的纳米化从形态学角度对钠离子在材料中的扩散予以解释,可对材料的动力学性能提升提供最直观的理解和帮助.但材料的纳米结构越多样化,虽然可能对倍率性能有很直接有效的帮助,但也意味着对电极材料的体积评估难度越大,甚至会牺牲材料应用层面非常关注的体积能量密度,因此,我们在设计正极材料的纳米结构时,应综合评估材料纳米化对能量密度、动力学性能和稳定性,避免矫枉过正. ...
1
2016
... Structures and sodium ion diffusion coefficients of polyanion cathodes for sodium ion batteries.
Table 1 Chemical formula Space group Dimensions of ion channels Sodium diffusion coefficient/(cm2 ·s−1 ) Ref. Phosphates Maricite-NaFePO4 Pnma none 4.79 × 10⁻¹¹ (nano amorphous particles) 20 Olivine-NaFePO4 Pnma one 8.63 × 10⁻¹⁷ 18 Na2 FeP2 O7 P ${\rm{\bar 1}}$three (2.79–8.45) × 10−13 57 Na2 CoP2 O7 P ${\rm{\bar 1}}$three / 23 P 21cn two / 23 P 42/mnm three / 23 Na3 V2 (PO4 )3 R ${\rm{\bar 3}}$cH three 4.59 × 10⁻¹³ –2.45 × 10⁻¹⁰ 58 Na3 V2 (PO4 )2 F3 P 42/mnm three 2.68 × 10⁻¹² 59 Na3 (VO)2 (PO4 )2 F P 42/mnm three (1–3) × 10−10 60 Sulfates Na2 Fe(SO4 )2 ·2H2 O P 21/c two 10−14 44 Na2 Fe(SO4 )2 ·4H2 O P 21/c one / 45 NaFe(SO4 )2 C 12/m 1two 9.01 × 10⁻¹⁰ (1273 K) 47 Na2+2x Fe2−x (SO4 )3 P 21/c three 1 × 10⁻⁷ 61 Orthosilicate Na2 FeSiO4 P ${\rm{\bar 1}}$three (1.92–2.53) × 10−13 35 Na2 MnSiO4 Pn one 2.37 × 10⁻¹⁵ –8.62 × 10⁻¹⁴ 38 Na2 CoSiO4 Pn 2a Three 1.29 × 10⁻¹³ –1.06 × 10⁻¹² 40
上文提到的钠离子的扩散系数可以通过实验进行测定,常用的方法有循环伏安法(CV)、电化学阻抗谱(EIS)和恒电位间歇滴定(PITT)等53-56 .需要注意的是,这几种测量方法测定的是表观的扩散系数,可能受电极材料的表面状态影响较大,仅能在一定程度上反映钠离子在材料中扩散的难易程度. ...
1
2017
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
2
2016
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
... 除了碳材料的表面修饰,钠离子电池正极材料表面还可以用导电高分子进行包覆,如聚吡咯(PPy)、聚噻吩(PTh)以及聚噻吩的衍生物PEDOT等等.前人报道有用PTh包覆olivine NaFePO4 以及PEDOT包覆Na3 V2 (PO4 )3 ,都取得了明显的成效64 , 74
1
2012
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
1
2012
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
1
2015
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
1
2016
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
1
2013
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
1
2018
... Rate performance of polyanion cathodes for sodium ion batteries.
Table 2 Chemical formula Theoretical Capacity/(mAh∙g−1 ) Materials and ways to improve Electrochemical data Ref. Maricite-NaFePO4 150 Nano-NaFePO4 (50 nm)/C 142 mAh∙g−1 at C /20 and 60 mAh∙g−1 at 2C 20 Nano-NaFePO4 (40–140 nm)/C/graphene 142 mAh∙g−1 at C /20 and 51 mAh∙g−1 at 5C 62 Nano-NaFePO4 (1.6 nm) @ porous N-doped carbon nanofibers 145 mAh∙g−1 at 0.2C and 61 mAh∙g−1 at 50C 53 Oviline-NaFePO4 150 Bare NaFePO4 125 mAh∙g−1 at 7.5 mA∙g−1 17 Polythiophene-Wrapped NaFePO4 141 mAh∙g−1 at 10 mA∙g−1 and 42 mAh∙g−1 at 300 mA∙g−1 64 Na2 FeP2 O7 97 Na2 FeP2 O7 (300-500 nm)/C 82 mAh∙g−1 at C /20 and 50 mAh∙g−1 at 10C 65 Na2 FeP2 O7 /MWCNT 86 mAh∙g−1 at 1C and 68 mAh∙g−1 at 10C 57 Na3 V2 (PO4 )3 118 Na3 V2 (PO4 )3 /C 93 mAh∙g−1 at C /20 and 29 mAh∙g−1 at 1C 66 Na3 V2 (PO4 )3 (20-40 nm) @ Porous Carbon Matrix 102 mAh∙g−1 at 20C and 44 mAh∙g−1 at 200C 28 Na3 V2 (PO4 )3 (50-200 nm) @C@rGO 115 mAh∙g−1 at 20C and 86 mAh∙g−1 at 100C 67 Na3 V2 (PO4 )2 F3 128 Core/double-shell structured Na3 V2 (PO4 )2 F3 @C 120 mAh∙g−1 at 1C and 63 mAh∙g−1 at 100C 68 Na3 (VO)2 (PO4 )2 F 130 Na3 (VO)2 (PO4 )2 F /C 102 mAh∙g−1 at 20C and 68 mAh∙g−1 at 1C 69 Graphene quantum dots-shielded Na3 (VO)2 (PO4 )2 F @C nanocuboids 102 mAh∙g−1 at 20C and 70 mAh∙g−1 at 45C 60 Na2 Fe(SO4 )2 · 2H2 O 82 Bare- Na2 Fe(SO4 )2 ·2H2 O 70 mAh∙g−1 at C /20 42 Na2 Fe(SO4 )2 ·2H2 O@ zero-, one and two-dimensional carbon matrix (activated carbon, single wall carbon nanotubes and graphene) 60 mAh∙g−1 at 5C 44 Na2+2x Fe2-x (SO4 )3 (x = 0–0.4) 120 Bare Na2+2x Fe2−x (SO4 )3 102 mAh∙g−1 at C /20 and 58 mAh∙g−1 at 20C 49 Na2+2x Fe2−x (SO4 )3 /SWNT 60 mAh∙g−1 at 40C 51 Na2 FeSiO4 276 Na2 FeSiO4 (30–50 nm)/C 106 mAh∙g−1 at 10 mA∙g−1 and 40 mAh∙g−1 at 200 mA∙g−1 34 Na2 FeSiO4 (20–50 nm)/C 106 mAh∙g−1 at 27.6 mA g−1 (0.1C ) and 100 mAh∙g−1 at 276 mA∙g−1 (1C ) 35 mesoporous Na2 FeSiO4 nanospheres @ carbon nanotubes 173 mAh∙g−1 at 0.1C and 109 mAh∙g−1 at 20C 70 Na2 MnSiO4 280 Na2 MnSiO4 with 5% (volume percent) VC electrolyte additive 210 mAh∙g−1 at 0.1C and 100 mAh∙g−1 at 5C 37 three-dimensionally ordered macroporous Na2 MnSiO4 /C 207 mAh∙g−1 at 0.1C and 76 mAh∙g−1 at 5C 38
4.1 表面修饰 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
1
2019
... 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
1
2019
... 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
1
2013
... 活性材料颗粒表面是电极反应发生的场所,反应发生的难易程度与电极材料表面形态和稳定性直接相关,因此,修饰表面是改善电极材料动力学性能最直接、有效的策略,也是材料工程应用领域颇为关注的课题.参考锂电正极材料磷酸铁锂改性方法,在钠电聚阴离子型正极材料的表面工程中,碳修饰同样是最常见的提高倍率性能的手段.碳材料容易获取,导电性良好,包覆在聚阴离子化合物颗粒的外层不仅可以构成优良的导电网络,还可以分散活性材料颗粒并限制其长大,有效地增大活性材料的比表面积,缩短钠离子扩散距离,促进离子传输.同时,碳材料较耐电解液腐蚀,可减少电解液与活性材料的副反应,并可以作为颗粒间的缓冲层减小充放电过程中材料的体积膨胀带来的影响,提高材料的循环寿命.基于以上优点,多种形态的碳材料被用于与聚阴离子化合物材料复合,最常见的是将有机物与材料前驱体混合并通过热分解在产物颗粒表面原位包覆碳层,作者所在课题组也采用这种方法对几乎电子绝缘的硅酸铁钠和硫酸铁钠材料进行了表面修饰35 , 71 72 57 2 FeP2 O7 与多壁碳纳米管复合,在1C 和10C 倍率下比容量分别为86和68 mAh∙g−1 ,实现了优异的倍率性能.Jung等73 3 V2 (PO4 )3 与氧化石墨烯(GO)简单复合,在0.2C 倍率下即可展现出90.6 mAh∙g−1 的容量.尽管与未加入GO的Na3 V2 (PO4 )3 相似,复合后的Na3 V2 (PO4 )3 颗粒依然团聚明显,但在30C 下依然可以提供43.2 mAh∙g−1 的容量,而未复合的Na3 V2 (PO4 )3 在10C 倍率下几乎无法提供容量.可见在电极材料中引入碳构筑完整导电网络促进电子的传导,是提升材料的倍率性能非常简单且行之有效的方法.但这种非原位复合的碳无法对电极材料颗粒的生长进行限制,容易造成碳和活性材料颗粒各自局部富集团聚,非活性的碳材料通常用量大,碳颗粒也无法对活性材料进行保护,对电极材料的能量密度和循环性能有损害.值得注意的是,由于复合的碳材料本身不具有电化学活性,碳的引入会增加电池里非活性材料的质量,一味地通过提高碳包覆地比例来提升活性材料的电化学性能可能反而使得电极材料整体输出的能量减少,因此碳材料应尽可能薄而均匀地包覆在活性材料周围,以实现电池能量密度的最大化.作者认为,将上述原位碳包覆与非原位碳复合两种手段结合起来,即将碳包覆颗粒与少量导电碳进行复合,或可达到既构筑完整导电网络提高电极动力学性能,又可保护电极改善循环性能的目的. ...
1
2017
... 除了碳材料的表面修饰,钠离子电池正极材料表面还可以用导电高分子进行包覆,如聚吡咯(PPy)、聚噻吩(PTh)以及聚噻吩的衍生物PEDOT等等.前人报道有用PTh包覆olivine NaFePO4 以及PEDOT包覆Na3 V2 (PO4 )3 ,都取得了明显的成效64 , 74
3
2014
... 研究电极材料的纳米结构是钠离子电池领域又一重要课题,如上文提及,它涉及材料的形态对电极界、表面、活性位点以及钠离子传输距离的影响,同时也涉及材料电子导电网络的构建问题,这些使得电极材料的形貌调控成为另一种常用的改善动力学性能的策略.从公式(1)可以看出,由于幂次的不同,减小离子的扩散距离比提高扩散系数更为有效,这一方法也更具有普适性,从这一点看,活性材料的颗粒应尽量小以最小化离子扩散距离.正极材料的纳米化可简单理解为,通过构筑多孔、片状形貌或者不同维度的纳米结构,如纳米线、纳米棒等来增大材料的比表面积,进一步促进电子和离子在界面的传输速率.由于纳米颗粒比表面积大,表面能提高,容易出现团聚现象.目前,材料纳米结构的调控通常依靠活性材料外层的碳材料来实现,但与上文表面修饰部分不同的是,纳米化是将颗粒至少在一个维度上限制在纳米尺度,而不仅仅是简单的复合.Li等75 3 V2 (PO4 )3 颗粒分散分别分散在乙炔炭黑(AC)、碳纳米管和石墨烯上,其中Na3 V2 (PO4 )3 与乙炔炭黑复合的形貌如图7a ,b 所示,在5C 下能获得100.6 mAh∙g−1 的比容量,并且循环200圈后的容量保持率为96.4%.随后,他们还将Na3 V2 (PO4 )3 与还原氧化石墨烯(rGO)复合,成功制备了层层交叠的结构76 3 V2 (PO4 )3 只能在rGO层间以纳米片状形式长大,形貌如图7c ,d 所示.这种复合结构在5C 倍率下的比容量可以达到111 mAh∙g−1 ,500次循环后仍具有102 mAh∙g−1 的比容量.Shen等60 3 (VO)2 (PO4 )2 F纳米棒,表面形貌如图7e ,f 所示.Na3 (VO)2 (PO4 )2 F纳米棒沿[001]方向择优生长,极大的缩短了钠离子在ab 晶面的传输距离,石墨烯量子点在表面形成一层电子传输网络,并且减少了Na3 (VO)2 (PO4 )2 F纳米棒的团聚现象.Na3 (VO)2 (PO4 )2 F@GO纳米棒的构筑极大地提高了离子和电子的传输速率,在45C 倍率下仍具有70 mAh∙g−1 的比容量,2000次循环后容量保持率超过80%. ...
...
75 ;(c,d) Na
3 V
2 (PO
4 )
3 @rGO的扫描图像
76 ;(e,f) Na
3 (VO)
2 (PO
4 )
2 F与石墨烯复合量子点的扫描图像
60 (a) TEM and (b) HRTEM images of Na<sub>3</sub>V<sub>2</sub>(PO<sub>4</sub>)<sub>3</sub>/AC <sup><xref ref-type="bibr" rid="b75">75</xref></sup>; (c, d) SEM images of Na<sub>3</sub>V<sub>2</sub>(PO<sub>4</sub>)<sub>3</sub>@rGO <sup><xref ref-type="bibr" rid="b76">76</xref></sup>; (e, f) SEM images of Na<sub>3</sub>(VO)<sub>2</sub>(PO<sub>4</sub>)<sub>2</sub>F@Graphene quantum dots <sup><xref ref-type="bibr" rid="b60">60</xref></sup>. Fig 7 ![]()
由以上叙述可见,正极材料的纳米化从形态学角度对钠离子在材料中的扩散予以解释,可对材料的动力学性能提升提供最直观的理解和帮助.但材料的纳米结构越多样化,虽然可能对倍率性能有很直接有效的帮助,但也意味着对电极材料的体积评估难度越大,甚至会牺牲材料应用层面非常关注的体积能量密度,因此,我们在设计正极材料的纳米结构时,应综合评估材料纳米化对能量密度、动力学性能和稳定性,避免矫枉过正. ...
...
75 ; (c, d) SEM images of Na
3 V
2 (PO
4 )
3 @rGO
76 ; (e, f) SEM images of Na
3 (VO)
2 (PO
4 )
2 F@Graphene quantum dots
60 .
Fig 7 ![]()
由以上叙述可见,正极材料的纳米化从形态学角度对钠离子在材料中的扩散予以解释,可对材料的动力学性能提升提供最直观的理解和帮助.但材料的纳米结构越多样化,虽然可能对倍率性能有很直接有效的帮助,但也意味着对电极材料的体积评估难度越大,甚至会牺牲材料应用层面非常关注的体积能量密度,因此,我们在设计正极材料的纳米结构时,应综合评估材料纳米化对能量密度、动力学性能和稳定性,避免矫枉过正. ...
3
2016
... 研究电极材料的纳米结构是钠离子电池领域又一重要课题,如上文提及,它涉及材料的形态对电极界、表面、活性位点以及钠离子传输距离的影响,同时也涉及材料电子导电网络的构建问题,这些使得电极材料的形貌调控成为另一种常用的改善动力学性能的策略.从公式(1)可以看出,由于幂次的不同,减小离子的扩散距离比提高扩散系数更为有效,这一方法也更具有普适性,从这一点看,活性材料的颗粒应尽量小以最小化离子扩散距离.正极材料的纳米化可简单理解为,通过构筑多孔、片状形貌或者不同维度的纳米结构,如纳米线、纳米棒等来增大材料的比表面积,进一步促进电子和离子在界面的传输速率.由于纳米颗粒比表面积大,表面能提高,容易出现团聚现象.目前,材料纳米结构的调控通常依靠活性材料外层的碳材料来实现,但与上文表面修饰部分不同的是,纳米化是将颗粒至少在一个维度上限制在纳米尺度,而不仅仅是简单的复合.Li等75 3 V2 (PO4 )3 颗粒分散分别分散在乙炔炭黑(AC)、碳纳米管和石墨烯上,其中Na3 V2 (PO4 )3 与乙炔炭黑复合的形貌如图7a ,b 所示,在5C 下能获得100.6 mAh∙g−1 的比容量,并且循环200圈后的容量保持率为96.4%.随后,他们还将Na3 V2 (PO4 )3 与还原氧化石墨烯(rGO)复合,成功制备了层层交叠的结构76 3 V2 (PO4 )3 只能在rGO层间以纳米片状形式长大,形貌如图7c ,d 所示.这种复合结构在5C 倍率下的比容量可以达到111 mAh∙g−1 ,500次循环后仍具有102 mAh∙g−1 的比容量.Shen等60 3 (VO)2 (PO4 )2 F纳米棒,表面形貌如图7e ,f 所示.Na3 (VO)2 (PO4 )2 F纳米棒沿[001]方向择优生长,极大的缩短了钠离子在ab 晶面的传输距离,石墨烯量子点在表面形成一层电子传输网络,并且减少了Na3 (VO)2 (PO4 )2 F纳米棒的团聚现象.Na3 (VO)2 (PO4 )2 F@GO纳米棒的构筑极大地提高了离子和电子的传输速率,在45C 倍率下仍具有70 mAh∙g−1 的比容量,2000次循环后容量保持率超过80%. ...
...
76 ;(e,f) Na
3 (VO)
2 (PO
4 )
2 F与石墨烯复合量子点的扫描图像
60 (a) TEM and (b) HRTEM images of Na<sub>3</sub>V<sub>2</sub>(PO<sub>4</sub>)<sub>3</sub>/AC <sup><xref ref-type="bibr" rid="b75">75</xref></sup>; (c, d) SEM images of Na<sub>3</sub>V<sub>2</sub>(PO<sub>4</sub>)<sub>3</sub>@rGO <sup><xref ref-type="bibr" rid="b76">76</xref></sup>; (e, f) SEM images of Na<sub>3</sub>(VO)<sub>2</sub>(PO<sub>4</sub>)<sub>2</sub>F@Graphene quantum dots <sup><xref ref-type="bibr" rid="b60">60</xref></sup>. Fig 7 ![]()
由以上叙述可见,正极材料的纳米化从形态学角度对钠离子在材料中的扩散予以解释,可对材料的动力学性能提升提供最直观的理解和帮助.但材料的纳米结构越多样化,虽然可能对倍率性能有很直接有效的帮助,但也意味着对电极材料的体积评估难度越大,甚至会牺牲材料应用层面非常关注的体积能量密度,因此,我们在设计正极材料的纳米结构时,应综合评估材料纳米化对能量密度、动力学性能和稳定性,避免矫枉过正. ...
...
76 ; (e, f) SEM images of Na
3 (VO)
2 (PO
4 )
2 F@Graphene quantum dots
60 .
Fig 7 ![]()
由以上叙述可见,正极材料的纳米化从形态学角度对钠离子在材料中的扩散予以解释,可对材料的动力学性能提升提供最直观的理解和帮助.但材料的纳米结构越多样化,虽然可能对倍率性能有很直接有效的帮助,但也意味着对电极材料的体积评估难度越大,甚至会牺牲材料应用层面非常关注的体积能量密度,因此,我们在设计正极材料的纳米结构时,应综合评估材料纳米化对能量密度、动力学性能和稳定性,避免矫枉过正. ...
3
2015
... 微-纳分级结构,即微米尺度的二次颗粒由纳米尺度的一次颗粒组成,可以协同纳米及微米结构的优势.An等77 3 V2 (PO4 )3 /C纳米片自组装形成微米花的分级结构,如图8a ,b 所示,直径为1-2 μm的微米花由20-40 nm厚的纳米片组成.这种微-纳结构既增大了材料与电解液接触的面积,缩短了离子传输路径,又成功抑制了纳米片的电化学团聚,在1 A∙g−1 (9.1C )的电流密度下具有86 mAh∙g−1 的比容量,5000次循环后容量保持率为83.6%.Fang等78 从碳框架的角度对电极材料进行了分级结构设计,利用CVD在Na3 V2 (PO4 )3 颗粒外层包覆一层碳,在颗粒间形成碳纳米纤维构成导电网络,结构如图8c , d 所示.这种分级碳框架的复合材料既促进了电子在单个材料颗粒的传输,又提高了颗粒间的电子传输速率,在500C 的超大倍率下仍具有38 mAh∙g−1 的比容量,在30C 倍率下循环20000次后容量保持率为54%. ...
...
77 ;分级结构的碳框架与Na
3 V
2 (PO
4 )
3 复合的(c)扫描图像及(d)透射图像
78 (a, b) TEM images of hierarchical Na<sub>3</sub>V<sub>2</sub>(PO<sub>4</sub>)<sub>3</sub>/C microflowers <sup><xref ref-type="bibr" rid="b77">77</xref></sup>; (c) SEM and (d)TEM images of hierarchical carbon framework wrapped Na<sub>3</sub>V<sub>2</sub>(PO<sub>4</sub>)<sub>3</sub> <sup><xref ref-type="bibr" rid="b78">78</xref></sup>. Fig 8 ![]()
分级结构的设计有利于材料在循环过程中保持纳米结构,进而保持高倍率的性能.值得注意的是,制备分级结构的材料需要对工艺参数有较好的把握,对于不同的活性材料,可能需要改变碳源才能达到最佳的效果. ...
...
77 ; (c) SEM and (d)TEM images of hierarchical carbon framework wrapped Na
3 V
2 (PO
4 )
3 78 .
Fig 8 ![]()
分级结构的设计有利于材料在循环过程中保持纳米结构,进而保持高倍率的性能.值得注意的是,制备分级结构的材料需要对工艺参数有较好的把握,对于不同的活性材料,可能需要改变碳源才能达到最佳的效果. ...
2
2015
... 微-纳分级结构,即微米尺度的二次颗粒由纳米尺度的一次颗粒组成,可以协同纳米及微米结构的优势.An等
77 设计了一种由Na
3 V
2 (PO
4 )
3 /C纳米片自组装形成微米花的分级结构,如
图8a ,
b 所示,直径为1-2 μm的微米花由20-40 nm厚的纳米片组成.这种微-纳结构既增大了材料与电解液接触的面积,缩短了离子传输路径,又成功抑制了纳米片的电化学团聚,在1 A∙g
−1 (9.1
C )的电流密度下具有86 mAh∙g
−1 的比容量,5000次循环后容量保持率为83.6%.Fang等
78 从碳框架的角度对电极材料进行了分级结构设计,利用CVD在Na
3 V
2 (PO
4 )
3 颗粒外层包覆一层碳,在颗粒间形成碳纳米纤维构成导电网络,结构如
图8c ,
d 所示.这种分级碳框架的复合材料既促进了电子在单个材料颗粒的传输,又提高了颗粒间的电子传输速率,在500
C 的超大倍率下仍具有38 mAh∙g
−1 的比容量,在30
C 倍率下循环20000次后容量保持率为54%.
10.3866/PKU.WHXB201905017.F008 图8 (a,b)分级结构的Na<sub>3</sub>V<sub>2</sub>(PO<sub>4</sub>)<sub>3</sub>/C微米花的扫描图像<sup><xref ref-type="bibr" rid="b77">77</xref></sup>;分级结构的碳框架与Na<sub>3</sub>V<sub>2</sub>(PO<sub>4</sub>)<sub>3</sub>复合的(c)扫描图像及(d)透射图像<sup><xref ref-type="bibr" rid="b78">78</xref></sup> (a, b) TEM images of hierarchical Na<sub>3</sub>V<sub>2</sub>(PO<sub>4</sub>)<sub>3</sub>/C microflowers <sup><xref ref-type="bibr" rid="b77">77</xref></sup>; (c) SEM and (d)TEM images of hierarchical carbon framework wrapped Na<sub>3</sub>V<sub>2</sub>(PO<sub>4</sub>)<sub>3</sub> <sup><xref ref-type="bibr" rid="b78">78</xref></sup>. Fig 8 ![]()
分级结构的设计有利于材料在循环过程中保持纳米结构,进而保持高倍率的性能.值得注意的是,制备分级结构的材料需要对工艺参数有较好的把握,对于不同的活性材料,可能需要改变碳源才能达到最佳的效果. ...
...
78 .
Fig 8 ![]()
分级结构的设计有利于材料在循环过程中保持纳米结构,进而保持高倍率的性能.值得注意的是,制备分级结构的材料需要对工艺参数有较好的把握,对于不同的活性材料,可能需要改变碳源才能达到最佳的效果. ...
1
2009
... 高倍率、低成本的钠离子电池在储能领域有着广阔的应用前景,而作为电池中钠离子的供给来源,正极材料的动力学性能将直接影响电池的倍率性能.本文选择了稳定性和安全性出色的聚阴离子型正极材料作为讨论对象,首先探讨了决定材料动力学性能的本征因素—材料的结构,在选择与设计材料结构时,应以多维扩散通道为目标,但低维或不存在扩散通道的材料也可通过不同的方法创造扩散路径以提高动力学性能.而后本文综述了目前聚阴离子型正极材料动力学性能的改进策略,如通过表面修饰、纳米工程和分级结构的设计从电极材料整体形态的角度提高倍率性能,或通过元素掺杂或取代的方法提高材料本征的电导率.目前对于本征性质的分析还不够,在未来的工作中,我们应更多从材料本身的角度出发,为钠离子的扩散机理或添加剂的作用机制提供更本质、更科学的解释.由于钠离子电池与锂离子电池具有相似的工作原理,一些用于提升锂离子电池电极性能的手段相对更加成熟,也值得借鉴79 -83
1
2018
... 高倍率、低成本的钠离子电池在储能领域有着广阔的应用前景,而作为电池中钠离子的供给来源,正极材料的动力学性能将直接影响电池的倍率性能.本文选择了稳定性和安全性出色的聚阴离子型正极材料作为讨论对象,首先探讨了决定材料动力学性能的本征因素—材料的结构,在选择与设计材料结构时,应以多维扩散通道为目标,但低维或不存在扩散通道的材料也可通过不同的方法创造扩散路径以提高动力学性能.而后本文综述了目前聚阴离子型正极材料动力学性能的改进策略,如通过表面修饰、纳米工程和分级结构的设计从电极材料整体形态的角度提高倍率性能,或通过元素掺杂或取代的方法提高材料本征的电导率.目前对于本征性质的分析还不够,在未来的工作中,我们应更多从材料本身的角度出发,为钠离子的扩散机理或添加剂的作用机制提供更本质、更科学的解释.由于钠离子电池与锂离子电池具有相似的工作原理,一些用于提升锂离子电池电极性能的手段相对更加成熟,也值得借鉴79 -83