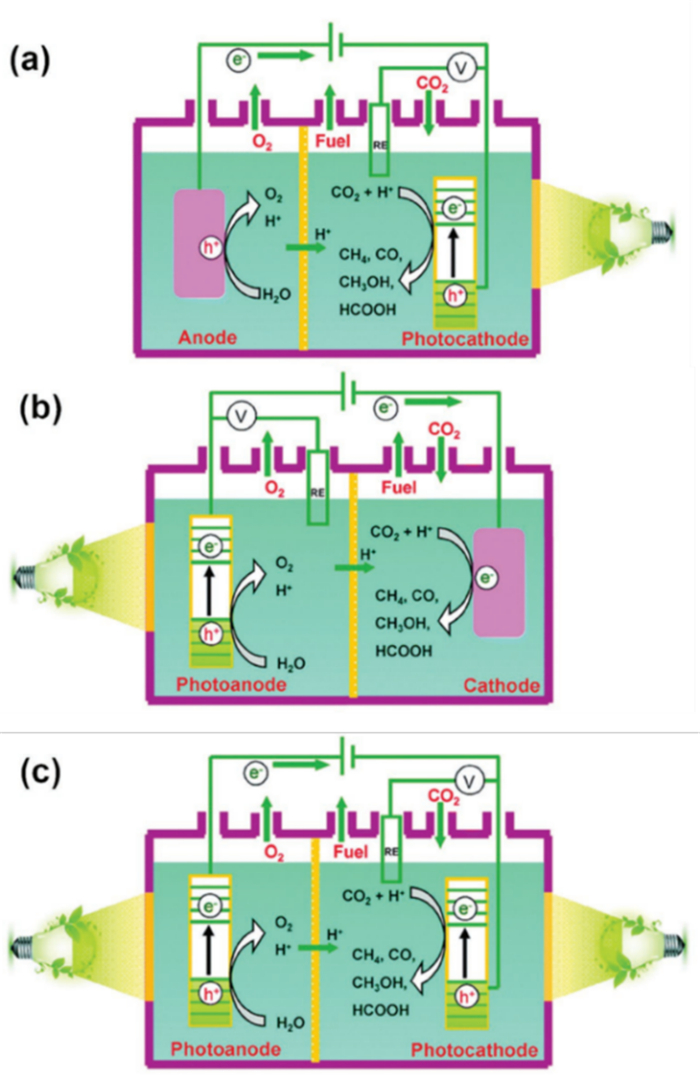
图1
三种不同类型的光电CO2 还原系统示意图
Fig 1
Schematic illustration of three different PEC CO2 reduction systems with two compartment cells seperatred by a proton-exchange membrane.
(a) p -type semiconductor as photocathode and dark anode, (b) n -type semiconductor as a photoanode and dark cathode, (c) n -type semiconductor as photoanode and p -type semiconductor as photocathode. Adapted from Royal Society of Chemistry publisher 23
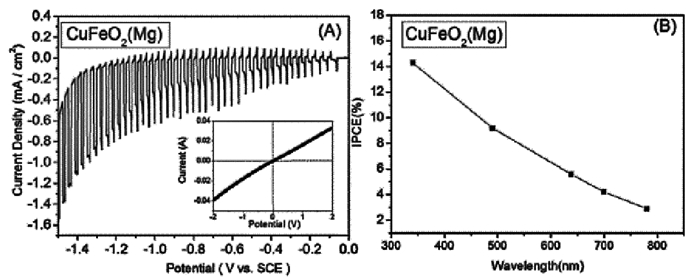
图2
(A)在0.1 mol∙L−1 NaHCO3 条件下,Mg掺杂的CuFeO2 线性扫描伏安曲线,电流密度达到−1.0 mA∙cm−2 (扫描速度: 100 mV∙s−1 );(B)在空气中,0.1 mol∙L−1 NaHCO3 ,电压为−0.4 V条件下,测量波长从780 nm到340 nm入射光-电流效率(IPCE)变化曲线
Fig 2
(A) Linear sweep voltammetry of Mg-doped CuFeO2 using chopped light in 0.1 mol∙L−1 NaHCO3 (scan rate = 100 mV∙s−1 ); (B) the incident photon-to-current efficiency (IPCE) obtained at −0.4 V vs SCE in 0.1 mol∙L−1 NaHCO3 in air, and measured from 780 to 340 nm.
Adapted from ACS Publications publisher 29
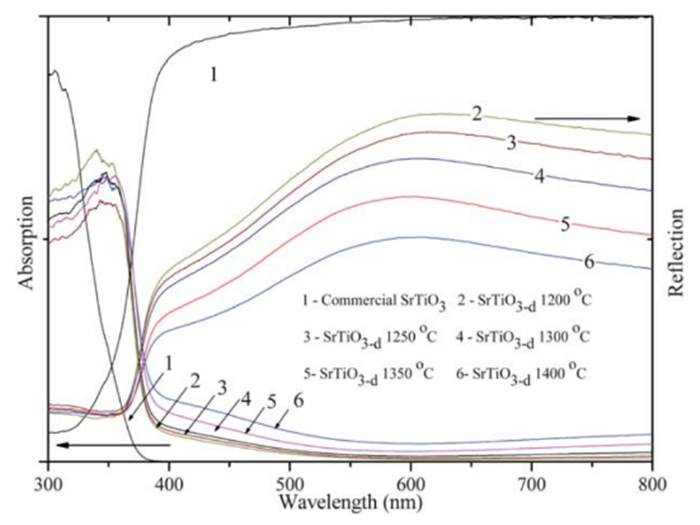
图3
商业的SiTiO3 和不同温度下氩气还原热处理的SiTiO3−δ 紫外可见表征谱图
Fig 3
UV-Vis spectra of commercial SrTiO3 and as prepared SiTiO3−δ samples reduced in Ar at different temperatures.
Adapted from Royal Society of Chemistry publisher 30
图4
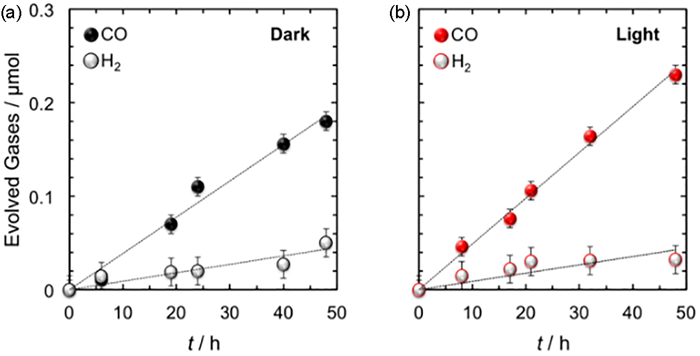
等离子体Au/p -GaN光电阴极材料的光电化学还原CO2 性能表征
Fig 4
Photoelectrochemical CO2 reduction with plasmonic Au/p -GaN photocathodes.
(a) Time-course of gas evolution from plasmonic Au/p -GaN photocathode during controlled potential electrolysis under dark conditions. (b) Time-course of gas evolution from plasmonic Au/p -GaN photocathode during controlled potential electrolysis under plasmon excitation (λ > 495 nm). All electrolysis experiments were performed at −1.8 VRHE in CO2- saturated 50 mmol∙L−1 K2 CO3 electrolyte without sacrificial reagents. Adapted from ACS Publications publisher 34
图5
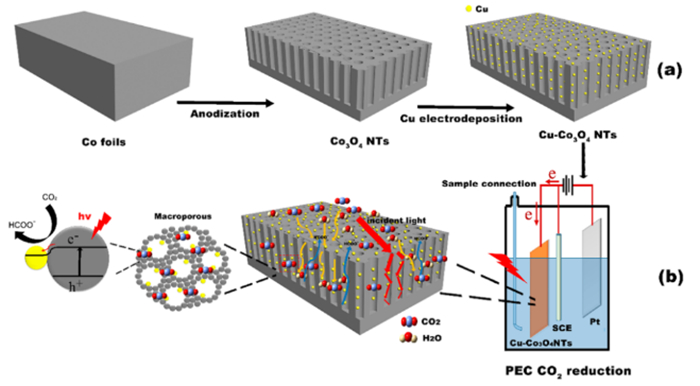
(a) Cu-Co3 O4 复合材料制备示意图;(b) Cu-Co3 O4 复合材料光电催化CO2 还原机理示意图
Fig 5
(a) Schematic representation of the Cu-Co3 O4 NTs fabrication; (b) schematic mechanism of PEC reduction of CO2 on Cu-Co3 O4 NTs.
Adapted from ACS Publications publisher 37
图6
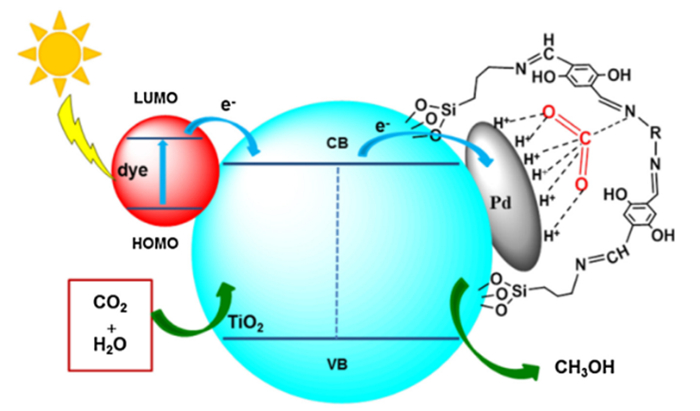
TiO2 光电阴极复合材料作用原理示意图
Fig 6
Schematic diagram of action principle of titanium dioxide photocathode composites.
Adapted from Elsevier publisher 38
图7
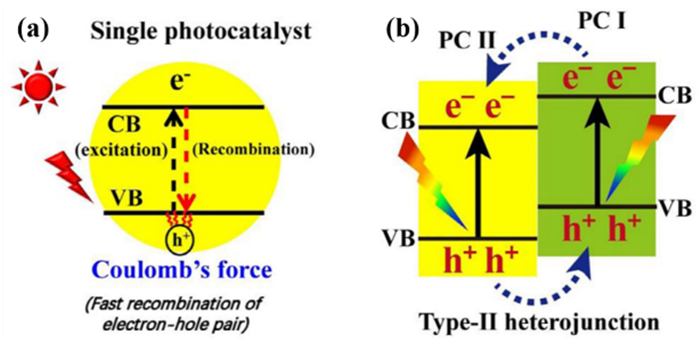
异质结原理示意图:(a)单个光催化剂上的电子与空穴的复合;(b) Ⅱ型异质结
Fig 7
Schematic illustration of: (a) electron-hole recombination on a single photocatalyst; (b) Type-Ⅱ heterojunction.
CB, VB, PC Ⅰ and PC Ⅱ stand for the conduction band, valence band, photocatalyst Ⅰ and photocatalyst Ⅱ, respectively. Adapted from Elsevier publisher 41
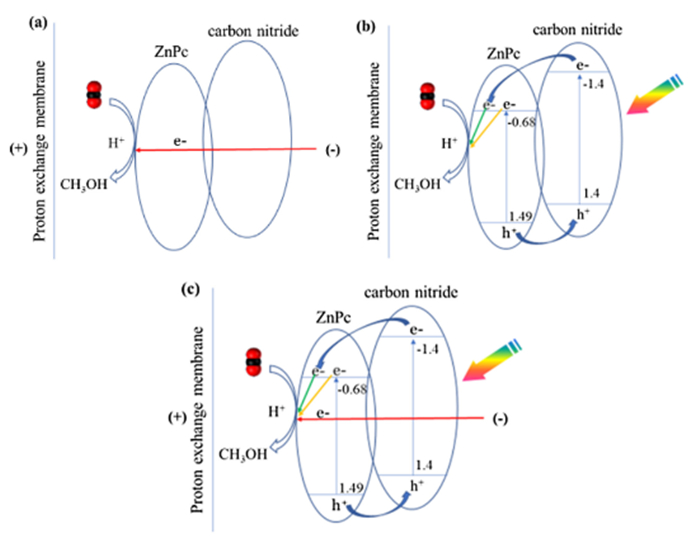
图8
作用机理示意图:(a)电催化CO2 还原;(b)光催化CO2 还原;(c)光电催化CO2 还原
Fig 8
Proposed mechanisms for (a) EC-CO2 RR, (b) PC-CO2 RR and (c) PEC-CO2 RR on ZnPc/carbon nitride nanosheets.
Adapted from Elsevier publisher 42
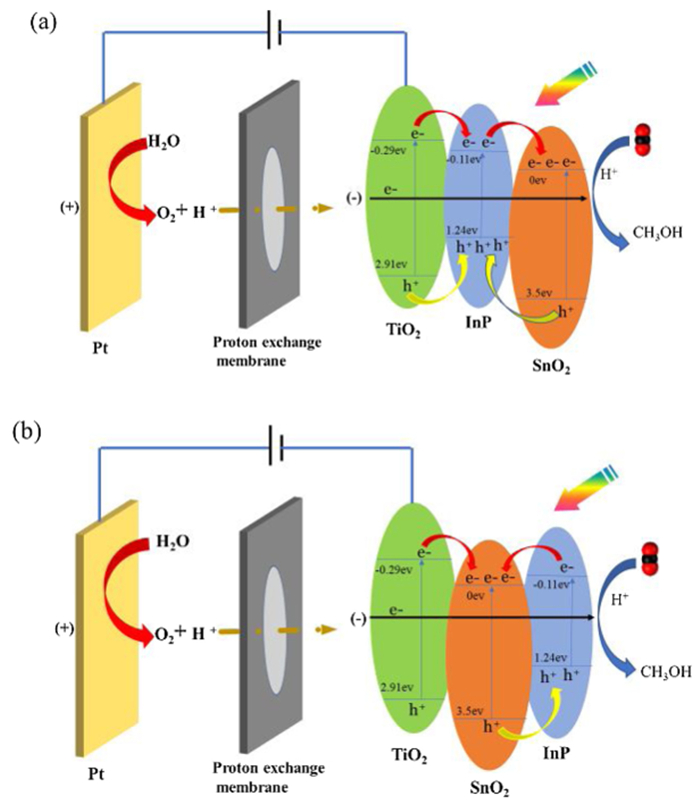
图9
电荷转移机理图:(a) SnO2 /InP/TiO2 NTs复合材料;(b) InP/SnO2 /TiO2 NTs复合材料
Fig 9
Charge transfer mechanism diagram of SnO2 /InP/TiO2 NTs (a) and InP/SnO2 /TiO2 NTs (b).
Adapted from Elsevier publisher 44
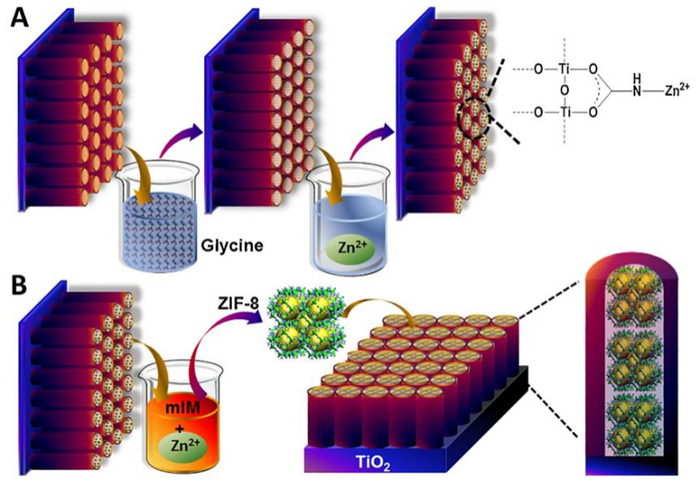
图10
ZIF-8修饰Ti/TiO2 形成过程
Fig 10
ZIF-8 formation on Ti/TiO2 NT.
Adapted from Elsevier publisher 45
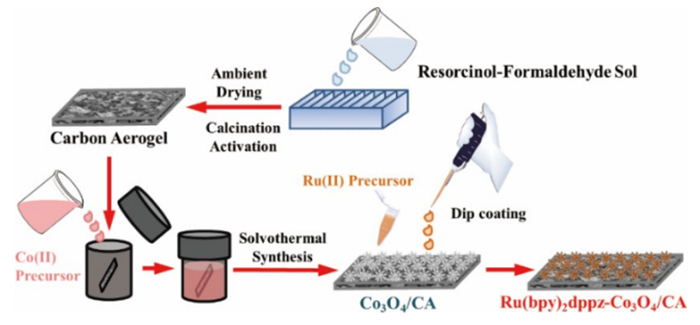
图11
Ru(bpy)2 dppz-Co3 O4 /CA复合材料制备流程图
Fig 11
dppz-Co3 O4 /CA concerted photoelectrocatalytic interface.
Adapted from Elsevier publisher 47
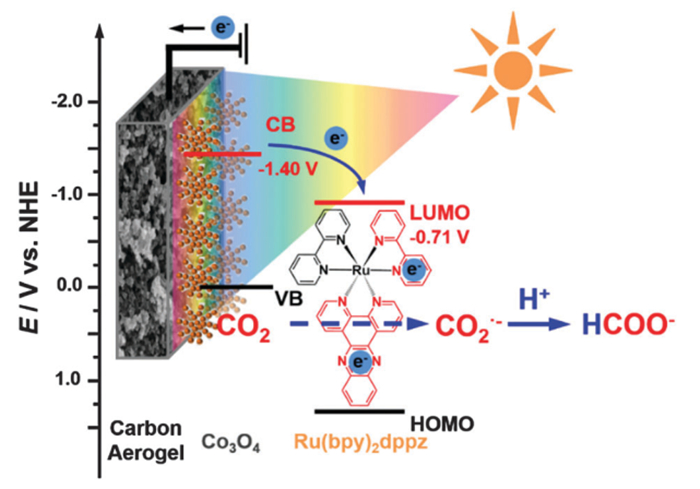
图12
CO2 在Ru(bpy)2 dppzCo3 O4 /CA界面吸附增强示意图、能级图以及CO2 在该光电阴极上转化的可能反应途径
Fig 12
Schematic plots of the CO2 adsorption-enhanced Ru(bpy)2 dppzCo3 O4 /CA interface together with its energy level diagram and the possible reaction pathways for CO2 conversion on this photocathode.
Adapted from Elsevier publisher 47
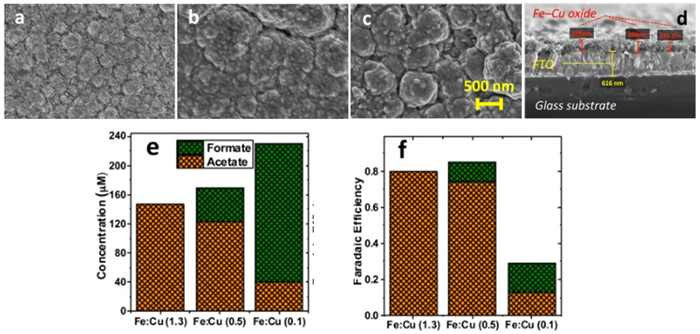
图13
(a–c) Fe : Cu的不同原子比的SEM表征a = 1.3、b = 0.5、c = 0.1;(d) Fe : Cu的原子比为1.3的SEM截面表征;(e) Fe : Cu的不同原子比产物的浓度;(f) Fe : Cu的不同原子比反应的法拉第效率
Fig 13
(a–c) SEM images of the as-prepared catalysts with Fe : Cu atomic fraction of 1.3 (panel (a)), 0.5 (panel (b)), and 0.1 (panel (c)), as determined by ICP-MS; (d) cross-sectional SEM image of the catalyst with a Fe : Cu atomic fraction of 1.3; (e, f) concentration of acetate and formate in post-reaction electrolyte (panel (e)) and corresponding Faradaic efficiencies (panel (f)).
Adapted from ACS Publications publisher 51
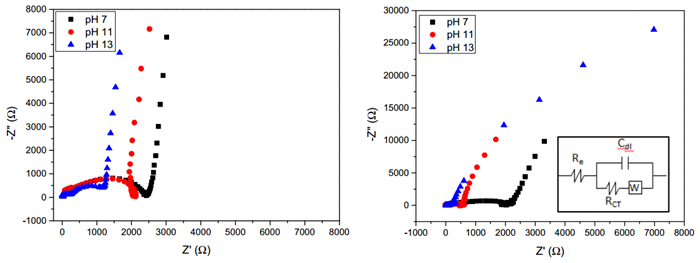
图14
电化学阻抗谱表征:(a) TiO2 ;(b)石墨烯-TiO2 薄膜电极
Fig 14
The EIS responses (Nyquist plots) of (a) TiO2 and (b) graphene-TiO2 film electrodes.
Adapted from Elsevier publisher 54
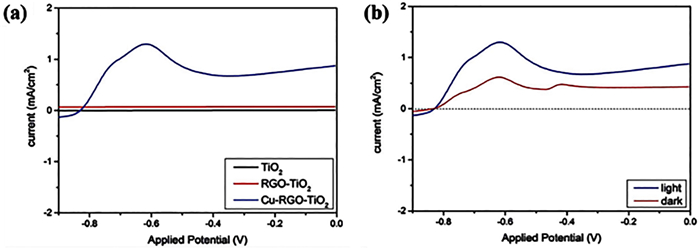
图15
光电流表征:(a)光照下不同电极材料的光电流;(b)在光照和黑暗条件下Cu-RGO-TiO2 电极材料的光电流
Fig 15
Photocurrent characterization (a) TiO2 , RGO-TiO2 and Cu-RGO-TiO2 electrodes under illumination and (b) the CuRGO-TiO2 electrode in the dark and under illumination.
Adapted from Royal Society of Chemistry publisher 55
[4]
Zong X. ; Sun C. ; Yu H. ; Chen Z. G. ; Xing Z. ; Ye D. ; Lu G. Q. ; Li X. ; Wang L. J. Phys. Chem. C 2013 , 117 , 4937 .
DOI:10.1021/jp311729b
[本文引用: 1]
[6]
Chen X. Y. ; Zhou Y. ; Liu Q. ; Li Z. ; Liu J. ; Zou Z. ACS Appl. Mater. Inter. 2012 , 4 , 3372 .
DOI:10.1021/am300661s
[本文引用: 1]
[11]
Chen X. Y. ; Yu T. ; Gao F. ; Zhang H. T. ; Liu L. F. ; Wang Y. M. ; Li Z. S. ; Zou Z. G. ; Liu J. M. Appl. Phys. Lett. 2007 , 91 , 022114 .
DOI:10.1063/1.2757132
[本文引用: 1]
[20]
Ou H. H. ; Lin L. H. ; Zheng Y. ; Yang P. J. ; Fang Y. X. ; Wang X. C. Adv. Mater. 2017 , 29 , 1700008 .
DOI:10.1002/adma.201700008
[22]
García A. ; Fernandez-Blanco C. ; Herance J. R. ; Albero J. ; García H. J. Mater. Chem. A 2017 , 5 , 16522 .
DOI:10.1039/c7ta04045h
[本文引用: 1]
[29]
Gu J. ; Wuttig A. ; Krizan J. W. ; Hu Y. ; Detweiler Z. M. ; Cava R. J. ; Bocarsly A. B. J. Phys. Chem. C 2013 , 117 , 12415 .
DOI:10.1021/jp402007z
[本文引用: 2]
[30]
Xie K. ; Umezawa N. ; Zhang N. ; Reunchan P. ; Zhang Y. ; Ye J. H. Energ. Environ. Sci. 2011 , 4 , 4211 .
DOI:10.1039/c1ee01594j
[本文引用: 2]
[33]
Cushing S. K. ; Li J. ; Meng F. ; Senty T. R. ; Suri S. ; Zhi M. J. ; Li M. ; Bristow A. D. ; Wu N. Q. J. Am. Chem. Soc. 2012 , 134 , 15033 .
DOI:10.1021/ja305603t
[本文引用: 1]
[36]
Kim Y. ; Creel E. B. ; Corson E. R. ; McCloskey B. D. ; Urban J. J. ; Kostecki R. Adv. Energy Mater. 2018 , 8 , 1800363 .
DOI:10.1002/aenm.201800363
[本文引用: 1]
[42]
Zheng J. G. ; Li X. J. ; Qin Y. H. ; Zhang S. Q. ; Sun M. S. ; Duan X. G. ; Sun H. Q. ; Li P. Q. ; Wang S. B. J. Catal. 2019 , 371 , 214 .
DOI:10.1016/j.jcat.2019.01.022
[本文引用: 2]
[43]
Guzmán D. G. ; Isaacs M. ; Osorio-Román I. ; García M. ; Astudillo J. ; Ohlbaum M. ACS Appl. Mater. Inter. 2015 , 7 , 19865 .
DOI:10.1021/acsami.5b05722
[本文引用: 1]
[55]
Hasan M. R. ; Abd Hamid S. B. ; Basirun W. J. RSC Adv. 2015 , 5 , 77803 .
DOI:10.1039/c5ra12525a
[本文引用: 2]
1
2011
... CO2 广泛存在于自然界中,是一种潜在的优质碳一资源,可用于制备多种高附加值的化学品.例如,在有机合成中,CO2 可以作为羧化、羰基化试剂合成多种基础材料、精细化学品和燃料1 2 作为碳一化学的基础原料制备各类高值化学品具有许多独特的优势:首先,CO2 无毒无害,可以替代有毒的羰基化试剂,构筑C―C、C―O、C―N和C―H键;其次,CO2 储存、运输安全,使用成本低廉;最后,CO2 资源化利用作为一种辅助的CO2 固定技术,有助于实现自然界碳循环平衡.因此,CO2 资源化利用研究具有重要的学术价值和经济意义. ...
1
1978
... 另一方面,太阳能作为取之不尽、用之不竭的绿色能源,得到了科研工作者的广泛青睐.光催化可以将光能转化为反应所需的化学能,进而催化化学反应,是催化领域研究最为热门的方向之一.目前,光催化技术在有机合成、光解水、光固氮以及CO2 还原等前沿领域均得到了广泛的应用.其中,光催化CO2 还原又叫人工光合作用,可以将CO2 光催化转化为各种各样的有机化合物,例如甲烷、甲醛、甲醇、甲酸等.1978年,Halmann 2 P 型半导体GaP作为光催化剂,可以在水溶液中把CO2 转化为碳氢化合物.随后,研究者又开发出了多种类型的光催化剂,包括TiO2 3 4 5 3 6 7 8 9 2 WO6 10 3 11 12 2 Nb2 TaO10 13 2 O4 14 2 O4 15 16 -18 3 N4 19 -21 22 2 还原.在上述几类光催化剂中,TiO2 基光催化剂带隙较宽,可见光利用率低.金属硫化物和金属磷化物催化剂稳定性不佳,易发生光腐蚀.多元金属氧化物类催化剂种类丰富,其催化能力与催化剂组成、结构密切相关.而非金属光催化剂,往往具有成本低、制备工艺简单、稳定性好的优点,自问世以来一直受到广大研究工作者的关注.此外,MOFs材料在催化还原CO2 的同时,还具有出色的CO2 捕获和存储性能,同样是一类非常有潜力的催化材料. ...
1
2016
... 另一方面,太阳能作为取之不尽、用之不竭的绿色能源,得到了科研工作者的广泛青睐.光催化可以将光能转化为反应所需的化学能,进而催化化学反应,是催化领域研究最为热门的方向之一.目前,光催化技术在有机合成、光解水、光固氮以及CO2 还原等前沿领域均得到了广泛的应用.其中,光催化CO2 还原又叫人工光合作用,可以将CO2 光催化转化为各种各样的有机化合物,例如甲烷、甲醛、甲醇、甲酸等.1978年,Halmann 2 P 型半导体GaP作为光催化剂,可以在水溶液中把CO2 转化为碳氢化合物.随后,研究者又开发出了多种类型的光催化剂,包括TiO2 3 4 5 3 6 7 8 9 2 WO6 10 3 11 12 2 Nb2 TaO10 13 2 O4 14 2 O4 15 16 -18 3 N4 19 -21 22 2 还原.在上述几类光催化剂中,TiO2 基光催化剂带隙较宽,可见光利用率低.金属硫化物和金属磷化物催化剂稳定性不佳,易发生光腐蚀.多元金属氧化物类催化剂种类丰富,其催化能力与催化剂组成、结构密切相关.而非金属光催化剂,往往具有成本低、制备工艺简单、稳定性好的优点,自问世以来一直受到广大研究工作者的关注.此外,MOFs材料在催化还原CO2 的同时,还具有出色的CO2 捕获和存储性能,同样是一类非常有潜力的催化材料. ...
1
2013
... 另一方面,太阳能作为取之不尽、用之不竭的绿色能源,得到了科研工作者的广泛青睐.光催化可以将光能转化为反应所需的化学能,进而催化化学反应,是催化领域研究最为热门的方向之一.目前,光催化技术在有机合成、光解水、光固氮以及CO2 还原等前沿领域均得到了广泛的应用.其中,光催化CO2 还原又叫人工光合作用,可以将CO2 光催化转化为各种各样的有机化合物,例如甲烷、甲醛、甲醇、甲酸等.1978年,Halmann 2 P 型半导体GaP作为光催化剂,可以在水溶液中把CO2 转化为碳氢化合物.随后,研究者又开发出了多种类型的光催化剂,包括TiO2 3 4 5 3 6 7 8 9 2 WO6 10 3 11 12 2 Nb2 TaO10 13 2 O4 14 2 O4 15 16 -18 3 N4 19 -21 22 2 还原.在上述几类光催化剂中,TiO2 基光催化剂带隙较宽,可见光利用率低.金属硫化物和金属磷化物催化剂稳定性不佳,易发生光腐蚀.多元金属氧化物类催化剂种类丰富,其催化能力与催化剂组成、结构密切相关.而非金属光催化剂,往往具有成本低、制备工艺简单、稳定性好的优点,自问世以来一直受到广大研究工作者的关注.此外,MOFs材料在催化还原CO2 的同时,还具有出色的CO2 捕获和存储性能,同样是一类非常有潜力的催化材料. ...
1
2012
... 另一方面,太阳能作为取之不尽、用之不竭的绿色能源,得到了科研工作者的广泛青睐.光催化可以将光能转化为反应所需的化学能,进而催化化学反应,是催化领域研究最为热门的方向之一.目前,光催化技术在有机合成、光解水、光固氮以及CO2 还原等前沿领域均得到了广泛的应用.其中,光催化CO2 还原又叫人工光合作用,可以将CO2 光催化转化为各种各样的有机化合物,例如甲烷、甲醛、甲醇、甲酸等.1978年,Halmann 2 P 型半导体GaP作为光催化剂,可以在水溶液中把CO2 转化为碳氢化合物.随后,研究者又开发出了多种类型的光催化剂,包括TiO2 3 4 5 3 6 7 8 9 2 WO6 10 3 11 12 2 Nb2 TaO10 13 2 O4 14 2 O4 15 16 -18 3 N4 19 -21 22 2 还原.在上述几类光催化剂中,TiO2 基光催化剂带隙较宽,可见光利用率低.金属硫化物和金属磷化物催化剂稳定性不佳,易发生光腐蚀.多元金属氧化物类催化剂种类丰富,其催化能力与催化剂组成、结构密切相关.而非金属光催化剂,往往具有成本低、制备工艺简单、稳定性好的优点,自问世以来一直受到广大研究工作者的关注.此外,MOFs材料在催化还原CO2 的同时,还具有出色的CO2 捕获和存储性能,同样是一类非常有潜力的催化材料. ...
1
2015
... 另一方面,太阳能作为取之不尽、用之不竭的绿色能源,得到了科研工作者的广泛青睐.光催化可以将光能转化为反应所需的化学能,进而催化化学反应,是催化领域研究最为热门的方向之一.目前,光催化技术在有机合成、光解水、光固氮以及CO2 还原等前沿领域均得到了广泛的应用.其中,光催化CO2 还原又叫人工光合作用,可以将CO2 光催化转化为各种各样的有机化合物,例如甲烷、甲醛、甲醇、甲酸等.1978年,Halmann 2 P 型半导体GaP作为光催化剂,可以在水溶液中把CO2 转化为碳氢化合物.随后,研究者又开发出了多种类型的光催化剂,包括TiO2 3 4 5 3 6 7 8 9 2 WO6 10 3 11 12 2 Nb2 TaO10 13 2 O4 14 2 O4 15 16 -18 3 N4 19 -21 22 2 还原.在上述几类光催化剂中,TiO2 基光催化剂带隙较宽,可见光利用率低.金属硫化物和金属磷化物催化剂稳定性不佳,易发生光腐蚀.多元金属氧化物类催化剂种类丰富,其催化能力与催化剂组成、结构密切相关.而非金属光催化剂,往往具有成本低、制备工艺简单、稳定性好的优点,自问世以来一直受到广大研究工作者的关注.此外,MOFs材料在催化还原CO2 的同时,还具有出色的CO2 捕获和存储性能,同样是一类非常有潜力的催化材料. ...
1
2008
... 另一方面,太阳能作为取之不尽、用之不竭的绿色能源,得到了科研工作者的广泛青睐.光催化可以将光能转化为反应所需的化学能,进而催化化学反应,是催化领域研究最为热门的方向之一.目前,光催化技术在有机合成、光解水、光固氮以及CO2 还原等前沿领域均得到了广泛的应用.其中,光催化CO2 还原又叫人工光合作用,可以将CO2 光催化转化为各种各样的有机化合物,例如甲烷、甲醛、甲醇、甲酸等.1978年,Halmann 2 P 型半导体GaP作为光催化剂,可以在水溶液中把CO2 转化为碳氢化合物.随后,研究者又开发出了多种类型的光催化剂,包括TiO2 3 4 5 3 6 7 8 9 2 WO6 10 3 11 12 2 Nb2 TaO10 13 2 O4 14 2 O4 15 16 -18 3 N4 19 -21 22 2 还原.在上述几类光催化剂中,TiO2 基光催化剂带隙较宽,可见光利用率低.金属硫化物和金属磷化物催化剂稳定性不佳,易发生光腐蚀.多元金属氧化物类催化剂种类丰富,其催化能力与催化剂组成、结构密切相关.而非金属光催化剂,往往具有成本低、制备工艺简单、稳定性好的优点,自问世以来一直受到广大研究工作者的关注.此外,MOFs材料在催化还原CO2 的同时,还具有出色的CO2 捕获和存储性能,同样是一类非常有潜力的催化材料. ...
1
2016
... 另一方面,太阳能作为取之不尽、用之不竭的绿色能源,得到了科研工作者的广泛青睐.光催化可以将光能转化为反应所需的化学能,进而催化化学反应,是催化领域研究最为热门的方向之一.目前,光催化技术在有机合成、光解水、光固氮以及CO2 还原等前沿领域均得到了广泛的应用.其中,光催化CO2 还原又叫人工光合作用,可以将CO2 光催化转化为各种各样的有机化合物,例如甲烷、甲醛、甲醇、甲酸等.1978年,Halmann 2 P 型半导体GaP作为光催化剂,可以在水溶液中把CO2 转化为碳氢化合物.随后,研究者又开发出了多种类型的光催化剂,包括TiO2 3 4 5 3 6 7 8 9 2 WO6 10 3 11 12 2 Nb2 TaO10 13 2 O4 14 2 O4 15 16 -18 3 N4 19 -21 22 2 还原.在上述几类光催化剂中,TiO2 基光催化剂带隙较宽,可见光利用率低.金属硫化物和金属磷化物催化剂稳定性不佳,易发生光腐蚀.多元金属氧化物类催化剂种类丰富,其催化能力与催化剂组成、结构密切相关.而非金属光催化剂,往往具有成本低、制备工艺简单、稳定性好的优点,自问世以来一直受到广大研究工作者的关注.此外,MOFs材料在催化还原CO2 的同时,还具有出色的CO2 捕获和存储性能,同样是一类非常有潜力的催化材料. ...
1
2014
... 另一方面,太阳能作为取之不尽、用之不竭的绿色能源,得到了科研工作者的广泛青睐.光催化可以将光能转化为反应所需的化学能,进而催化化学反应,是催化领域研究最为热门的方向之一.目前,光催化技术在有机合成、光解水、光固氮以及CO2 还原等前沿领域均得到了广泛的应用.其中,光催化CO2 还原又叫人工光合作用,可以将CO2 光催化转化为各种各样的有机化合物,例如甲烷、甲醛、甲醇、甲酸等.1978年,Halmann 2 P 型半导体GaP作为光催化剂,可以在水溶液中把CO2 转化为碳氢化合物.随后,研究者又开发出了多种类型的光催化剂,包括TiO2 3 4 5 3 6 7 8 9 2 WO6 10 3 11 12 2 Nb2 TaO10 13 2 O4 14 2 O4 15 16 -18 3 N4 19 -21 22 2 还原.在上述几类光催化剂中,TiO2 基光催化剂带隙较宽,可见光利用率低.金属硫化物和金属磷化物催化剂稳定性不佳,易发生光腐蚀.多元金属氧化物类催化剂种类丰富,其催化能力与催化剂组成、结构密切相关.而非金属光催化剂,往往具有成本低、制备工艺简单、稳定性好的优点,自问世以来一直受到广大研究工作者的关注.此外,MOFs材料在催化还原CO2 的同时,还具有出色的CO2 捕获和存储性能,同样是一类非常有潜力的催化材料. ...
1
2007
... 另一方面,太阳能作为取之不尽、用之不竭的绿色能源,得到了科研工作者的广泛青睐.光催化可以将光能转化为反应所需的化学能,进而催化化学反应,是催化领域研究最为热门的方向之一.目前,光催化技术在有机合成、光解水、光固氮以及CO2 还原等前沿领域均得到了广泛的应用.其中,光催化CO2 还原又叫人工光合作用,可以将CO2 光催化转化为各种各样的有机化合物,例如甲烷、甲醛、甲醇、甲酸等.1978年,Halmann 2 P 型半导体GaP作为光催化剂,可以在水溶液中把CO2 转化为碳氢化合物.随后,研究者又开发出了多种类型的光催化剂,包括TiO2 3 4 5 3 6 7 8 9 2 WO6 10 3 11 12 2 Nb2 TaO10 13 2 O4 14 2 O4 15 16 -18 3 N4 19 -21 22 2 还原.在上述几类光催化剂中,TiO2 基光催化剂带隙较宽,可见光利用率低.金属硫化物和金属磷化物催化剂稳定性不佳,易发生光腐蚀.多元金属氧化物类催化剂种类丰富,其催化能力与催化剂组成、结构密切相关.而非金属光催化剂,往往具有成本低、制备工艺简单、稳定性好的优点,自问世以来一直受到广大研究工作者的关注.此外,MOFs材料在催化还原CO2 的同时,还具有出色的CO2 捕获和存储性能,同样是一类非常有潜力的催化材料. ...
1
2015
... 另一方面,太阳能作为取之不尽、用之不竭的绿色能源,得到了科研工作者的广泛青睐.光催化可以将光能转化为反应所需的化学能,进而催化化学反应,是催化领域研究最为热门的方向之一.目前,光催化技术在有机合成、光解水、光固氮以及CO2 还原等前沿领域均得到了广泛的应用.其中,光催化CO2 还原又叫人工光合作用,可以将CO2 光催化转化为各种各样的有机化合物,例如甲烷、甲醛、甲醇、甲酸等.1978年,Halmann 2 P 型半导体GaP作为光催化剂,可以在水溶液中把CO2 转化为碳氢化合物.随后,研究者又开发出了多种类型的光催化剂,包括TiO2 3 4 5 3 6 7 8 9 2 WO6 10 3 11 12 2 Nb2 TaO10 13 2 O4 14 2 O4 15 16 -18 3 N4 19 -21 22 2 还原.在上述几类光催化剂中,TiO2 基光催化剂带隙较宽,可见光利用率低.金属硫化物和金属磷化物催化剂稳定性不佳,易发生光腐蚀.多元金属氧化物类催化剂种类丰富,其催化能力与催化剂组成、结构密切相关.而非金属光催化剂,往往具有成本低、制备工艺简单、稳定性好的优点,自问世以来一直受到广大研究工作者的关注.此外,MOFs材料在催化还原CO2 的同时,还具有出色的CO2 捕获和存储性能,同样是一类非常有潜力的催化材料. ...
1
2017
... 另一方面,太阳能作为取之不尽、用之不竭的绿色能源,得到了科研工作者的广泛青睐.光催化可以将光能转化为反应所需的化学能,进而催化化学反应,是催化领域研究最为热门的方向之一.目前,光催化技术在有机合成、光解水、光固氮以及CO2 还原等前沿领域均得到了广泛的应用.其中,光催化CO2 还原又叫人工光合作用,可以将CO2 光催化转化为各种各样的有机化合物,例如甲烷、甲醛、甲醇、甲酸等.1978年,Halmann 2 P 型半导体GaP作为光催化剂,可以在水溶液中把CO2 转化为碳氢化合物.随后,研究者又开发出了多种类型的光催化剂,包括TiO2 3 4 5 3 6 7 8 9 2 WO6 10 3 11 12 2 Nb2 TaO10 13 2 O4 14 2 O4 15 16 -18 3 N4 19 -21 22 2 还原.在上述几类光催化剂中,TiO2 基光催化剂带隙较宽,可见光利用率低.金属硫化物和金属磷化物催化剂稳定性不佳,易发生光腐蚀.多元金属氧化物类催化剂种类丰富,其催化能力与催化剂组成、结构密切相关.而非金属光催化剂,往往具有成本低、制备工艺简单、稳定性好的优点,自问世以来一直受到广大研究工作者的关注.此外,MOFs材料在催化还原CO2 的同时,还具有出色的CO2 捕获和存储性能,同样是一类非常有潜力的催化材料. ...
1
2015
... 另一方面,太阳能作为取之不尽、用之不竭的绿色能源,得到了科研工作者的广泛青睐.光催化可以将光能转化为反应所需的化学能,进而催化化学反应,是催化领域研究最为热门的方向之一.目前,光催化技术在有机合成、光解水、光固氮以及CO2 还原等前沿领域均得到了广泛的应用.其中,光催化CO2 还原又叫人工光合作用,可以将CO2 光催化转化为各种各样的有机化合物,例如甲烷、甲醛、甲醇、甲酸等.1978年,Halmann 2 P 型半导体GaP作为光催化剂,可以在水溶液中把CO2 转化为碳氢化合物.随后,研究者又开发出了多种类型的光催化剂,包括TiO2 3 4 5 3 6 7 8 9 2 WO6 10 3 11 12 2 Nb2 TaO10 13 2 O4 14 2 O4 15 16 -18 3 N4 19 -21 22 2 还原.在上述几类光催化剂中,TiO2 基光催化剂带隙较宽,可见光利用率低.金属硫化物和金属磷化物催化剂稳定性不佳,易发生光腐蚀.多元金属氧化物类催化剂种类丰富,其催化能力与催化剂组成、结构密切相关.而非金属光催化剂,往往具有成本低、制备工艺简单、稳定性好的优点,自问世以来一直受到广大研究工作者的关注.此外,MOFs材料在催化还原CO2 的同时,还具有出色的CO2 捕获和存储性能,同样是一类非常有潜力的催化材料. ...
1
2016
... 另一方面,太阳能作为取之不尽、用之不竭的绿色能源,得到了科研工作者的广泛青睐.光催化可以将光能转化为反应所需的化学能,进而催化化学反应,是催化领域研究最为热门的方向之一.目前,光催化技术在有机合成、光解水、光固氮以及CO2 还原等前沿领域均得到了广泛的应用.其中,光催化CO2 还原又叫人工光合作用,可以将CO2 光催化转化为各种各样的有机化合物,例如甲烷、甲醛、甲醇、甲酸等.1978年,Halmann 2 P 型半导体GaP作为光催化剂,可以在水溶液中把CO2 转化为碳氢化合物.随后,研究者又开发出了多种类型的光催化剂,包括TiO2 3 4 5 3 6 7 8 9 2 WO6 10 3 11 12 2 Nb2 TaO10 13 2 O4 14 2 O4 15 16 -18 3 N4 19 -21 22 2 还原.在上述几类光催化剂中,TiO2 基光催化剂带隙较宽,可见光利用率低.金属硫化物和金属磷化物催化剂稳定性不佳,易发生光腐蚀.多元金属氧化物类催化剂种类丰富,其催化能力与催化剂组成、结构密切相关.而非金属光催化剂,往往具有成本低、制备工艺简单、稳定性好的优点,自问世以来一直受到广大研究工作者的关注.此外,MOFs材料在催化还原CO2 的同时,还具有出色的CO2 捕获和存储性能,同样是一类非常有潜力的催化材料. ...
1
2014
... 另一方面,太阳能作为取之不尽、用之不竭的绿色能源,得到了科研工作者的广泛青睐.光催化可以将光能转化为反应所需的化学能,进而催化化学反应,是催化领域研究最为热门的方向之一.目前,光催化技术在有机合成、光解水、光固氮以及CO2 还原等前沿领域均得到了广泛的应用.其中,光催化CO2 还原又叫人工光合作用,可以将CO2 光催化转化为各种各样的有机化合物,例如甲烷、甲醛、甲醇、甲酸等.1978年,Halmann 2 P 型半导体GaP作为光催化剂,可以在水溶液中把CO2 转化为碳氢化合物.随后,研究者又开发出了多种类型的光催化剂,包括TiO2 3 4 5 3 6 7 8 9 2 WO6 10 3 11 12 2 Nb2 TaO10 13 2 O4 14 2 O4 15 16 -18 3 N4 19 -21 22 2 还原.在上述几类光催化剂中,TiO2 基光催化剂带隙较宽,可见光利用率低.金属硫化物和金属磷化物催化剂稳定性不佳,易发生光腐蚀.多元金属氧化物类催化剂种类丰富,其催化能力与催化剂组成、结构密切相关.而非金属光催化剂,往往具有成本低、制备工艺简单、稳定性好的优点,自问世以来一直受到广大研究工作者的关注.此外,MOFs材料在催化还原CO2 的同时,还具有出色的CO2 捕获和存储性能,同样是一类非常有潜力的催化材料. ...
1
2009
... 另一方面,太阳能作为取之不尽、用之不竭的绿色能源,得到了科研工作者的广泛青睐.光催化可以将光能转化为反应所需的化学能,进而催化化学反应,是催化领域研究最为热门的方向之一.目前,光催化技术在有机合成、光解水、光固氮以及CO2 还原等前沿领域均得到了广泛的应用.其中,光催化CO2 还原又叫人工光合作用,可以将CO2 光催化转化为各种各样的有机化合物,例如甲烷、甲醛、甲醇、甲酸等.1978年,Halmann 2 P 型半导体GaP作为光催化剂,可以在水溶液中把CO2 转化为碳氢化合物.随后,研究者又开发出了多种类型的光催化剂,包括TiO2 3 4 5 3 6 7 8 9 2 WO6 10 3 11 12 2 Nb2 TaO10 13 2 O4 14 2 O4 15 16 -18 3 N4 19 -21 22 2 还原.在上述几类光催化剂中,TiO2 基光催化剂带隙较宽,可见光利用率低.金属硫化物和金属磷化物催化剂稳定性不佳,易发生光腐蚀.多元金属氧化物类催化剂种类丰富,其催化能力与催化剂组成、结构密切相关.而非金属光催化剂,往往具有成本低、制备工艺简单、稳定性好的优点,自问世以来一直受到广大研究工作者的关注.此外,MOFs材料在催化还原CO2 的同时,还具有出色的CO2 捕获和存储性能,同样是一类非常有潜力的催化材料. ...
1
2015
... 另一方面,太阳能作为取之不尽、用之不竭的绿色能源,得到了科研工作者的广泛青睐.光催化可以将光能转化为反应所需的化学能,进而催化化学反应,是催化领域研究最为热门的方向之一.目前,光催化技术在有机合成、光解水、光固氮以及CO2 还原等前沿领域均得到了广泛的应用.其中,光催化CO2 还原又叫人工光合作用,可以将CO2 光催化转化为各种各样的有机化合物,例如甲烷、甲醛、甲醇、甲酸等.1978年,Halmann 2 P 型半导体GaP作为光催化剂,可以在水溶液中把CO2 转化为碳氢化合物.随后,研究者又开发出了多种类型的光催化剂,包括TiO2 3 4 5 3 6 7 8 9 2 WO6 10 3 11 12 2 Nb2 TaO10 13 2 O4 14 2 O4 15 16 -18 3 N4 19 -21 22 2 还原.在上述几类光催化剂中,TiO2 基光催化剂带隙较宽,可见光利用率低.金属硫化物和金属磷化物催化剂稳定性不佳,易发生光腐蚀.多元金属氧化物类催化剂种类丰富,其催化能力与催化剂组成、结构密切相关.而非金属光催化剂,往往具有成本低、制备工艺简单、稳定性好的优点,自问世以来一直受到广大研究工作者的关注.此外,MOFs材料在催化还原CO2 的同时,还具有出色的CO2 捕获和存储性能,同样是一类非常有潜力的催化材料. ...
1
2017
... 另一方面,太阳能作为取之不尽、用之不竭的绿色能源,得到了科研工作者的广泛青睐.光催化可以将光能转化为反应所需的化学能,进而催化化学反应,是催化领域研究最为热门的方向之一.目前,光催化技术在有机合成、光解水、光固氮以及CO2 还原等前沿领域均得到了广泛的应用.其中,光催化CO2 还原又叫人工光合作用,可以将CO2 光催化转化为各种各样的有机化合物,例如甲烷、甲醛、甲醇、甲酸等.1978年,Halmann 2 P 型半导体GaP作为光催化剂,可以在水溶液中把CO2 转化为碳氢化合物.随后,研究者又开发出了多种类型的光催化剂,包括TiO2 3 4 5 3 6 7 8 9 2 WO6 10 3 11 12 2 Nb2 TaO10 13 2 O4 14 2 O4 15 16 -18 3 N4 19 -21 22 2 还原.在上述几类光催化剂中,TiO2 基光催化剂带隙较宽,可见光利用率低.金属硫化物和金属磷化物催化剂稳定性不佳,易发生光腐蚀.多元金属氧化物类催化剂种类丰富,其催化能力与催化剂组成、结构密切相关.而非金属光催化剂,往往具有成本低、制备工艺简单、稳定性好的优点,自问世以来一直受到广大研究工作者的关注.此外,MOFs材料在催化还原CO2 的同时,还具有出色的CO2 捕获和存储性能,同样是一类非常有潜力的催化材料. ...
2
2018
... 根据光电极材料的不同,可以将光电催化CO2 还原系统分为三类:(1) p 型半导体光阴极+暗阳极、(2) n 型半导体光阳极+暗阴极、(3) n 型半导体光阳极+ p 型半导体光阴极23 图1 所示,在光催化CO2 还原体系中,阳极室发生析氧反应,而阴极室发生CO2 还原反应. ...
... (a) p -type semiconductor as photocathode and dark anode, (b) n -type semiconductor as a photoanode and dark cathode, (c) n -type semiconductor as photoanode and p -type semiconductor as photocathode. Adapted from Royal Society of Chemistry publisher 23
1
2018
... 近年来,光电催化CO2 还原方面的研究成果层出不穷,相关的综述论文也在不断更新.Xiong等人24 2 还原反应装置.Gong等人25 2 反应过程中存在的挑战,从材料改性的角度综述了助催化剂改性半导体基光电极的研究进展,讨论了助催化剂在光电催化反应中的作用,总结了光电极性能与其结构之间的关系.Castro等人26 2 还原反应器出发,综述了光电极的主要材料,不同构型光电催化反应器及其特点.上述综述主要从光电极材料改性、反应器设计等角度对目前光电催化CO2 的研究工作进行了总结,对于指导光电极材料设计、反应机理研究等方面具有重要意义. ...
1
2018
... 近年来,光电催化CO2 还原方面的研究成果层出不穷,相关的综述论文也在不断更新.Xiong等人24 2 还原反应装置.Gong等人25 2 反应过程中存在的挑战,从材料改性的角度综述了助催化剂改性半导体基光电极的研究进展,讨论了助催化剂在光电催化反应中的作用,总结了光电极性能与其结构之间的关系.Castro等人26 2 还原反应器出发,综述了光电极的主要材料,不同构型光电催化反应器及其特点.上述综述主要从光电极材料改性、反应器设计等角度对目前光电催化CO2 的研究工作进行了总结,对于指导光电极材料设计、反应机理研究等方面具有重要意义. ...
1
2018
... 近年来,光电催化CO2 还原方面的研究成果层出不穷,相关的综述论文也在不断更新.Xiong等人24 2 还原反应装置.Gong等人25 2 反应过程中存在的挑战,从材料改性的角度综述了助催化剂改性半导体基光电极的研究进展,讨论了助催化剂在光电催化反应中的作用,总结了光电极性能与其结构之间的关系.Castro等人26 2 还原反应器出发,综述了光电极的主要材料,不同构型光电催化反应器及其特点.上述综述主要从光电极材料改性、反应器设计等角度对目前光电催化CO2 的研究工作进行了总结,对于指导光电极材料设计、反应机理研究等方面具有重要意义. ...
1
2016
... 根据光催化原理可知,半导体的光吸收能力与其能带结构密切相关.因此,优化半导体材料能带结构27 28
1
2011
... 根据光催化原理可知,半导体的光吸收能力与其能带结构密切相关.因此,优化半导体材料能带结构27 28
2
2013
... 金属元素掺杂可以改变催化材料的能带结构,从而提高光吸收性能.Gu等人29 2 材料用于光电催化CO2 还原.研究结果表明,Mg元素的引入优化了材料的能带结构,可见光吸收增强,同时材料的导电性得到了大幅提高,电流密度增大到了−1.0 mA•cm−2 .当Mg的掺入量达到0.05%时,催化材料即可对可见光发生响应,产生光电流.如图2 所示,在−0.4 V电压下,780 nm的入射光即可激发催化剂产生光电流,当入射光波长达到340 nm时,光电流效率可达到14%. ...
... Adapted from ACS Publications publisher 29
2
2011
... 天津大学叶金花等人30 3−δ 材料.SiTiO3−δ 材料是一种钙钛矿类型的材料,其自掺杂氧空位对其光学性能有着重要的影响.理论计算发现,氧空位的存在会在钙钛矿中引起线性空位排列,并与缺陷-缺陷相互作用,诱导形成一个新的隙带,从而增强可见光吸收31 , 32 图3 ).此外,CO2 的吸脱附实验表明,材料的氧空位浓度越高,CO2 在催化剂表面的化学吸附作用越强,催化反应效率也越高. ...
... Adapted from Royal Society of Chemistry publisher 30
1
2007
... 天津大学叶金花等人30 3−δ 材料.SiTiO3−δ 材料是一种钙钛矿类型的材料,其自掺杂氧空位对其光学性能有着重要的影响.理论计算发现,氧空位的存在会在钙钛矿中引起线性空位排列,并与缺陷-缺陷相互作用,诱导形成一个新的隙带,从而增强可见光吸收31 , 32 图3 ).此外,CO2 的吸脱附实验表明,材料的氧空位浓度越高,CO2 在催化剂表面的化学吸附作用越强,催化反应效率也越高. ...
1
2007
... 天津大学叶金花等人30 3−δ 材料.SiTiO3−δ 材料是一种钙钛矿类型的材料,其自掺杂氧空位对其光学性能有着重要的影响.理论计算发现,氧空位的存在会在钙钛矿中引起线性空位排列,并与缺陷-缺陷相互作用,诱导形成一个新的隙带,从而增强可见光吸收31 , 32 图3 ).此外,CO2 的吸脱附实验表明,材料的氧空位浓度越高,CO2 在催化剂表面的化学吸附作用越强,催化反应效率也越高. ...
1
2012
... 除了掺杂方法外,等离子体金属纳米结构也可以提高光能的采集和能量转换效率,目前已被广泛应用于半导体材料中.在入射光波电场作用下,金属纳米颗粒的外层自由电子被极化发生运动,产生新电场,在原有体系内部施加了一种线性的内部恢复力.这种局限于金属纳米颗粒内部的电子偶极震荡,被称为局域表面等离子体共振(LSPR: localized surface plasmon resonance) 33
2
2018
... 具有等离子共振效应的常见贵金属有Au、Ag、Pt等,非贵金属主要有Cu.在催化反应中,上述金属通常也被用作助催化剂以提高催化效率.其中,以Au、Ag为代表的贵金属基助催化剂在CO2 催化还原方面表现出了优异的催化性能.Cheng等人34 p -GaN的光阴极材料,研究了其在光电催化CO2 还原方面的性能.在570 nm光照下,Au纳米粒子表现出强烈的光吸收性能,在等离子激发之后,能将热的空穴注入到p -GaN中.如图4 所示,在等离子作用驱动下,复合光阴极材料的催化性能进一步提高,且产物中CO的选择性增大. ...
... (a) Time-course of gas evolution from plasmonic Au/p -GaN photocathode during controlled potential electrolysis under dark conditions. (b) Time-course of gas evolution from plasmonic Au/p -GaN photocathode during controlled potential electrolysis under plasmon excitation (λ > 495 nm). All electrolysis experiments were performed at −1.8 VRHE in CO2- saturated 50 mmol∙L−1 K2 CO3 electrolyte without sacrificial reagents. Adapted from ACS Publications publisher 34
1
2015
... Hou等人35 2 O光电阴极上沉积得到了Au-Cu纳米合金催化剂.由于存在表面等离子体共振吸收,催化剂的可见光吸收能力明显增强.除了等离子体金属纳米颗粒以外,Kostecki等人36 2 .在光激发下,纳米针电极尖端产生一个强电场,可以将等离子体激发的热电子引入到催化剂表面吸附的中间体上,如CO2 和COOHads (一种瞬态中间体).与光滑的Ag电极相比,Ag-纳米电极光电催化CO2 还原的活性提高了约7倍. ...
1
2018
... Hou等人35 2 O光电阴极上沉积得到了Au-Cu纳米合金催化剂.由于存在表面等离子体共振吸收,催化剂的可见光吸收能力明显增强.除了等离子体金属纳米颗粒以外,Kostecki等人36 2 .在光激发下,纳米针电极尖端产生一个强电场,可以将等离子体激发的热电子引入到催化剂表面吸附的中间体上,如CO2 和COOHads (一种瞬态中间体).与光滑的Ag电极相比,Ag-纳米电极光电催化CO2 还原的活性提高了约7倍. ...
2
2015
... 除了贵金属以外,以Cu为代表的非贵金属也具有等离子共振效应.Zhao等人37 3 O4 纳米管光电阴极材料,制备过程如图5 所示.在该复合催化剂中,带正电荷的Cu纳米颗粒与Co3 O4 相互作用之后,可以与CO2 •− 中间体中的氧原子结合,促进碳原子质子化高效、高选择性地生成甲酸盐. ...
... Adapted from ACS Publications publisher 37
2
2017
... 除金属等离子体共振效应以外,催化剂中掺入染料分子和量子点也可以增强其催化剂的光吸收能力.Xu等人38 2 薄膜作为光电阴极材料,光电催化把CO2 转化为CO和低级醇.通过将染料分子伊红Y二钠与TiO2 提高材料的吸光能力,同时引入Pd纳米粒子和胺配体分别用于捕获质子和CO2 ,催化剂作用原理示意图如图6 所示.催化反应的气相产物主要是CO,液相产物主要是甲醇,其选择性接近100%.同位素标记实验证实两种产物中的碳元素均来源于CO2 . ...
... Adapted from Elsevier publisher 38
1
2019
... 在光电催化CO2 还原过程中,光生载流子在催化剂体相和表面会发生大量的复合,从而大大降低催化反应效率.因此,增强光生载流子的分离效率是提高光电催化效率的重要手段39 , 40 2 还原中,常用的增强光生载流子分离的手段有构建异质结和电场强化. ...
1
2018
... 在光电催化CO2 还原过程中,光生载流子在催化剂体相和表面会发生大量的复合,从而大大降低催化反应效率.因此,增强光生载流子的分离效率是提高光电催化效率的重要手段39 , 40 2 还原中,常用的增强光生载流子分离的手段有构建异质结和电场强化. ...
2
2018
... 构建异质结被认为是一种改善光生电子和空穴分离非常有效的策略.所构造的异质结通常由两个或两个以上的具有交错能带结构的半导体组装而成.在几种不同的异质结构型中,Ⅱ型异质结在载流子分离强化方面具有较好的效果.Ⅱ型异质结的作用原理如图7b 所示.催化剂Ⅰ和Ⅱ在光照下均能激发产生光生电子和空穴.由于催化剂Ⅰ的导带位置比催化剂Ⅱ高,该导带上的光生电子会注入到催化剂Ⅱ的导带上;另一方面,两者的价带位置则刚好相反,催化剂Ⅱ价带上的光生空穴会逆向注入到催化剂Ⅰ的价带上.此时,可见光下均能激发产生光生电子和空穴.由于催化剂Ⅰ的导带位置比催化剂Ⅱ高,该导带上的光生电子会注入到催化剂Ⅱ的导带上;另一方面,两者的价带位置则刚好相反,催化剂Ⅱ价带上的光生空穴会逆向注入到催化剂Ⅰ的价带上.此时,光生电子聚集在催化剂Ⅱ的导带上参与还原反应,而空穴则在催化剂Ⅰ的价带上积累参与氧化反应,两者之间的分离效率大大提高41
... CB, VB, PC Ⅰ and PC Ⅱ stand for the conduction band, valence band, photocatalyst Ⅰ and photocatalyst Ⅱ, respectively. Adapted from Elsevier publisher 41
2
2019
... 基于此,Zheng等人42 2 还原反应.在光催化、电催化和光电催化模式下该催化剂内部载流子的迁移情况如图8 所示.在只有外加电场作用下时,CO2 发生电催化还原反应,参与反应的电子完全由阴极电流提供;而在只有光源照射的情况下,CO2 发生光催化还原反应,光电子由光催化剂受激产生.在可见光照射下,锌酞菁和氮化碳的电子被激发,从HOMO轨道跃迁到LUMO轨道.由于氮化碳的LUMO轨道(−1.4 eV)比锌酞菁的LUMO轨道(−0.68 eV)更高,所以氮化碳导带上的光生电子会转移到锌酞菁的LUMO轨道上,并与吸附在锌酞菁上的CO2 发生反应.在光电协同作用下(图8c ),外加电场会加快光电子从氮化碳导带到锌酞菁导带的传输速率,从而进一步提高载流子分离效率.此时,反应的还原产物—甲醇的产率可达13 μmol•h−1 .这一产率分别是采用单纯电催化或光催化的2.6倍和5.9倍. ...
... Adapted from Elsevier publisher 42
1
2015
... 在光电催化过程中,外加电场可以促进光生载流子分离,从而提高光电催化效率43 44 2 纳米管上按不同的顺序,负载InP和SnO2 ,得到SnO2 /InP/TiO2 NTs和InP/SnO2 /TiO2 NTs两种不同结构的复合材料用于光电催化CO2 还原(如图9 所示).研究结果表明,前者的催化性能更好其光电转化效率可达23.52%,远高于后者的9.88%.针对上述现象,作者从催化剂能带结构的角度进行分析,揭示了两种材料在外电场作用下电子转移过程的差异.对于SnO2 /InP/TiO2 NTs复合材料,由于导带位置不同,光生电子可以从TiO2 导带上转移到InP导带上,并进一步转移到SnO2 的导带上,电子转移方向与外加电场的方向一致.因此,在外电场的作用下,该复合材料产生的光生电子能更容易地从催化剂内部转移到外表面,参与CO2 还原.此外,体系中的空穴均向InP的价带转移,进一步降低了光生电子和空穴的复合.然而,InP/SnO2 /TiO2 NTs复合材料中光生电子的转移方向与上述不同,InP导带上的光生电子往中间转移到SnO2 导带上,使得催化剂表面的电子转移到了体相中,不能到表面参与CO2 还原反应,所以其光电催化效率较低. ...
2
2019
... 在光电催化过程中,外加电场可以促进光生载流子分离,从而提高光电催化效率43 44 2 纳米管上按不同的顺序,负载InP和SnO2 ,得到SnO2 /InP/TiO2 NTs和InP/SnO2 /TiO2 NTs两种不同结构的复合材料用于光电催化CO2 还原(如图9 所示).研究结果表明,前者的催化性能更好其光电转化效率可达23.52%,远高于后者的9.88%.针对上述现象,作者从催化剂能带结构的角度进行分析,揭示了两种材料在外电场作用下电子转移过程的差异.对于SnO2 /InP/TiO2 NTs复合材料,由于导带位置不同,光生电子可以从TiO2 导带上转移到InP导带上,并进一步转移到SnO2 的导带上,电子转移方向与外加电场的方向一致.因此,在外电场的作用下,该复合材料产生的光生电子能更容易地从催化剂内部转移到外表面,参与CO2 还原.此外,体系中的空穴均向InP的价带转移,进一步降低了光生电子和空穴的复合.然而,InP/SnO2 /TiO2 NTs复合材料中光生电子的转移方向与上述不同,InP导带上的光生电子往中间转移到SnO2 导带上,使得催化剂表面的电子转移到了体相中,不能到表面参与CO2 还原反应,所以其光电催化效率较低. ...
... Adapted from Elsevier publisher 44
2
2018
... 根据光电催化还原CO2 的反应过程可知,CO2 首先必须吸附在催化剂活性位点上才能进一步参与反应,这是界面反应的基础.因此,强化光电催化还原CO2 反应可以从增强CO2 的吸附入手.Cardoso等人45 2 纳米管制备了一种复合光催化剂(如图10 所示).研究结果表明,溶液中的CO2 可以吸附在ZIF-8上形成稳定的氨基甲酸盐,在室温太阳光照射下3 h,该体系光电还原产生10 mmol•L−1 的乙醇和0.7 mmol•L−1 的甲醇.进一步的机理分析表明,锌基MOFs材料不仅可以吸附和活化CO2 ,而且有助于光生电子的转移,起到了助催化剂的作用. ...
... Adapted from Elsevier publisher 45
1
2017
... 此外,一部分研究者借鉴绿色植物光合作用的原理,开展了CO2 生物仿生催化研究46 47 3 O4 提高太阳光吸收效率,并利用吸附性基质(一种导电的、微孔主导的具有高表面积的三维碳气凝胶(CA))来促进CO2 固定,取得了较好的光催化还原效果.在此基础上,他们将一种模拟酶的分子催化剂Ru(bpy)2 dppz固定在Co3 O4 /CA上形成复合材料,进一步加速了电荷转移过程,提高了催化反应效率(如图11 所示).推测的反应机理如图12 所示:CO2 在分子催化剂的作用下先生成CO2 •− ,进而质子化形成HCOO− ,最后生成甲酸盐.该催化体系的法拉第效率为86%,产物甲酸盐的生产速率为110 mmol•cm−2 •h−1 ,选择性高达99.95%. ...
3
2016
... 此外,一部分研究者借鉴绿色植物光合作用的原理,开展了CO2 生物仿生催化研究46 47 3 O4 提高太阳光吸收效率,并利用吸附性基质(一种导电的、微孔主导的具有高表面积的三维碳气凝胶(CA))来促进CO2 固定,取得了较好的光催化还原效果.在此基础上,他们将一种模拟酶的分子催化剂Ru(bpy)2 dppz固定在Co3 O4 /CA上形成复合材料,进一步加速了电荷转移过程,提高了催化反应效率(如图11 所示).推测的反应机理如图12 所示:CO2 在分子催化剂的作用下先生成CO2 •− ,进而质子化形成HCOO− ,最后生成甲酸盐.该催化体系的法拉第效率为86%,产物甲酸盐的生产速率为110 mmol•cm−2 •h−1 ,选择性高达99.95%. ...
... Adapted from Elsevier publisher 47
... Adapted from Elsevier publisher 47
1
2018
... 助催化剂通常用于加速多电子反应48 49 , 50 2 还原反应过程有着重要的作用.助催化剂主要分为两大类型,一类通过与主催化剂形成混合相材料,协同促进化学反应.另一类则负载在主催化剂表面来增强电子转移效率,加快表面反应.Yang等人51 2 的混合相材料用于光电催化CO2 还原.如图13 所示,通过改变催化剂中Fe : Cu的原子比,反应的主要还原产物从乙酸盐变成了甲酸盐,表明不同组成的铁铜混合相催化剂可以调节CO2 还原产物的选择性.Mora-Hernandez等人52 3 钙钛矿,然后把制备的C-NaTaO3 材料在500、550、600、650 ℃等不同温度下进行退火处理,得到不同晶相的材料,以此研究结晶相的影响.结果表明,碳的掺入可以提高催化剂的导电率,降低带隙值并减小电荷转移电阻,从而提高光电催化活性. ...
1
2016
... 助催化剂通常用于加速多电子反应48 49 , 50 2 还原反应过程有着重要的作用.助催化剂主要分为两大类型,一类通过与主催化剂形成混合相材料,协同促进化学反应.另一类则负载在主催化剂表面来增强电子转移效率,加快表面反应.Yang等人51 2 的混合相材料用于光电催化CO2 还原.如图13 所示,通过改变催化剂中Fe : Cu的原子比,反应的主要还原产物从乙酸盐变成了甲酸盐,表明不同组成的铁铜混合相催化剂可以调节CO2 还原产物的选择性.Mora-Hernandez等人52 3 钙钛矿,然后把制备的C-NaTaO3 材料在500、550、600、650 ℃等不同温度下进行退火处理,得到不同晶相的材料,以此研究结晶相的影响.结果表明,碳的掺入可以提高催化剂的导电率,降低带隙值并减小电荷转移电阻,从而提高光电催化活性. ...
1
2015
... 助催化剂通常用于加速多电子反应48 49 , 50 2 还原反应过程有着重要的作用.助催化剂主要分为两大类型,一类通过与主催化剂形成混合相材料,协同促进化学反应.另一类则负载在主催化剂表面来增强电子转移效率,加快表面反应.Yang等人51 2 的混合相材料用于光电催化CO2 还原.如图13 所示,通过改变催化剂中Fe : Cu的原子比,反应的主要还原产物从乙酸盐变成了甲酸盐,表明不同组成的铁铜混合相催化剂可以调节CO2 还原产物的选择性.Mora-Hernandez等人52 3 钙钛矿,然后把制备的C-NaTaO3 材料在500、550、600、650 ℃等不同温度下进行退火处理,得到不同晶相的材料,以此研究结晶相的影响.结果表明,碳的掺入可以提高催化剂的导电率,降低带隙值并减小电荷转移电阻,从而提高光电催化活性. ...
2
2017
... 助催化剂通常用于加速多电子反应48 49 , 50 2 还原反应过程有着重要的作用.助催化剂主要分为两大类型,一类通过与主催化剂形成混合相材料,协同促进化学反应.另一类则负载在主催化剂表面来增强电子转移效率,加快表面反应.Yang等人51 2 的混合相材料用于光电催化CO2 还原.如图13 所示,通过改变催化剂中Fe : Cu的原子比,反应的主要还原产物从乙酸盐变成了甲酸盐,表明不同组成的铁铜混合相催化剂可以调节CO2 还原产物的选择性.Mora-Hernandez等人52 3 钙钛矿,然后把制备的C-NaTaO3 材料在500、550、600、650 ℃等不同温度下进行退火处理,得到不同晶相的材料,以此研究结晶相的影响.结果表明,碳的掺入可以提高催化剂的导电率,降低带隙值并减小电荷转移电阻,从而提高光电催化活性. ...
... Adapted from ACS Publications publisher 51
1
2018
... 助催化剂通常用于加速多电子反应48 49 , 50 2 还原反应过程有着重要的作用.助催化剂主要分为两大类型,一类通过与主催化剂形成混合相材料,协同促进化学反应.另一类则负载在主催化剂表面来增强电子转移效率,加快表面反应.Yang等人51 2 的混合相材料用于光电催化CO2 还原.如图13 所示,通过改变催化剂中Fe : Cu的原子比,反应的主要还原产物从乙酸盐变成了甲酸盐,表明不同组成的铁铜混合相催化剂可以调节CO2 还原产物的选择性.Mora-Hernandez等人52 3 钙钛矿,然后把制备的C-NaTaO3 材料在500、550、600、650 ℃等不同温度下进行退火处理,得到不同晶相的材料,以此研究结晶相的影响.结果表明,碳的掺入可以提高催化剂的导电率,降低带隙值并减小电荷转移电阻,从而提高光电催化活性. ...
1
2018
... 石墨烯材料作为一种用途广泛的无机非金属材料,其二维结构具有良好的导电性能,能够很好的转运电子,可以作为提高光电催化活性的助催化剂53 54 2 还原反应.如图14 所示,采用电化学阻抗谱(EIS)和伏安法研究了半导体/电解质界面的电荷转移过程.并探究了pH值对光阳极性能的影响,结果发现高pH条件有利于产生较高的光电流,其主要原因归结为在高pH条件下OH− 消耗了光生空穴,再加之石墨烯材料的优良导电性,促进了载流子的转移,加快了反应效率.该研究者在上述研究基础上引入了金属Cu,采用溶胶-凝胶法制备了一种复合的Cu-RGO-TiO2 光电催化剂,并通过电泳法将其沉积在氧化铟锡导电玻璃(ITO)膜上55 图15 所示,采用该催化剂在−0.61 V偏压和太阳光下还原CO2 ,反应的主要产物是甲酸和甲醇,最大电流密度可达1.31 mA•cm−2 ,相比采用单纯TiO2 和RGO-TiO2 ,最大电流密度值提高了5倍. ...
2
2015
... 石墨烯材料作为一种用途广泛的无机非金属材料,其二维结构具有良好的导电性能,能够很好的转运电子,可以作为提高光电催化活性的助催化剂53 54 2 还原反应.如图14 所示,采用电化学阻抗谱(EIS)和伏安法研究了半导体/电解质界面的电荷转移过程.并探究了pH值对光阳极性能的影响,结果发现高pH条件有利于产生较高的光电流,其主要原因归结为在高pH条件下OH− 消耗了光生空穴,再加之石墨烯材料的优良导电性,促进了载流子的转移,加快了反应效率.该研究者在上述研究基础上引入了金属Cu,采用溶胶-凝胶法制备了一种复合的Cu-RGO-TiO2 光电催化剂,并通过电泳法将其沉积在氧化铟锡导电玻璃(ITO)膜上55 图15 所示,采用该催化剂在−0.61 V偏压和太阳光下还原CO2 ,反应的主要产物是甲酸和甲醇,最大电流密度可达1.31 mA•cm−2 ,相比采用单纯TiO2 和RGO-TiO2 ,最大电流密度值提高了5倍. ...
... Adapted from Elsevier publisher 54
2
2015
... 石墨烯材料作为一种用途广泛的无机非金属材料,其二维结构具有良好的导电性能,能够很好的转运电子,可以作为提高光电催化活性的助催化剂53 54 2 还原反应.如图14 所示,采用电化学阻抗谱(EIS)和伏安法研究了半导体/电解质界面的电荷转移过程.并探究了pH值对光阳极性能的影响,结果发现高pH条件有利于产生较高的光电流,其主要原因归结为在高pH条件下OH− 消耗了光生空穴,再加之石墨烯材料的优良导电性,促进了载流子的转移,加快了反应效率.该研究者在上述研究基础上引入了金属Cu,采用溶胶-凝胶法制备了一种复合的Cu-RGO-TiO2 光电催化剂,并通过电泳法将其沉积在氧化铟锡导电玻璃(ITO)膜上55 图15 所示,采用该催化剂在−0.61 V偏压和太阳光下还原CO2 ,反应的主要产物是甲酸和甲醇,最大电流密度可达1.31 mA•cm−2 ,相比采用单纯TiO2 和RGO-TiO2 ,最大电流密度值提高了5倍. ...
... Adapted from Royal Society of Chemistry publisher 55