图1
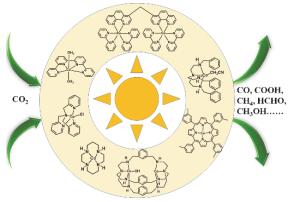
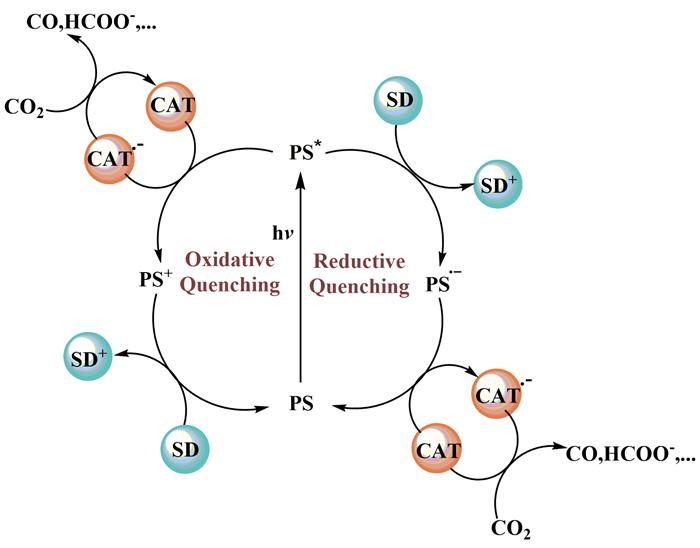
分子催化剂在光催化CO2 还原过程中的两种途径
Fig 1
Two reaction paths of photochemical CO2 reduction in homogeneous catalytic systems.
Adapted from EnergyChem , Elsevier publisher 18
图2
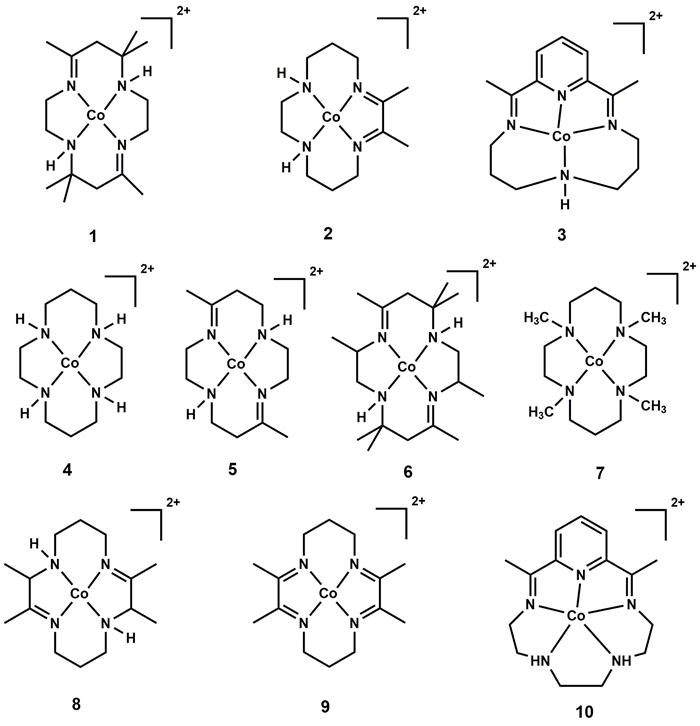
基于大环配体的钴分子催化剂
Fig 2
Chemical structures of Co molecular complexes based on macrocyclic ligands.
图3
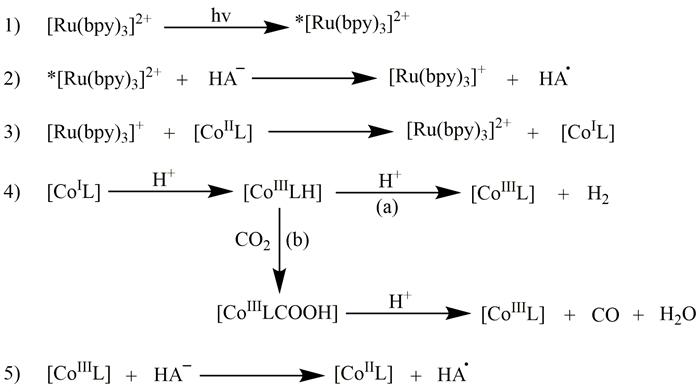
Tinnemans等人提出的CoⅡ L配合物光催化还原CO2 为CO机理
Fig 3
Proposed mechanism of photochemical reduction of CO2 to CO by Tinnemans et al .
Adapted from Recl. Trav. Chim. Pays-Bas , Wiley publisher 32
图4
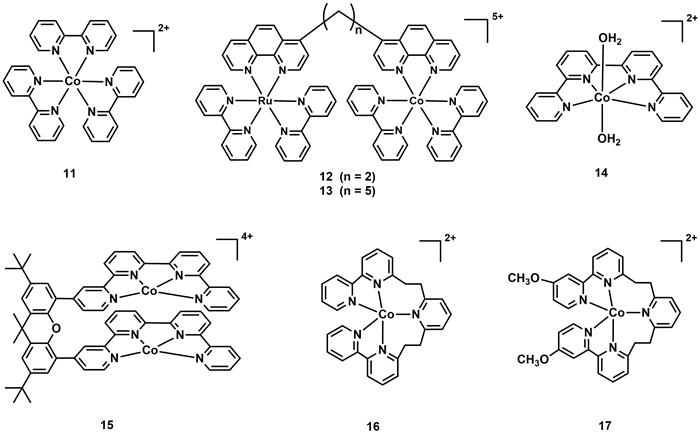
基于吡啶基配体的钴分子配合物
Fig 4
Chemical structures of Co molecular complexes based on polypyridyl ligands.
图5
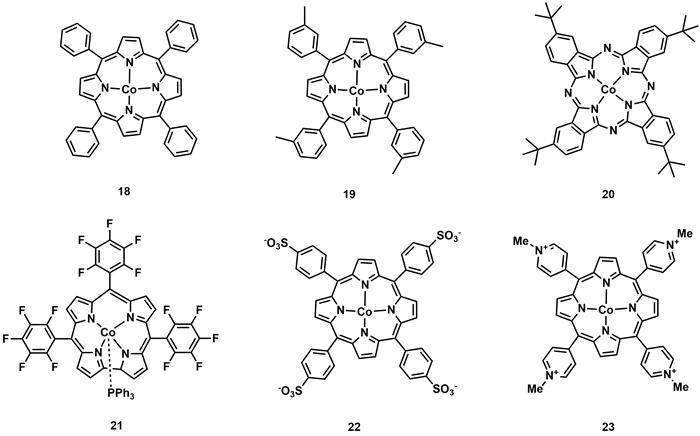
基于卟啉或卟啉衍生物配体的钴分子配合物
Fig 5
Chemical structures of Co molecular complexes based on porphyrin and porphyrin-like ligands.
图6
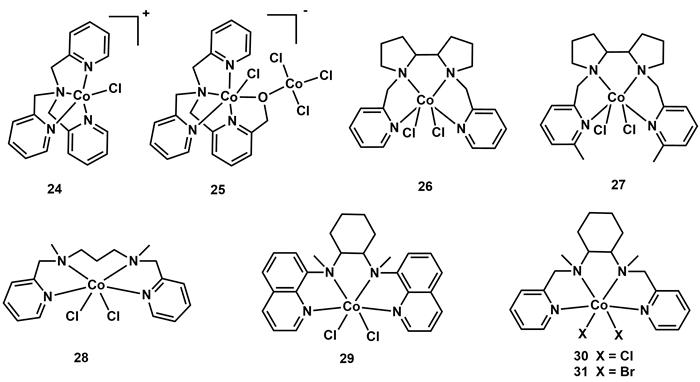
基于非平面N4 配体的钴分子配合物
Fig 6
Chemical structures of Co molecular complexes based on nonplanar N4 ligands.
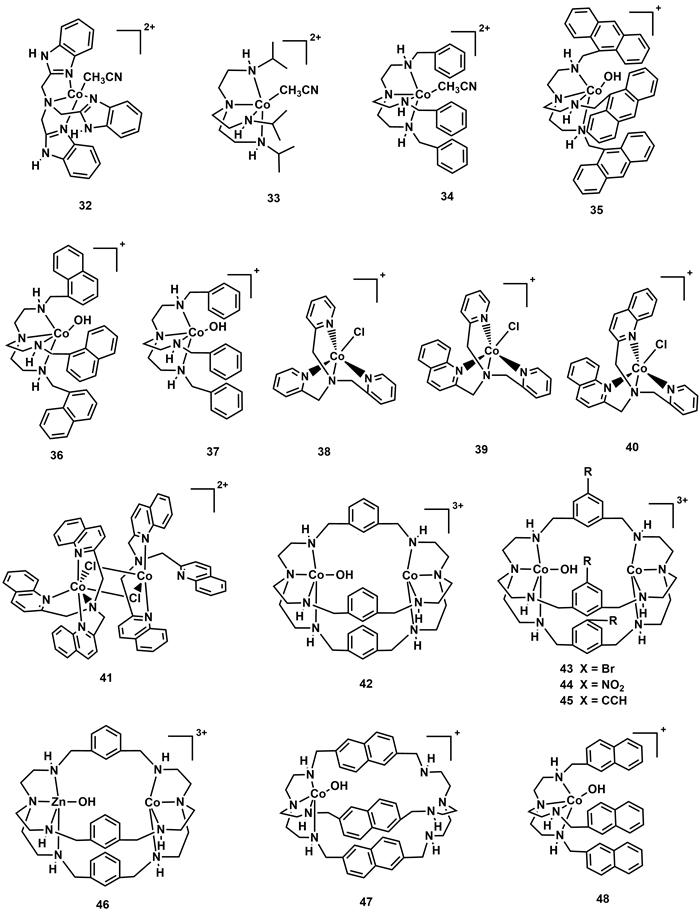
图7
基于非平面N4 配体的钴分子配合物
Fig 7
Chemical structures of Co(Ⅱ) molecular complexes based on nonplanar N4 ligands.
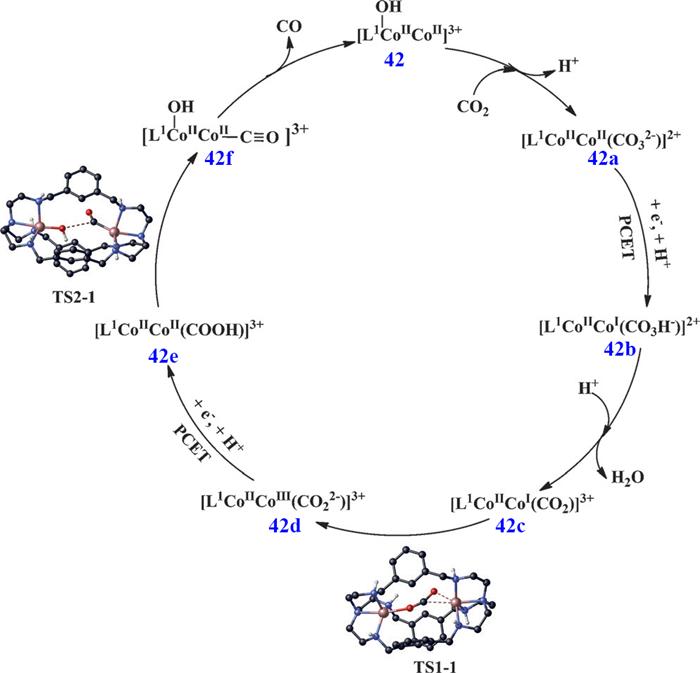
图8
C42可见光驱动CO2 还原为CO的催化机理
Fig 8
Catalytic mechanism of C42 for the visible-light driven reduction of CO2 to CO.
Adapted from Angew. Chem. Int. Ed ., Wiley publisher 64
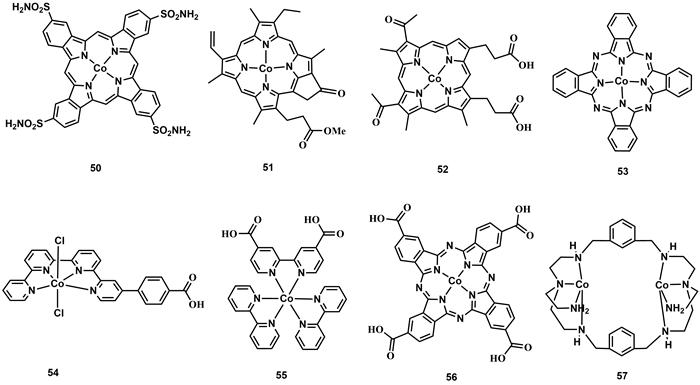
图9
用于异相化的钴分子配合物
Fig 9
Chemical structures of Co(Ⅱ) molecular complexes used for heterogeneity.
[1]
Reichstein M. ; Bahn M. ; Ciais P. ; Frank D. ; Mahecha M. D. ; Seneviratne S. ; Zscheischler J. ; Beer C. ; Buchmann N. ; Frank D. Nature 2013 , 500 , 287 .
DOI:10.1038/nature12350
[本文引用: 1]
[2]
Creutzig F. ; Agoston P. ; Minx J. ; Canadell J. ; Andrew R. ; Quéré C. ; Peters G. ; Sharifi A. ; Yamagata Y. ; Dhakal S. Nature Climate Change 2016 , 6 , 1054 .
DOI:10.1038/nclimate3169
[本文引用: 1]
[6]
Yang Y. ; Zhang Y. ; Hu J. ; Wan L. Acta Phys. -Chim. Sin. 2020 , 36 , 1906085 .
杨艳 ; 张云 ; 胡劲松 ; 万立骏 . 物理化学学报 , 2020 , 36 , 1906085 .
DOI:10.3866/PKU.WHXB201906085
[8]
Artz J. ; Mueller T. ; Thenert K. ; Kleinekorte J. ; Meys R. ; Sternberg A. ; Bardow A. ; Leitner W. Chem. Rev. 2018 , 118 , 434 .
DOI:10.1021/acs.chemrev.7b00435
[9]
Zhou Y. ; Han N. ; Li Y. Acta Phys. -Chim. Sin. 2020 , 36 , 2001041 .
周远 ; 韩娜 ; 李彦光 . 物理化学学报 , 2020 , 36 , 2001041 .
DOI:10.3866/PKU.WHXB202001041
[10]
Qin Z. ; Wu J. ; Li B. ; Su T. ; Ji H. Acta Phys. -Chim. Sin. 2021 , 37 , 2005027 .
秦祖赠 ; 吴靖 ; 李斌 ; 苏通明 ; 纪红兵 . 物理化学学报 , 2021 , 37 , 2005027 .
DOI:10.3866/PKU.WHXB202005027
[17]
Wang J. ; Yamauchi K. ; Huang H. ; Sun J. ; Luo Z. ; Zhong D. ; Lu T. ; Sakai K. Angew. Chem. Int. Edit. 2019 , 58 , 10923 .
DOI:10.1002/anie.201904578
[23]
Tran P. ; Wong L. ; Barber J. ; Loo J. Energy Environ. Sci. 2012 , 5 , 5902 .
DOI:10.1039/c2ee02849b
[24]
Yang W. ; Wang H. ; Liu R. ; Wang J. ; Zhang C. ; Li C. ; Zhong D. ; Lu T. Angew. Chem. Int. Ed. 2020 .
DOI:10.1002/anie.202011068
[26]
Deng J. ; Luo J. ; Mao Y. ; Lai S. ; Gong Y. ; Zhong D. ; Lu T. Sci. Adv. 2020 , 6 , eaax9976 .
DOI:10.1126/sciadv.aax9976
[35]
Ogata T. ; Yamamoto Y. ; Wada Y. ; Murakoshi K. ; Kusaba M. ; Nakashima N. ; Ishida A. ; Takamuku S. ; Yanagida S. J. Phys. Chem. 1995 , 99 , 11916 .
DOI:10.1021/j100031a020
[本文引用: 1]
[36]
Matsuoka S. ; Yamamoto K. ; Ogata T. ; Kusaba M. ; Nakashima N. ; Fujita E. ; Yanagida S. J. Am. Chem. Soc. 1993 , 115 , 601 .
DOI:10.1021/ja00055a032
[本文引用: 2]
[38]
Chen L. ; Guo Z. ; Wei X. ; Gallenkamp C. ; Bonin J. ; Anxolabéhère-Mallart E. ; Lau K. ; Lau T. ; Robert M. J. Am. Chem. Soc. 2015 , 137 , 10918 .
DOI:10.1021/jacs.5b06535
[本文引用: 1]
[40]
Komatsuzaki N. ; Himeda Y. ; Hirose T. ; Sugihara H. ; Kasuga K. Bull. Chem. Soc. Jpn. 1999 , 72 , 725 .
DOI:10.1246/bcsj.72.725
[本文引用: 2]
[41]
Guo Z. ; Cheng S. ; Cometto C. ; Anxolabéhère-Mallart E. ; Ng S. ; Ko C. ; Liu G. ; Chen L. ; Robert M. ; Lau T. J. Am. Chem. Soc. 2016 , 138 , 9413 .
DOI:10.1021/jacs.6b06002
[本文引用: 1]
[42]
Guo Z. ; Chen G. ; Cometto C. ; Ma B. ; Zhao H. ; Groizard T. ; Chen L. ; Fan H. ; Man W. ; Yiu S. ; et al Nat. Catal. 2019 , 2 , 801 .
DOI:10.1038/s41929-019-0331-6
[本文引用: 1]
[44]
Behar D. ; Dhanasekaran T. ; Neta P. ; Hosten C. ; Ejeh D. ; Hambright P. ; Fujita E. J. Phys. Chem. A 1998 , 102 , 2870 .
DOI:10.1021/jp9807017
[本文引用: 1]
[45]
Dhanasekaran T. ; Grodkowski J. ; Neta P. ; Hambright P. ; Fujita E. J. Phys. Chem. A 1999 , 103 , 7742 .
DOI:10.1021/jp991423u
[本文引用: 1]
[46]
Grodkowski J. ; Neta P. ; Fujita E. ; Mahammed A. ; Simkhovich L. ; Gross Z. J. Phys. Chem. A 2002 , 106 , 4772 .
DOI:10.1021/jp013668o
[本文引用: 1]
[52]
Yang C. ; Mehmood F. ; Lam T. ; Chan S. ; Wu Y. ; Yeung C. ; Guan X. ; Li K. ; Chung C. ; Zhou C. ; et al Chem. Sci. 2016 , 7 , 3123 .
DOI:10.1039/c5sc04458h
[本文引用: 1]
[53]
Zhu C. ; Zhang Y. ; Liao R. ; Xia W. ; Hu J. ; Wu J. ; Liu H. ; Wang F. Dalton Trans. 2018 , 47 , 13142 .
DOI:10.1039/c8dt02148a
[本文引用: 1]
[54]
Wang F. ; Cao B. ; To W. ; Tse C. ; Li K. ; Chang X. ; Zang C. ; Chan S. ; Che C. Catal. Sci. Technol. 2016 , 6 , 7408 .
DOI:10.1039/C6CY01265E
[本文引用: 2]
[68]
Realista S. ; Almeida J. ; Milheiro S. ; Bandeira N. ; Alves L. ; Madeira F. ; Calhorda M. ; Martinho P. Chem. Eur. J. 2019 , 25 , 11670 .
DOI:10.1002/chem.201901806
[本文引用: 1]
[69]
Ouyang T. ; Wang H. ; Huang H. ; Wang J. ; Guo S. ; Liu W. ; Zhong D. ; Lu T. Angew. Chem. Int. Edit. 2018 , 57 , 16480 .
DOI:10.1002/anie.201811010
[本文引用: 1]
[71]
Akai T. ; Kondo M. ; Lee S. ; Izu H. ; Enomoto T. ; Okamura M. ; Saga Y. ; Masaoka S. Dalton Trans. 2020 , 49 , 1384 .
DOI:10.1039/C9DT04684D
[本文引用: 1]
[76]
Ma B. ; Chen G. ; Fave C. ; Chen L. ; Kuriki R. ; Maeda K. ; Ishitani O. ; Lau T. ; Bonin J. ; Robert M. J. Am. Chem. Soc. 2020 , 142 , 6188 .
DOI:10.1021/jacs.9b13930
[77]
Pan Z. ; Niu P. ; Liu M. ; Zhang G. ; Zhu Z. ; Wang X. ChemSusChem 2020 , 13 , 888 .
DOI:10.1002/cssc.201903172
[80]
Wang J. ; Liu W. ; Zhong D. ; Lu T. Coord. Chem. Rev. 2019 , 378 , 237 .
DOI:10.1016/j.ccr.2017.12.009
[本文引用: 1]
1
2013
... 随着全球经济发展和能源需求提升,寻找经济和可再生能源是人类21世纪面临的主要挑战之一1 , 2 2 )等温室气体,对全球气候产生严重影响,威胁着人类社会的可持续发展.因此,寻找可替代化石燃料的能源载体非常重要3 , 4
1
2016
... 随着全球经济发展和能源需求提升,寻找经济和可再生能源是人类21世纪面临的主要挑战之一1 , 2 2 )等温室气体,对全球气候产生严重影响,威胁着人类社会的可持续发展.因此,寻找可替代化石燃料的能源载体非常重要3 , 4
1
2010
... 随着全球经济发展和能源需求提升,寻找经济和可再生能源是人类21世纪面临的主要挑战之一1 , 2 2 )等温室气体,对全球气候产生严重影响,威胁着人类社会的可持续发展.因此,寻找可替代化石燃料的能源载体非常重要3 , 4
1
2017
... 随着全球经济发展和能源需求提升,寻找经济和可再生能源是人类21世纪面临的主要挑战之一1 , 2 2 )等温室气体,对全球气候产生严重影响,威胁着人类社会的可持续发展.因此,寻找可替代化石燃料的能源载体非常重要3 , 4
1
2014
... 受自然界绿色植物光合作用的启发,研究者考虑利用太阳光将CO2 转化为燃料或高附加值化学品,这不仅可以降低大气中CO2 浓度,缓解环境问题,还可以将太阳能转化成化学能,实现太阳能的存储,解决能源危机5 -11 2 的惰性,直接用一个电子将CO2 转化为CO2 •− 非常困难,需要非常负的氧化还原电势(见式(1)) 12 -14 2 ,使CO2 可以在相对较正的氧化还原电势下还原为一氧化碳(CO),甲酸(HCOOH),甲醇(CH3 OH),甲醛(HCHO),甲烷(CH4 )或乙酸(H2 C2 O4 )等(见式(2)–(7)) 15 -18 2 还原形成HCHO、CH3 OH、CH4 等还原产物,但随着质子和电子的增加,动力学势垒通常也将增加,所以将CO2 还原成HCHO/CH3 OH/CH4 等比CO/HCOOH更难19 vs NHE)还将与CO2 还原竞争20 , 21 2 还原的关键. ...
1
2020
... 受自然界绿色植物光合作用的启发,研究者考虑利用太阳光将CO2 转化为燃料或高附加值化学品,这不仅可以降低大气中CO2 浓度,缓解环境问题,还可以将太阳能转化成化学能,实现太阳能的存储,解决能源危机5 -11 2 的惰性,直接用一个电子将CO2 转化为CO2 •− 非常困难,需要非常负的氧化还原电势(见式(1)) 12 -14 2 ,使CO2 可以在相对较正的氧化还原电势下还原为一氧化碳(CO),甲酸(HCOOH),甲醇(CH3 OH),甲醛(HCHO),甲烷(CH4 )或乙酸(H2 C2 O4 )等(见式(2)–(7)) 15 -18 2 还原形成HCHO、CH3 OH、CH4 等还原产物,但随着质子和电子的增加,动力学势垒通常也将增加,所以将CO2 还原成HCHO/CH3 OH/CH4 等比CO/HCOOH更难19 vs NHE)还将与CO2 还原竞争20 , 21 2 还原的关键. ...
1
2017,
... 受自然界绿色植物光合作用的启发,研究者考虑利用太阳光将CO2 转化为燃料或高附加值化学品,这不仅可以降低大气中CO2 浓度,缓解环境问题,还可以将太阳能转化成化学能,实现太阳能的存储,解决能源危机5 -11 2 的惰性,直接用一个电子将CO2 转化为CO2 •− 非常困难,需要非常负的氧化还原电势(见式(1)) 12 -14 2 ,使CO2 可以在相对较正的氧化还原电势下还原为一氧化碳(CO),甲酸(HCOOH),甲醇(CH3 OH),甲醛(HCHO),甲烷(CH4 )或乙酸(H2 C2 O4 )等(见式(2)–(7)) 15 -18 2 还原形成HCHO、CH3 OH、CH4 等还原产物,但随着质子和电子的增加,动力学势垒通常也将增加,所以将CO2 还原成HCHO/CH3 OH/CH4 等比CO/HCOOH更难19 vs NHE)还将与CO2 还原竞争20 , 21 2 还原的关键. ...
1
2019
... 受自然界绿色植物光合作用的启发,研究者考虑利用太阳光将CO2 转化为燃料或高附加值化学品,这不仅可以降低大气中CO2 浓度,缓解环境问题,还可以将太阳能转化成化学能,实现太阳能的存储,解决能源危机5 -11 2 的惰性,直接用一个电子将CO2 转化为CO2 •− 非常困难,需要非常负的氧化还原电势(见式(1)) 12 -14 2 ,使CO2 可以在相对较正的氧化还原电势下还原为一氧化碳(CO),甲酸(HCOOH),甲醇(CH3 OH),甲醛(HCHO),甲烷(CH4 )或乙酸(H2 C2 O4 )等(见式(2)–(7)) 15 -18 2 还原形成HCHO、CH3 OH、CH4 等还原产物,但随着质子和电子的增加,动力学势垒通常也将增加,所以将CO2 还原成HCHO/CH3 OH/CH4 等比CO/HCOOH更难19 vs NHE)还将与CO2 还原竞争20 , 21 2 还原的关键. ...
1
2009
... 受自然界绿色植物光合作用的启发,研究者考虑利用太阳光将CO2 转化为燃料或高附加值化学品,这不仅可以降低大气中CO2 浓度,缓解环境问题,还可以将太阳能转化成化学能,实现太阳能的存储,解决能源危机5 -11 2 的惰性,直接用一个电子将CO2 转化为CO2 •− 非常困难,需要非常负的氧化还原电势(见式(1)) 12 -14 2 ,使CO2 可以在相对较正的氧化还原电势下还原为一氧化碳(CO),甲酸(HCOOH),甲醇(CH3 OH),甲醛(HCHO),甲烷(CH4 )或乙酸(H2 C2 O4 )等(见式(2)–(7)) 15 -18 2 还原形成HCHO、CH3 OH、CH4 等还原产物,但随着质子和电子的增加,动力学势垒通常也将增加,所以将CO2 还原成HCHO/CH3 OH/CH4 等比CO/HCOOH更难19 vs NHE)还将与CO2 还原竞争20 , 21 2 还原的关键. ...
3
2020,
... 受自然界绿色植物光合作用的启发,研究者考虑利用太阳光将CO2 转化为燃料或高附加值化学品,这不仅可以降低大气中CO2 浓度,缓解环境问题,还可以将太阳能转化成化学能,实现太阳能的存储,解决能源危机5 -11 2 的惰性,直接用一个电子将CO2 转化为CO2 •− 非常困难,需要非常负的氧化还原电势(见式(1)) 12 -14 2 ,使CO2 可以在相对较正的氧化还原电势下还原为一氧化碳(CO),甲酸(HCOOH),甲醇(CH3 OH),甲醛(HCHO),甲烷(CH4 )或乙酸(H2 C2 O4 )等(见式(2)–(7)) 15 -18 2 还原形成HCHO、CH3 OH、CH4 等还原产物,但随着质子和电子的增加,动力学势垒通常也将增加,所以将CO2 还原成HCHO/CH3 OH/CH4 等比CO/HCOOH更难19 vs NHE)还将与CO2 还原竞争20 , 21 2 还原的关键. ...
... Adapted from EnergyChem , Elsevier publisher 18
... 在本文中,我们主要从配体角度综述和讨论了非贵金属钴分子催化剂在光催化CO2 还原方面的最新研究进展.从总结的研究工作可以发现,配体结构对钴分子催化剂催化CO2 还原性能具有重要影响,配体修饰能明显改善催化剂的催化活性.但是,目前均相光催化CO2 还原离实际应用还有很长的路要走,还存在一些关键问题没有解决.首先,当前报道的光催化CO2 还原分子催化体系,除了我们课题组发现的一个普适性含水催化体系外18 , 58 , 80 2 还原的选择性.因此,要实现真正人工光合作用,首先要解决的问题是开发在含水或全水体系中高效高选择性的CO2 还原分子催化剂.其次,最理想的人工光合作用是在太阳光和催化剂作用下,CO2 还原反应与水氧化反应相耦合,实现真正的人工光合作用.然而,已报道的分子催化剂在光催化CO2 还原时需要加入电子牺牲剂,而大部分电子牺牲剂的成本比CO2 的还原产物如CO、CH4 、CH3 OH等还高,从而无法在实际中得到应用.因此,开发新的分子催化体系,利用水氧化产生的电子还原CO2 ,实现真正的人工光合作用,是光催化CO2 还原分子催化剂的一个极其重要而又富有挑战的发展方向. ...
1
2018
... 受自然界绿色植物光合作用的启发,研究者考虑利用太阳光将CO2 转化为燃料或高附加值化学品,这不仅可以降低大气中CO2 浓度,缓解环境问题,还可以将太阳能转化成化学能,实现太阳能的存储,解决能源危机5 -11 2 的惰性,直接用一个电子将CO2 转化为CO2 •− 非常困难,需要非常负的氧化还原电势(见式(1)) 12 -14 2 ,使CO2 可以在相对较正的氧化还原电势下还原为一氧化碳(CO),甲酸(HCOOH),甲醇(CH3 OH),甲醛(HCHO),甲烷(CH4 )或乙酸(H2 C2 O4 )等(见式(2)–(7)) 15 -18 2 还原形成HCHO、CH3 OH、CH4 等还原产物,但随着质子和电子的增加,动力学势垒通常也将增加,所以将CO2 还原成HCHO/CH3 OH/CH4 等比CO/HCOOH更难19 vs NHE)还将与CO2 还原竞争20 , 21 2 还原的关键. ...
1
2017
... 受自然界绿色植物光合作用的启发,研究者考虑利用太阳光将CO2 转化为燃料或高附加值化学品,这不仅可以降低大气中CO2 浓度,缓解环境问题,还可以将太阳能转化成化学能,实现太阳能的存储,解决能源危机5 -11 2 的惰性,直接用一个电子将CO2 转化为CO2 •− 非常困难,需要非常负的氧化还原电势(见式(1)) 12 -14 2 ,使CO2 可以在相对较正的氧化还原电势下还原为一氧化碳(CO),甲酸(HCOOH),甲醇(CH3 OH),甲醛(HCHO),甲烷(CH4 )或乙酸(H2 C2 O4 )等(见式(2)–(7)) 15 -18 2 还原形成HCHO、CH3 OH、CH4 等还原产物,但随着质子和电子的增加,动力学势垒通常也将增加,所以将CO2 还原成HCHO/CH3 OH/CH4 等比CO/HCOOH更难19 vs NHE)还将与CO2 还原竞争20 , 21 2 还原的关键. ...
1
2019
... 受自然界绿色植物光合作用的启发,研究者考虑利用太阳光将CO2 转化为燃料或高附加值化学品,这不仅可以降低大气中CO2 浓度,缓解环境问题,还可以将太阳能转化成化学能,实现太阳能的存储,解决能源危机5 -11 2 的惰性,直接用一个电子将CO2 转化为CO2 •− 非常困难,需要非常负的氧化还原电势(见式(1)) 12 -14 2 ,使CO2 可以在相对较正的氧化还原电势下还原为一氧化碳(CO),甲酸(HCOOH),甲醇(CH3 OH),甲醛(HCHO),甲烷(CH4 )或乙酸(H2 C2 O4 )等(见式(2)–(7)) 15 -18 2 还原形成HCHO、CH3 OH、CH4 等还原产物,但随着质子和电子的增加,动力学势垒通常也将增加,所以将CO2 还原成HCHO/CH3 OH/CH4 等比CO/HCOOH更难19 vs NHE)还将与CO2 还原竞争20 , 21 2 还原的关键. ...
1
2015
... 光催化CO2 还原体系主要分为均相和非均相光催化体系.非均相体系主要是利用具有纳米结构的半导体材料或者金属/半导体复合材料等为催化剂,通过光照,利用价带跃迁到导带的电子直接实现CO2 还原.非均相催化剂一般具有稳定的催化性能,也能较好循环利用,但其复杂结构导致催化机理难以揭示.均相光催化CO2 还原体系是通过吸光基团吸光和一系列质子和电子转移来实现CO2 还原22 -27 * ),被激发后的PS* 可以通过两种方式发生猝灭:氧化猝灭和还原猝灭(图1 ).在氧化猝灭中,电子从PS* 转移到CAT,生成PS+ 和CAT•− ,随后PS+ 与SD反应,而CAT•− 进一步向结合的CO2 提供电子实现CO2 的还原;在还原猝灭中,激发态的PS* 获得SD中的电子,生成强还原剂PS•− 和SD+ ,PS•− 将电子转移到CAT形成CAT•− ,产生的CAT•− 进一步还原结合的CO2 分子.虽然反应路径不同,但在这两种途径中都必须要形成CAT•− ,因此CAT•− 对CO2 结合和转化是非常重要的活性中间体.相对于非均相催化剂而言,均相催化剂具有确定的空间结构,有利于结构设计和优化,也有利于研究催化机理和建立构效关系,因而在催化CO2 还原方面引起了研究者的广泛关注28
1
2019
... 光催化CO2 还原体系主要分为均相和非均相光催化体系.非均相体系主要是利用具有纳米结构的半导体材料或者金属/半导体复合材料等为催化剂,通过光照,利用价带跃迁到导带的电子直接实现CO2 还原.非均相催化剂一般具有稳定的催化性能,也能较好循环利用,但其复杂结构导致催化机理难以揭示.均相光催化CO2 还原体系是通过吸光基团吸光和一系列质子和电子转移来实现CO2 还原22 -27 * ),被激发后的PS* 可以通过两种方式发生猝灭:氧化猝灭和还原猝灭(图1 ).在氧化猝灭中,电子从PS* 转移到CAT,生成PS+ 和CAT•− ,随后PS+ 与SD反应,而CAT•− 进一步向结合的CO2 提供电子实现CO2 的还原;在还原猝灭中,激发态的PS* 获得SD中的电子,生成强还原剂PS•− 和SD+ ,PS•− 将电子转移到CAT形成CAT•− ,产生的CAT•− 进一步还原结合的CO2 分子.虽然反应路径不同,但在这两种途径中都必须要形成CAT•− ,因此CAT•− 对CO2 结合和转化是非常重要的活性中间体.相对于非均相催化剂而言,均相催化剂具有确定的空间结构,有利于结构设计和优化,也有利于研究催化机理和建立构效关系,因而在催化CO2 还原方面引起了研究者的广泛关注28
1
2018
... 光催化CO2 还原体系主要分为均相和非均相光催化体系.非均相体系主要是利用具有纳米结构的半导体材料或者金属/半导体复合材料等为催化剂,通过光照,利用价带跃迁到导带的电子直接实现CO2 还原.非均相催化剂一般具有稳定的催化性能,也能较好循环利用,但其复杂结构导致催化机理难以揭示.均相光催化CO2 还原体系是通过吸光基团吸光和一系列质子和电子转移来实现CO2 还原22 -27 * ),被激发后的PS* 可以通过两种方式发生猝灭:氧化猝灭和还原猝灭(图1 ).在氧化猝灭中,电子从PS* 转移到CAT,生成PS+ 和CAT•− ,随后PS+ 与SD反应,而CAT•− 进一步向结合的CO2 提供电子实现CO2 的还原;在还原猝灭中,激发态的PS* 获得SD中的电子,生成强还原剂PS•− 和SD+ ,PS•− 将电子转移到CAT形成CAT•− ,产生的CAT•− 进一步还原结合的CO2 分子.虽然反应路径不同,但在这两种途径中都必须要形成CAT•− ,因此CAT•− 对CO2 结合和转化是非常重要的活性中间体.相对于非均相催化剂而言,均相催化剂具有确定的空间结构,有利于结构设计和优化,也有利于研究催化机理和建立构效关系,因而在催化CO2 还原方面引起了研究者的广泛关注28
1
2009
... 在均相催化剂中,贵金属Re、Ru、Ir等的配合物均具有较为优异的光催化CO2 还原活性,但由于其昂贵的成本将限制其大规模应用,非贵金属Fe、Co、Ni、Mn、Cu等的配合物因而引起了研究者的广泛关注29 2 还原的研究中尤其受到关注30 , 31 32 2 还原体系.随后研究者开展了大量基于不同配体的Co(Ⅱ)配合物用于光催化CO2 还原方面的研究. ...
1
1974
... 在均相催化剂中,贵金属Re、Ru、Ir等的配合物均具有较为优异的光催化CO2 还原活性,但由于其昂贵的成本将限制其大规模应用,非贵金属Fe、Co、Ni、Mn、Cu等的配合物因而引起了研究者的广泛关注29 2 还原的研究中尤其受到关注30 , 31 32 2 还原体系.随后研究者开展了大量基于不同配体的Co(Ⅱ)配合物用于光催化CO2 还原方面的研究. ...
1
1980
... 在均相催化剂中,贵金属Re、Ru、Ir等的配合物均具有较为优异的光催化CO2 还原活性,但由于其昂贵的成本将限制其大规模应用,非贵金属Fe、Co、Ni、Mn、Cu等的配合物因而引起了研究者的广泛关注29 2 还原的研究中尤其受到关注30 , 31 32 2 还原体系.随后研究者开展了大量基于不同配体的Co(Ⅱ)配合物用于光催化CO2 还原方面的研究. ...
3
1984
... 在均相催化剂中,贵金属Re、Ru、Ir等的配合物均具有较为优异的光催化CO2 还原活性,但由于其昂贵的成本将限制其大规模应用,非贵金属Fe、Co、Ni、Mn、Cu等的配合物因而引起了研究者的广泛关注29 2 还原的研究中尤其受到关注30 , 31 32 2 还原体系.随后研究者开展了大量基于不同配体的Co(Ⅱ)配合物用于光催化CO2 还原方面的研究. ...
... 许多配体被用来构建金属配合物并用于催化CO2 还原,其中大环配体能够稳定催化循环中形成的中间体,从而提高催化活性.1984年,荷兰乌得勒支大学Tinnemans等人使用三种四氮杂大环配体合成系列Co(Ⅱ)配合物(C1 –C3 ;图2 ),它们可作为分子催化剂在水溶液(pH 4.0)中实现光催化CO2 还原.以[Ru(bpy)3 ]2+ 作为光敏剂和抗坏血酸盐(HA− )作为电子牺牲剂,C1 和C2 光催化CO2 还原成CO的选择性分别为22%和32%,C3 对CO选择性低于1% (表1 ,Entries 1–3) 32 C1 和C2 的TONCO 分别为22和9.6.作者提出的催化机理是:抗坏血酸盐使激发态的*[Ru(bpy)3 ]2+ 发生还原猝灭生成还原性更强的[Ru(bpy)3 ]+ (图3 ,步骤1和2),然后[Ru(bpy)3 ]+ 将[CoⅡ L] (L代表C1 –C3 的配体)还原成[CoⅠ L] (图3 ,步骤3).在质子溶剂中,[CoⅠ L]与质子结合生成[CoⅢ LH]− (图3 ,步骤4),接下来可能经历两种不同的途径:一种是[CoⅢ LH] − 与另一质子反应生成H2 (途径a),另一种是CO2 插入Co—H键形成[CoⅢ LCOOH],然后结合一个质子释放出CO和H2 O(途径b).最后[CoⅢ L]与抗坏血酸盐反应,被还原成[CoⅡ L] (图3 ,步骤5),完成一个催化循环.美国Fujita教授等人随后用瞬态光谱证明了光催化反应中中间体[CoⅠ L]和相应的[CoL(CO2 )S] (S =溶剂)的形成33 -36 2 存在的情况下,途径b是形成CO的有效路径. ...
... Adapted from Recl. Trav. Chim. Pays-Bas , Wiley publisher 32
2
2016
... 许多配体被用来构建金属配合物并用于催化CO2 还原,其中大环配体能够稳定催化循环中形成的中间体,从而提高催化活性.1984年,荷兰乌得勒支大学Tinnemans等人使用三种四氮杂大环配体合成系列Co(Ⅱ)配合物(C1 –C3 ;图2 ),它们可作为分子催化剂在水溶液(pH 4.0)中实现光催化CO2 还原.以[Ru(bpy)3 ]2+ 作为光敏剂和抗坏血酸盐(HA− )作为电子牺牲剂,C1 和C2 光催化CO2 还原成CO的选择性分别为22%和32%,C3 对CO选择性低于1% (表1 ,Entries 1–3) 32 C1 和C2 的TONCO 分别为22和9.6.作者提出的催化机理是:抗坏血酸盐使激发态的*[Ru(bpy)3 ]2+ 发生还原猝灭生成还原性更强的[Ru(bpy)3 ]+ (图3 ,步骤1和2),然后[Ru(bpy)3 ]+ 将[CoⅡ L] (L代表C1 –C3 的配体)还原成[CoⅠ L] (图3 ,步骤3).在质子溶剂中,[CoⅠ L]与质子结合生成[CoⅢ LH]− (图3 ,步骤4),接下来可能经历两种不同的途径:一种是[CoⅢ LH] − 与另一质子反应生成H2 (途径a),另一种是CO2 插入Co—H键形成[CoⅢ LCOOH],然后结合一个质子释放出CO和H2 O(途径b).最后[CoⅢ L]与抗坏血酸盐反应,被还原成[CoⅡ L] (图3 ,步骤5),完成一个催化循环.美国Fujita教授等人随后用瞬态光谱证明了光催化反应中中间体[CoⅠ L]和相应的[CoL(CO2 )S] (S =溶剂)的形成33 -36 2 存在的情况下,途径b是形成CO的有效路径. ...
... 四齿三脚架配体通常与金属结合形成五配位的单核金属配合物57 –59 2 还原的能力.最近我们组通过配体修饰合成了一系列基于四齿三脚架配体的Co(Ⅱ)配合物分子催化剂,并构建了稳定高效的光催化CO2 还原体系.最初,我们采用具有富电子的苯并咪唑基团的四齿三脚架配体NTB (NTB =三-(苯并咪唑基-2-甲基)胺)与Co配位形成单核Co(Ⅱ)配合物(C32 ;图7 ) 58 3 ](PF6 )2 作为光敏剂和TEOA为电子牺牲剂,在含水溶剂(CH3 CN/H2 O,v/v = 4 : 1)中,C32 光催化CO2 还原成CO的TON达到1179,选择性为97% (表1 ,Entry 38) 58 2 还原活性的影响,设计了两个基于三脚架配体结构相似的配合物C33 和C34 60 图7 所示,C33 中催化中心Co(Ⅱ)周围的是三个异丙基;C34 中的是苯甲基,光催化实验结果表明:C33 光催化CO2 还原的催化效率是C34 的7倍(表1 ,Entries 39和40),这可能是由于C33 中异丙基比C34 的苯甲基空间位阻更小,有利于CO2 与C33 中的催化中心CoⅡ 结合以及激发态的光敏剂与催化剂C33 之间的电子转移33 , 34 , 61 2 还原活性的影响,设计合成了三种具有不同共轭基团的三脚架配体及其相应的Co(Ⅱ)配合物(C35 –C37 ;图7 ) 62 C35 和含有萘甲基的C36 光催化CO2 还原成CO的活性和选择性都比C37 高(表1 ,Entries 41–43).对照实验和DFT计算表明,C35 和C36 具有更优异的催化性能是由于配体中的共轭取代基使得催化中心CoⅡ 具有更正的还原电势,同时,共轭基团也促进了激发态光敏剂分子上的电子往催化剂分子上转移,从而显著提高了CO2 还原成CO的效率.此外,我们还研究了催化中心Co(Ⅱ)的配位环境对光催化CO2 还原活性的影响(C38 –C41 ;图7 ) 63 C41 催化活性略低,可能原因是喹啉基团的增加,导致催化中心周围空间位阻增大,不利于Co(Ⅱ)与底物CO2 作用(表1 ,Entries 44–47). ...
2
1995
... 1995年,美国Yanagida和Fujita等报道了另一Co(Ⅱ)大环催化剂(C4 ;图2 ) 34 C4 在CH3 CN/MeOH混合溶剂体系中可以光催化还原CO2 为CO和甲酸,C4 表现出良好的选择性和高量子产率(表1 ,Entry 4).当用吩嗪(phenazine)作为光敏剂和三乙胺(TEA)作为电子牺牲剂时,CO2 还原成甲酸的选择性明显提高(> 90%),量子效率为0.07 (表1 ,Entry 5) 35 C4 催化剂中大环配体的结构对催化活性的影响(表1 ,Entries 6–10) 36 , 37 C6 光催化CO2 还原的活性明显比C5 的低(表1 ,Entries 6和7);将C4中四氮杂大环配体中N -甲基化后形成的C7 不能实现对CO2 的还原(表1 ,Entries 8和9).这些实验结果表明,太多甲基取代基可能会导致位阻太大,阻碍催化中心与CO2 结合,从而影响CO2 还原催化活性.他们还发现没有N—H键的四氮杂大环Co(Ⅱ)配合物(C9 ;图2 )光催化CO2 还原活性比C8 更低(表1 ,Entry 10).除N4 大环外,研究者还设计合成了基于N5 大环的钴分子配合物(C10 ;图2 ),发现以fac -Ir(ppy)3 为光敏剂和TEA为电子牺牲剂时,它能光催化还原CO2 为CO,TON达到270,对CO的选择性达到97% (表1 ,Entry 11) 38 2 的还原产物为甲酸盐. ...
... 四齿三脚架配体通常与金属结合形成五配位的单核金属配合物57 –59 2 还原的能力.最近我们组通过配体修饰合成了一系列基于四齿三脚架配体的Co(Ⅱ)配合物分子催化剂,并构建了稳定高效的光催化CO2 还原体系.最初,我们采用具有富电子的苯并咪唑基团的四齿三脚架配体NTB (NTB =三-(苯并咪唑基-2-甲基)胺)与Co配位形成单核Co(Ⅱ)配合物(C32 ;图7 ) 58 3 ](PF6 )2 作为光敏剂和TEOA为电子牺牲剂,在含水溶剂(CH3 CN/H2 O,v/v = 4 : 1)中,C32 光催化CO2 还原成CO的TON达到1179,选择性为97% (表1 ,Entry 38) 58 2 还原活性的影响,设计了两个基于三脚架配体结构相似的配合物C33 和C34 60 图7 所示,C33 中催化中心Co(Ⅱ)周围的是三个异丙基;C34 中的是苯甲基,光催化实验结果表明:C33 光催化CO2 还原的催化效率是C34 的7倍(表1 ,Entries 39和40),这可能是由于C33 中异丙基比C34 的苯甲基空间位阻更小,有利于CO2 与C33 中的催化中心CoⅡ 结合以及激发态的光敏剂与催化剂C33 之间的电子转移33 , 34 , 61 2 还原活性的影响,设计合成了三种具有不同共轭基团的三脚架配体及其相应的Co(Ⅱ)配合物(C35 –C37 ;图7 ) 62 C35 和含有萘甲基的C36 光催化CO2 还原成CO的活性和选择性都比C37 高(表1 ,Entries 41–43).对照实验和DFT计算表明,C35 和C36 具有更优异的催化性能是由于配体中的共轭取代基使得催化中心CoⅡ 具有更正的还原电势,同时,共轭基团也促进了激发态光敏剂分子上的电子往催化剂分子上转移,从而显著提高了CO2 还原成CO的效率.此外,我们还研究了催化中心Co(Ⅱ)的配位环境对光催化CO2 还原活性的影响(C38 –C41 ;图7 ) 63 C41 催化活性略低,可能原因是喹啉基团的增加,导致催化中心周围空间位阻增大,不利于Co(Ⅱ)与底物CO2 作用(表1 ,Entries 44–47). ...
1
1995
... 1995年,美国Yanagida和Fujita等报道了另一Co(Ⅱ)大环催化剂(C4 ;图2 ) 34 C4 在CH3 CN/MeOH混合溶剂体系中可以光催化还原CO2 为CO和甲酸,C4 表现出良好的选择性和高量子产率(表1 ,Entry 4).当用吩嗪(phenazine)作为光敏剂和三乙胺(TEA)作为电子牺牲剂时,CO2 还原成甲酸的选择性明显提高(> 90%),量子效率为0.07 (表1 ,Entry 5) 35 C4 催化剂中大环配体的结构对催化活性的影响(表1 ,Entries 6–10) 36 , 37 C6 光催化CO2 还原的活性明显比C5 的低(表1 ,Entries 6和7);将C4中四氮杂大环配体中N -甲基化后形成的C7 不能实现对CO2 的还原(表1 ,Entries 8和9).这些实验结果表明,太多甲基取代基可能会导致位阻太大,阻碍催化中心与CO2 结合,从而影响CO2 还原催化活性.他们还发现没有N—H键的四氮杂大环Co(Ⅱ)配合物(C9 ;图2 )光催化CO2 还原活性比C8 更低(表1 ,Entry 10).除N4 大环外,研究者还设计合成了基于N5 大环的钴分子配合物(C10 ;图2 ),发现以fac -Ir(ppy)3 为光敏剂和TEA为电子牺牲剂时,它能光催化还原CO2 为CO,TON达到270,对CO的选择性达到97% (表1 ,Entry 11) 38 2 的还原产物为甲酸盐. ...
2
1993
... 许多配体被用来构建金属配合物并用于催化CO2 还原,其中大环配体能够稳定催化循环中形成的中间体,从而提高催化活性.1984年,荷兰乌得勒支大学Tinnemans等人使用三种四氮杂大环配体合成系列Co(Ⅱ)配合物(C1 –C3 ;图2 ),它们可作为分子催化剂在水溶液(pH 4.0)中实现光催化CO2 还原.以[Ru(bpy)3 ]2+ 作为光敏剂和抗坏血酸盐(HA− )作为电子牺牲剂,C1 和C2 光催化CO2 还原成CO的选择性分别为22%和32%,C3 对CO选择性低于1% (表1 ,Entries 1–3) 32 C1 和C2 的TONCO 分别为22和9.6.作者提出的催化机理是:抗坏血酸盐使激发态的*[Ru(bpy)3 ]2+ 发生还原猝灭生成还原性更强的[Ru(bpy)3 ]+ (图3 ,步骤1和2),然后[Ru(bpy)3 ]+ 将[CoⅡ L] (L代表C1 –C3 的配体)还原成[CoⅠ L] (图3 ,步骤3).在质子溶剂中,[CoⅠ L]与质子结合生成[CoⅢ LH]− (图3 ,步骤4),接下来可能经历两种不同的途径:一种是[CoⅢ LH] − 与另一质子反应生成H2 (途径a),另一种是CO2 插入Co—H键形成[CoⅢ LCOOH],然后结合一个质子释放出CO和H2 O(途径b).最后[CoⅢ L]与抗坏血酸盐反应,被还原成[CoⅡ L] (图3 ,步骤5),完成一个催化循环.美国Fujita教授等人随后用瞬态光谱证明了光催化反应中中间体[CoⅠ L]和相应的[CoL(CO2 )S] (S =溶剂)的形成33 -36 2 存在的情况下,途径b是形成CO的有效路径. ...
... 1995年,美国Yanagida和Fujita等报道了另一Co(Ⅱ)大环催化剂(C4 ;图2 ) 34 C4 在CH3 CN/MeOH混合溶剂体系中可以光催化还原CO2 为CO和甲酸,C4 表现出良好的选择性和高量子产率(表1 ,Entry 4).当用吩嗪(phenazine)作为光敏剂和三乙胺(TEA)作为电子牺牲剂时,CO2 还原成甲酸的选择性明显提高(> 90%),量子效率为0.07 (表1 ,Entry 5) 35 C4 催化剂中大环配体的结构对催化活性的影响(表1 ,Entries 6–10) 36 , 37 C6 光催化CO2 还原的活性明显比C5 的低(表1 ,Entries 6和7);将C4中四氮杂大环配体中N -甲基化后形成的C7 不能实现对CO2 的还原(表1 ,Entries 8和9).这些实验结果表明,太多甲基取代基可能会导致位阻太大,阻碍催化中心与CO2 结合,从而影响CO2 还原催化活性.他们还发现没有N—H键的四氮杂大环Co(Ⅱ)配合物(C9 ;图2 )光催化CO2 还原活性比C8 更低(表1 ,Entry 10).除N4 大环外,研究者还设计合成了基于N5 大环的钴分子配合物(C10 ;图2 ),发现以fac -Ir(ppy)3 为光敏剂和TEA为电子牺牲剂时,它能光催化还原CO2 为CO,TON达到270,对CO的选择性达到97% (表1 ,Entry 11) 38 2 的还原产物为甲酸盐. ...
1
1991
... 1995年,美国Yanagida和Fujita等报道了另一Co(Ⅱ)大环催化剂(C4 ;图2 ) 34 C4 在CH3 CN/MeOH混合溶剂体系中可以光催化还原CO2 为CO和甲酸,C4 表现出良好的选择性和高量子产率(表1 ,Entry 4).当用吩嗪(phenazine)作为光敏剂和三乙胺(TEA)作为电子牺牲剂时,CO2 还原成甲酸的选择性明显提高(> 90%),量子效率为0.07 (表1 ,Entry 5) 35 C4 催化剂中大环配体的结构对催化活性的影响(表1 ,Entries 6–10) 36 , 37 C6 光催化CO2 还原的活性明显比C5 的低(表1 ,Entries 6和7);将C4中四氮杂大环配体中N -甲基化后形成的C7 不能实现对CO2 的还原(表1 ,Entries 8和9).这些实验结果表明,太多甲基取代基可能会导致位阻太大,阻碍催化中心与CO2 结合,从而影响CO2 还原催化活性.他们还发现没有N—H键的四氮杂大环Co(Ⅱ)配合物(C9 ;图2 )光催化CO2 还原活性比C8 更低(表1 ,Entry 10).除N4 大环外,研究者还设计合成了基于N5 大环的钴分子配合物(C10 ;图2 ),发现以fac -Ir(ppy)3 为光敏剂和TEA为电子牺牲剂时,它能光催化还原CO2 为CO,TON达到270,对CO的选择性达到97% (表1 ,Entry 11) 38 2 的还原产物为甲酸盐. ...
1
2015
... 1995年,美国Yanagida和Fujita等报道了另一Co(Ⅱ)大环催化剂(C4 ;图2 ) 34 C4 在CH3 CN/MeOH混合溶剂体系中可以光催化还原CO2 为CO和甲酸,C4 表现出良好的选择性和高量子产率(表1 ,Entry 4).当用吩嗪(phenazine)作为光敏剂和三乙胺(TEA)作为电子牺牲剂时,CO2 还原成甲酸的选择性明显提高(> 90%),量子效率为0.07 (表1 ,Entry 5) 35 C4 催化剂中大环配体的结构对催化活性的影响(表1 ,Entries 6–10) 36 , 37 C6 光催化CO2 还原的活性明显比C5 的低(表1 ,Entries 6和7);将C4中四氮杂大环配体中N -甲基化后形成的C7 不能实现对CO2 的还原(表1 ,Entries 8和9).这些实验结果表明,太多甲基取代基可能会导致位阻太大,阻碍催化中心与CO2 结合,从而影响CO2 还原催化活性.他们还发现没有N—H键的四氮杂大环Co(Ⅱ)配合物(C9 ;图2 )光催化CO2 还原活性比C8 更低(表1 ,Entry 10).除N4 大环外,研究者还设计合成了基于N5 大环的钴分子配合物(C10 ;图2 ),发现以fac -Ir(ppy)3 为光敏剂和TEA为电子牺牲剂时,它能光催化还原CO2 为CO,TON达到270,对CO的选择性达到97% (表1 ,Entry 11) 38 2 的还原产物为甲酸盐. ...
1
2003
... 吡啶类化合物是合成钴分子催化剂的常用配体,将Co(Ⅱ)与联吡啶(bpy)配位形成的[Co(bpy)3 ]2+ (C11 ;图4 )和双金属配合物C12 和C13 (图4 ),在光照条件下能将CO2 还原为CO,但它们的TON和选择性都较低(表1 ,Entries 12–14) 39 , 40 C14 (图4 ),在[Ru(bpy)3 ]2+ 和1, 3-二甲基-2-苯基-2, 3-二氢-1H-苯并[d]咪唑(BIH)的CH3 CN/TEOA体系中,光催化CO2 还原成CO的TON高达2660,选择性为98%,量子效率(Φ CO )达6.74% (表1 ,Entry 15) 41 3 ]2+ 作为光敏剂,该催化剂仍表现出较高的活性,TON达790 (表1 ,Entry 16).随后Chen, Lau和Robert等人进一步合成了一种基于四联吡啶双核钴催化剂(C15 ;图4 ) 42 C15 在不同pH值溶液中能将CO2 选择性的还原成HCOO− 或CO.在弱碱性乙腈溶液中,CO2 的还原产物为甲酸,TON达到821,选择性为97% (表1 ,Entry 17);在弱酸条件下,CO2 的还原产物为CO,TON达到829,选择性达99% (表1 ,Entry 18).机理研究表明催化过程由两个Co(Ⅱ)协同作用完成.2018年,Fujita课题组合成了两个具有五齿聚吡啶配体的Co(Ⅱ)配合物(C16 和C17 ;图4 ) 43 C16 作为催化剂,[Ru(bpy)3 ]2+ 作为光敏剂,TEA作为电子牺牲剂(表1 ,Entry 19),在可见光照射下,CO2 可被还原成CO和HCOOH.有趣的是,在配体的末端吡啶上接上甲氧基后(C17 ;图4 ),CO2 还原产物只有CO (表1 ,Entry 20). ...
2
1999
... 吡啶类化合物是合成钴分子催化剂的常用配体,将Co(Ⅱ)与联吡啶(bpy)配位形成的[Co(bpy)3 ]2+ (C11 ;图4 )和双金属配合物C12 和C13 (图4 ),在光照条件下能将CO2 还原为CO,但它们的TON和选择性都较低(表1 ,Entries 12–14) 39 , 40 C14 (图4 ),在[Ru(bpy)3 ]2+ 和1, 3-二甲基-2-苯基-2, 3-二氢-1H-苯并[d]咪唑(BIH)的CH3 CN/TEOA体系中,光催化CO2 还原成CO的TON高达2660,选择性为98%,量子效率(Φ CO )达6.74% (表1 ,Entry 15) 41 3 ]2+ 作为光敏剂,该催化剂仍表现出较高的活性,TON达790 (表1 ,Entry 16).随后Chen, Lau和Robert等人进一步合成了一种基于四联吡啶双核钴催化剂(C15 ;图4 ) 42 C15 在不同pH值溶液中能将CO2 选择性的还原成HCOO− 或CO.在弱碱性乙腈溶液中,CO2 的还原产物为甲酸,TON达到821,选择性为97% (表1 ,Entry 17);在弱酸条件下,CO2 的还原产物为CO,TON达到829,选择性达99% (表1 ,Entry 18).机理研究表明催化过程由两个Co(Ⅱ)协同作用完成.2018年,Fujita课题组合成了两个具有五齿聚吡啶配体的Co(Ⅱ)配合物(C16 和C17 ;图4 ) 43 C16 作为催化剂,[Ru(bpy)3 ]2+ 作为光敏剂,TEA作为电子牺牲剂(表1 ,Entry 19),在可见光照射下,CO2 可被还原成CO和HCOOH.有趣的是,在配体的末端吡啶上接上甲氧基后(C17 ;图4 ),CO2 还原产物只有CO (表1 ,Entry 20). ...
... 卟啉及其卟啉衍生物具有良好的吸光性能,基于卟啉及其卟啉衍生物配体的金属配合物被广泛用于光催化反应.1998年,美国国家标准技术研究院Neta等人发现用三乙胺作为电子牺牲剂,在紫外可见光(λ > 320 nm)照射下,钴卟啉(C18 ;图5 )在乙腈溶剂中能将CO2 还原成CO和甲酸44 表1 ,Entry 21).作者通过电化学和光谱分析捕捉到了反应的活性中间体[Co0 P] (P =卟啉).此外,Neta等人进一步研究发现将三联苯作为光敏剂和三乙胺作为电子牺牲剂时,在紫外可见光的照射下,卟啉钴衍生物(C19 和C21 ;图5 )和酞菁钴(C20 ;图5 )也能将CO2 还原成CO或者甲酸(表1 ,Entries 22–24) 40 , 45 , 46
1
2016
... 吡啶类化合物是合成钴分子催化剂的常用配体,将Co(Ⅱ)与联吡啶(bpy)配位形成的[Co(bpy)3 ]2+ (C11 ;图4 )和双金属配合物C12 和C13 (图4 ),在光照条件下能将CO2 还原为CO,但它们的TON和选择性都较低(表1 ,Entries 12–14) 39 , 40 C14 (图4 ),在[Ru(bpy)3 ]2+ 和1, 3-二甲基-2-苯基-2, 3-二氢-1H-苯并[d]咪唑(BIH)的CH3 CN/TEOA体系中,光催化CO2 还原成CO的TON高达2660,选择性为98%,量子效率(Φ CO )达6.74% (表1 ,Entry 15) 41 3 ]2+ 作为光敏剂,该催化剂仍表现出较高的活性,TON达790 (表1 ,Entry 16).随后Chen, Lau和Robert等人进一步合成了一种基于四联吡啶双核钴催化剂(C15 ;图4 ) 42 C15 在不同pH值溶液中能将CO2 选择性的还原成HCOO− 或CO.在弱碱性乙腈溶液中,CO2 的还原产物为甲酸,TON达到821,选择性为97% (表1 ,Entry 17);在弱酸条件下,CO2 的还原产物为CO,TON达到829,选择性达99% (表1 ,Entry 18).机理研究表明催化过程由两个Co(Ⅱ)协同作用完成.2018年,Fujita课题组合成了两个具有五齿聚吡啶配体的Co(Ⅱ)配合物(C16 和C17 ;图4 ) 43 C16 作为催化剂,[Ru(bpy)3 ]2+ 作为光敏剂,TEA作为电子牺牲剂(表1 ,Entry 19),在可见光照射下,CO2 可被还原成CO和HCOOH.有趣的是,在配体的末端吡啶上接上甲氧基后(C17 ;图4 ),CO2 还原产物只有CO (表1 ,Entry 20). ...
1
2019
... 吡啶类化合物是合成钴分子催化剂的常用配体,将Co(Ⅱ)与联吡啶(bpy)配位形成的[Co(bpy)3 ]2+ (C11 ;图4 )和双金属配合物C12 和C13 (图4 ),在光照条件下能将CO2 还原为CO,但它们的TON和选择性都较低(表1 ,Entries 12–14) 39 , 40 C14 (图4 ),在[Ru(bpy)3 ]2+ 和1, 3-二甲基-2-苯基-2, 3-二氢-1H-苯并[d]咪唑(BIH)的CH3 CN/TEOA体系中,光催化CO2 还原成CO的TON高达2660,选择性为98%,量子效率(Φ CO )达6.74% (表1 ,Entry 15) 41 3 ]2+ 作为光敏剂,该催化剂仍表现出较高的活性,TON达790 (表1 ,Entry 16).随后Chen, Lau和Robert等人进一步合成了一种基于四联吡啶双核钴催化剂(C15 ;图4 ) 42 C15 在不同pH值溶液中能将CO2 选择性的还原成HCOO− 或CO.在弱碱性乙腈溶液中,CO2 的还原产物为甲酸,TON达到821,选择性为97% (表1 ,Entry 17);在弱酸条件下,CO2 的还原产物为CO,TON达到829,选择性达99% (表1 ,Entry 18).机理研究表明催化过程由两个Co(Ⅱ)协同作用完成.2018年,Fujita课题组合成了两个具有五齿聚吡啶配体的Co(Ⅱ)配合物(C16 和C17 ;图4 ) 43 C16 作为催化剂,[Ru(bpy)3 ]2+ 作为光敏剂,TEA作为电子牺牲剂(表1 ,Entry 19),在可见光照射下,CO2 可被还原成CO和HCOOH.有趣的是,在配体的末端吡啶上接上甲氧基后(C17 ;图4 ),CO2 还原产物只有CO (表1 ,Entry 20). ...
1
2018
... 吡啶类化合物是合成钴分子催化剂的常用配体,将Co(Ⅱ)与联吡啶(bpy)配位形成的[Co(bpy)3 ]2+ (C11 ;图4 )和双金属配合物C12 和C13 (图4 ),在光照条件下能将CO2 还原为CO,但它们的TON和选择性都较低(表1 ,Entries 12–14) 39 , 40 C14 (图4 ),在[Ru(bpy)3 ]2+ 和1, 3-二甲基-2-苯基-2, 3-二氢-1H-苯并[d]咪唑(BIH)的CH3 CN/TEOA体系中,光催化CO2 还原成CO的TON高达2660,选择性为98%,量子效率(Φ CO )达6.74% (表1 ,Entry 15) 41 3 ]2+ 作为光敏剂,该催化剂仍表现出较高的活性,TON达790 (表1 ,Entry 16).随后Chen, Lau和Robert等人进一步合成了一种基于四联吡啶双核钴催化剂(C15 ;图4 ) 42 C15 在不同pH值溶液中能将CO2 选择性的还原成HCOO− 或CO.在弱碱性乙腈溶液中,CO2 的还原产物为甲酸,TON达到821,选择性为97% (表1 ,Entry 17);在弱酸条件下,CO2 的还原产物为CO,TON达到829,选择性达99% (表1 ,Entry 18).机理研究表明催化过程由两个Co(Ⅱ)协同作用完成.2018年,Fujita课题组合成了两个具有五齿聚吡啶配体的Co(Ⅱ)配合物(C16 和C17 ;图4 ) 43 C16 作为催化剂,[Ru(bpy)3 ]2+ 作为光敏剂,TEA作为电子牺牲剂(表1 ,Entry 19),在可见光照射下,CO2 可被还原成CO和HCOOH.有趣的是,在配体的末端吡啶上接上甲氧基后(C17 ;图4 ),CO2 还原产物只有CO (表1 ,Entry 20). ...
1
1998
... 卟啉及其卟啉衍生物具有良好的吸光性能,基于卟啉及其卟啉衍生物配体的金属配合物被广泛用于光催化反应.1998年,美国国家标准技术研究院Neta等人发现用三乙胺作为电子牺牲剂,在紫外可见光(λ > 320 nm)照射下,钴卟啉(C18 ;图5 )在乙腈溶剂中能将CO2 还原成CO和甲酸44 表1 ,Entry 21).作者通过电化学和光谱分析捕捉到了反应的活性中间体[Co0 P] (P =卟啉).此外,Neta等人进一步研究发现将三联苯作为光敏剂和三乙胺作为电子牺牲剂时,在紫外可见光的照射下,卟啉钴衍生物(C19 和C21 ;图5 )和酞菁钴(C20 ;图5 )也能将CO2 还原成CO或者甲酸(表1 ,Entries 22–24) 40 , 45 , 46
1
1999
... 卟啉及其卟啉衍生物具有良好的吸光性能,基于卟啉及其卟啉衍生物配体的金属配合物被广泛用于光催化反应.1998年,美国国家标准技术研究院Neta等人发现用三乙胺作为电子牺牲剂,在紫外可见光(λ > 320 nm)照射下,钴卟啉(C18 ;图5 )在乙腈溶剂中能将CO2 还原成CO和甲酸44 表1 ,Entry 21).作者通过电化学和光谱分析捕捉到了反应的活性中间体[Co0 P] (P =卟啉).此外,Neta等人进一步研究发现将三联苯作为光敏剂和三乙胺作为电子牺牲剂时,在紫外可见光的照射下,卟啉钴衍生物(C19 和C21 ;图5 )和酞菁钴(C20 ;图5 )也能将CO2 还原成CO或者甲酸(表1 ,Entries 22–24) 40 , 45 , 46
1
2002
... 卟啉及其卟啉衍生物具有良好的吸光性能,基于卟啉及其卟啉衍生物配体的金属配合物被广泛用于光催化反应.1998年,美国国家标准技术研究院Neta等人发现用三乙胺作为电子牺牲剂,在紫外可见光(λ > 320 nm)照射下,钴卟啉(C18 ;图5 )在乙腈溶剂中能将CO2 还原成CO和甲酸44 表1 ,Entry 21).作者通过电化学和光谱分析捕捉到了反应的活性中间体[Co0 P] (P =卟啉).此外,Neta等人进一步研究发现将三联苯作为光敏剂和三乙胺作为电子牺牲剂时,在紫外可见光的照射下,卟啉钴衍生物(C19 和C21 ;图5 )和酞菁钴(C20 ;图5 )也能将CO2 还原成CO或者甲酸(表1 ,Entries 22–24) 40 , 45 , 46
1
2019
... 2019年,日本九州大学Sakai课题组合成了两种水溶性的钴卟啉(C22 和C23 ;图5 ).在可见光下,它们能够高效还原CO2 为CO,当以[Ru(bpy)3 ]2+ 为光敏剂和抗坏血酸盐为电子牺牲剂时,C22 能在水溶液中将CO2 还原成CO,TON高达926,选择性大于82% (表1 ,Entry 25) 47 Ⅰ 配合物(CuPS)48 3 ]2+ 作为光敏剂时,在纯水体系中,C22 也具有优异的光催化还原CO2 为CO性能,TONCO 达到1085,选择性达到90% (表1 ,Entry 26) 49 C23 表现出更为优异的催化性能,将CO2 还原成CO的TON高达2680,TOF达到2600 h−1 (表1 ,Entry 27) 49
1
2018
... 2019年,日本九州大学Sakai课题组合成了两种水溶性的钴卟啉(C22 和C23 ;图5 ).在可见光下,它们能够高效还原CO2 为CO,当以[Ru(bpy)3 ]2+ 为光敏剂和抗坏血酸盐为电子牺牲剂时,C22 能在水溶液中将CO2 还原成CO,TON高达926,选择性大于82% (表1 ,Entry 25) 47 Ⅰ 配合物(CuPS)48 3 ]2+ 作为光敏剂时,在纯水体系中,C22 也具有优异的光催化还原CO2 为CO性能,TONCO 达到1085,选择性达到90% (表1 ,Entry 26) 49 C23 表现出更为优异的催化性能,将CO2 还原成CO的TON高达2680,TOF达到2600 h−1 (表1 ,Entry 27) 49
2
2019
... 2019年,日本九州大学Sakai课题组合成了两种水溶性的钴卟啉(C22 和C23 ;图5 ).在可见光下,它们能够高效还原CO2 为CO,当以[Ru(bpy)3 ]2+ 为光敏剂和抗坏血酸盐为电子牺牲剂时,C22 能在水溶液中将CO2 还原成CO,TON高达926,选择性大于82% (表1 ,Entry 25) 47 Ⅰ 配合物(CuPS)48 3 ]2+ 作为光敏剂时,在纯水体系中,C22 也具有优异的光催化还原CO2 为CO性能,TONCO 达到1085,选择性达到90% (表1 ,Entry 26) 49 C23 表现出更为优异的催化性能,将CO2 还原成CO的TON高达2680,TOF达到2600 h−1 (表1 ,Entry 27) 49
... 49 . ...
1
2015
... 除平面结构的Co(Ⅱ)配合物外,研究者还探究了基于非平面N4 配体Co(Ⅱ)配合物光催化CO2 还原性能.2015年,香港理工大学Chan等人报道了一种含有四齿三脚架配体的Co(Ⅱ)配合物[Co(TPA)Cl] (TPA =三(2-吡啶基甲基)胺) (C24 ;图6 ) 50 -52 3 作为光敏剂和TEA作为电子牺牲剂,C24 在乙腈中能够催化CO2 转化为CO,选择性达到85%,TONCO 达953 (表1 ,Entry 28).随后,华中科技大学王峰等人将TPA配体进行修饰,合成了一种顺式双核Co(Ⅱ)配合物(C25 ;图6 ) 53 2 还原结果显示C25 能将CO2 还原成CO和HCOOH (表1 ,Entry 29).DFT计算结果表明:活性中心配位点上的氧原子在CO2 转化为CO和HCOOH都起着重要作用. ...
1
2016
... 除平面结构的Co(Ⅱ)配合物外,研究者还探究了基于非平面N4 配体Co(Ⅱ)配合物光催化CO2 还原性能.2015年,香港理工大学Chan等人报道了一种含有四齿三脚架配体的Co(Ⅱ)配合物[Co(TPA)Cl] (TPA =三(2-吡啶基甲基)胺) (C24 ;图6 ) 50 -52 3 作为光敏剂和TEA作为电子牺牲剂,C24 在乙腈中能够催化CO2 转化为CO,选择性达到85%,TONCO 达953 (表1 ,Entry 28).随后,华中科技大学王峰等人将TPA配体进行修饰,合成了一种顺式双核Co(Ⅱ)配合物(C25 ;图6 ) 53 2 还原结果显示C25 能将CO2 还原成CO和HCOOH (表1 ,Entry 29).DFT计算结果表明:活性中心配位点上的氧原子在CO2 转化为CO和HCOOH都起着重要作用. ...
1
2018
... 除平面结构的Co(Ⅱ)配合物外,研究者还探究了基于非平面N4 配体Co(Ⅱ)配合物光催化CO2 还原性能.2015年,香港理工大学Chan等人报道了一种含有四齿三脚架配体的Co(Ⅱ)配合物[Co(TPA)Cl] (TPA =三(2-吡啶基甲基)胺) (C24 ;图6 ) 50 -52 3 作为光敏剂和TEA作为电子牺牲剂,C24 在乙腈中能够催化CO2 转化为CO,选择性达到85%,TONCO 达953 (表1 ,Entry 28).随后,华中科技大学王峰等人将TPA配体进行修饰,合成了一种顺式双核Co(Ⅱ)配合物(C25 ;图6 ) 53 2 还原结果显示C25 能将CO2 还原成CO和HCOOH (表1 ,Entry 29).DFT计算结果表明:活性中心配位点上的氧原子在CO2 转化为CO和HCOOH都起着重要作用. ...
2
2016
... 2016年,香港大学支志明课题组合成了一系列新型的顺式[Co(N4 )Cl2 ]配合物(C26 –C29 ;图6 ),用于光催化CO2 还原54 4 配体的不同结构极大地影响了它们的光催化CO2 还原活性(表1 ,Entries 30–33).其中,以Ir(ppy)3 作为光敏剂和TEA作为电子牺牲剂,C26 表现出最高的光催化CO2 还原活性和选择性,可见光照射60 h,TONCO 达到368,选择性为95% (表1 ,Entry 30) 54 C26 的配体吡啶环上修饰上甲基,形成的配合物C27 却不能实现对CO2 的光还原(表1 ,Entry 31).作者还合成了两个类似配体的Co(Ⅱ)配合物C28 和C29 ,实验结果表明:C28 能将CO2 还原成CO,但TONCO 只有13,而C29 对CO2 还原却没有活性(表1 ,Entries 32–33).由此可见配体中部分基团的空间位阻效应对催化活性具有重要影响.电化学和光谱研究表明,激发态Ir(ppy)3 的电子转移到C26 所产生的CoⅠ 是CO2 结合的活性物种.DFT计算表明,配位的Cl− 对催化活性也有显著影响,与不存在Cl− 的相比,[Co(CO2 )LCl]0 质子化得到[Co(COOH)LCl]+ 是放热的过程,有助于CO2 催化还原过程的进行.此外,华中科技大学王峰等人系统研究了不同卤素离子对催化活性的影响,他们合成了两个结构相似的Co(Ⅱ)配合物(C30 和C31 ) 55 , 56 图6 所示,这两个配合物具有相同的N4 配体和金属中心,但配位的卤素离子不同,与C30 催化中心配位的是Cl− ,而C31 的是Br− ,在相同的条件下,它们表现出不同的催化CO2 还原活性(表1 ,Entries 34–37).在光照12 h内,C31 (TONCO = 102)的CO生成速率比C30 (TONCO = 56)更快,说明卤素对CO的形成有影响.但是光照48 h之后,由于C30 稳定性更高,C30 的TON(TONCO = 470)高于C31 (TONCO = 403) 55 C31 光生电子转移(PET)过程的速率常数和自由能变化比C30 更大,与催化实验结果一致. ...
... 54 ,但在C26 的配体吡啶环上修饰上甲基,形成的配合物C27 却不能实现对CO2 的光还原(表1 ,Entry 31).作者还合成了两个类似配体的Co(Ⅱ)配合物C28 和C29 ,实验结果表明:C28 能将CO2 还原成CO,但TONCO 只有13,而C29 对CO2 还原却没有活性(表1 ,Entries 32–33).由此可见配体中部分基团的空间位阻效应对催化活性具有重要影响.电化学和光谱研究表明,激发态Ir(ppy)3 的电子转移到C26 所产生的CoⅠ 是CO2 结合的活性物种.DFT计算表明,配位的Cl− 对催化活性也有显著影响,与不存在Cl− 的相比,[Co(CO2 )LCl]0 质子化得到[Co(COOH)LCl]+ 是放热的过程,有助于CO2 催化还原过程的进行.此外,华中科技大学王峰等人系统研究了不同卤素离子对催化活性的影响,他们合成了两个结构相似的Co(Ⅱ)配合物(C30 和C31 ) 55 , 56 图6 所示,这两个配合物具有相同的N4 配体和金属中心,但配位的卤素离子不同,与C30 催化中心配位的是Cl− ,而C31 的是Br− ,在相同的条件下,它们表现出不同的催化CO2 还原活性(表1 ,Entries 34–37).在光照12 h内,C31 (TONCO = 102)的CO生成速率比C30 (TONCO = 56)更快,说明卤素对CO的形成有影响.但是光照48 h之后,由于C30 稳定性更高,C30 的TON(TONCO = 470)高于C31 (TONCO = 403) 55 C31 光生电子转移(PET)过程的速率常数和自由能变化比C30 更大,与催化实验结果一致. ...
2
2018
... 2016年,香港大学支志明课题组合成了一系列新型的顺式[Co(N4 )Cl2 ]配合物(C26 –C29 ;图6 ),用于光催化CO2 还原54 4 配体的不同结构极大地影响了它们的光催化CO2 还原活性(表1 ,Entries 30–33).其中,以Ir(ppy)3 作为光敏剂和TEA作为电子牺牲剂,C26 表现出最高的光催化CO2 还原活性和选择性,可见光照射60 h,TONCO 达到368,选择性为95% (表1 ,Entry 30) 54 C26 的配体吡啶环上修饰上甲基,形成的配合物C27 却不能实现对CO2 的光还原(表1 ,Entry 31).作者还合成了两个类似配体的Co(Ⅱ)配合物C28 和C29 ,实验结果表明:C28 能将CO2 还原成CO,但TONCO 只有13,而C29 对CO2 还原却没有活性(表1 ,Entries 32–33).由此可见配体中部分基团的空间位阻效应对催化活性具有重要影响.电化学和光谱研究表明,激发态Ir(ppy)3 的电子转移到C26 所产生的CoⅠ 是CO2 结合的活性物种.DFT计算表明,配位的Cl− 对催化活性也有显著影响,与不存在Cl− 的相比,[Co(CO2 )LCl]0 质子化得到[Co(COOH)LCl]+ 是放热的过程,有助于CO2 催化还原过程的进行.此外,华中科技大学王峰等人系统研究了不同卤素离子对催化活性的影响,他们合成了两个结构相似的Co(Ⅱ)配合物(C30 和C31 ) 55 , 56 图6 所示,这两个配合物具有相同的N4 配体和金属中心,但配位的卤素离子不同,与C30 催化中心配位的是Cl− ,而C31 的是Br− ,在相同的条件下,它们表现出不同的催化CO2 还原活性(表1 ,Entries 34–37).在光照12 h内,C31 (TONCO = 102)的CO生成速率比C30 (TONCO = 56)更快,说明卤素对CO的形成有影响.但是光照48 h之后,由于C30 稳定性更高,C30 的TON(TONCO = 470)高于C31 (TONCO = 403) 55 C31 光生电子转移(PET)过程的速率常数和自由能变化比C30 更大,与催化实验结果一致. ...
... 55 .电化学和光谱研究表明,C31 光生电子转移(PET)过程的速率常数和自由能变化比C30 更大,与催化实验结果一致. ...
1
2018
... 2016年,香港大学支志明课题组合成了一系列新型的顺式[Co(N4 )Cl2 ]配合物(C26 –C29 ;图6 ),用于光催化CO2 还原54 4 配体的不同结构极大地影响了它们的光催化CO2 还原活性(表1 ,Entries 30–33).其中,以Ir(ppy)3 作为光敏剂和TEA作为电子牺牲剂,C26 表现出最高的光催化CO2 还原活性和选择性,可见光照射60 h,TONCO 达到368,选择性为95% (表1 ,Entry 30) 54 C26 的配体吡啶环上修饰上甲基,形成的配合物C27 却不能实现对CO2 的光还原(表1 ,Entry 31).作者还合成了两个类似配体的Co(Ⅱ)配合物C28 和C29 ,实验结果表明:C28 能将CO2 还原成CO,但TONCO 只有13,而C29 对CO2 还原却没有活性(表1 ,Entries 32–33).由此可见配体中部分基团的空间位阻效应对催化活性具有重要影响.电化学和光谱研究表明,激发态Ir(ppy)3 的电子转移到C26 所产生的CoⅠ 是CO2 结合的活性物种.DFT计算表明,配位的Cl− 对催化活性也有显著影响,与不存在Cl− 的相比,[Co(CO2 )LCl]0 质子化得到[Co(COOH)LCl]+ 是放热的过程,有助于CO2 催化还原过程的进行.此外,华中科技大学王峰等人系统研究了不同卤素离子对催化活性的影响,他们合成了两个结构相似的Co(Ⅱ)配合物(C30 和C31 ) 55 , 56 图6 所示,这两个配合物具有相同的N4 配体和金属中心,但配位的卤素离子不同,与C30 催化中心配位的是Cl− ,而C31 的是Br− ,在相同的条件下,它们表现出不同的催化CO2 还原活性(表1 ,Entries 34–37).在光照12 h内,C31 (TONCO = 102)的CO生成速率比C30 (TONCO = 56)更快,说明卤素对CO的形成有影响.但是光照48 h之后,由于C30 稳定性更高,C30 的TON(TONCO = 470)高于C31 (TONCO = 403) 55 C31 光生电子转移(PET)过程的速率常数和自由能变化比C30 更大,与催化实验结果一致. ...
1
2016
... 四齿三脚架配体通常与金属结合形成五配位的单核金属配合物57 –59 2 还原的能力.最近我们组通过配体修饰合成了一系列基于四齿三脚架配体的Co(Ⅱ)配合物分子催化剂,并构建了稳定高效的光催化CO2 还原体系.最初,我们采用具有富电子的苯并咪唑基团的四齿三脚架配体NTB (NTB =三-(苯并咪唑基-2-甲基)胺)与Co配位形成单核Co(Ⅱ)配合物(C32 ;图7 ) 58 3 ](PF6 )2 作为光敏剂和TEOA为电子牺牲剂,在含水溶剂(CH3 CN/H2 O,v/v = 4 : 1)中,C32 光催化CO2 还原成CO的TON达到1179,选择性为97% (表1 ,Entry 38) 58 2 还原活性的影响,设计了两个基于三脚架配体结构相似的配合物C33 和C34 60 图7 所示,C33 中催化中心Co(Ⅱ)周围的是三个异丙基;C34 中的是苯甲基,光催化实验结果表明:C33 光催化CO2 还原的催化效率是C34 的7倍(表1 ,Entries 39和40),这可能是由于C33 中异丙基比C34 的苯甲基空间位阻更小,有利于CO2 与C33 中的催化中心CoⅡ 结合以及激发态的光敏剂与催化剂C33 之间的电子转移33 , 34 , 61 2 还原活性的影响,设计合成了三种具有不同共轭基团的三脚架配体及其相应的Co(Ⅱ)配合物(C35 –C37 ;图7 ) 62 C35 和含有萘甲基的C36 光催化CO2 还原成CO的活性和选择性都比C37 高(表1 ,Entries 41–43).对照实验和DFT计算表明,C35 和C36 具有更优异的催化性能是由于配体中的共轭取代基使得催化中心CoⅡ 具有更正的还原电势,同时,共轭基团也促进了激发态光敏剂分子上的电子往催化剂分子上转移,从而显著提高了CO2 还原成CO的效率.此外,我们还研究了催化中心Co(Ⅱ)的配位环境对光催化CO2 还原活性的影响(C38 –C41 ;图7 ) 63 C41 催化活性略低,可能原因是喹啉基团的增加,导致催化中心周围空间位阻增大,不利于Co(Ⅱ)与底物CO2 作用(表1 ,Entries 44–47). ...
3
2017
... 四齿三脚架配体通常与金属结合形成五配位的单核金属配合物57 –59 2 还原的能力.最近我们组通过配体修饰合成了一系列基于四齿三脚架配体的Co(Ⅱ)配合物分子催化剂,并构建了稳定高效的光催化CO2 还原体系.最初,我们采用具有富电子的苯并咪唑基团的四齿三脚架配体NTB (NTB =三-(苯并咪唑基-2-甲基)胺)与Co配位形成单核Co(Ⅱ)配合物(C32 ;图7 ) 58 3 ](PF6 )2 作为光敏剂和TEOA为电子牺牲剂,在含水溶剂(CH3 CN/H2 O,v/v = 4 : 1)中,C32 光催化CO2 还原成CO的TON达到1179,选择性为97% (表1 ,Entry 38) 58 2 还原活性的影响,设计了两个基于三脚架配体结构相似的配合物C33 和C34 60 图7 所示,C33 中催化中心Co(Ⅱ)周围的是三个异丙基;C34 中的是苯甲基,光催化实验结果表明:C33 光催化CO2 还原的催化效率是C34 的7倍(表1 ,Entries 39和40),这可能是由于C33 中异丙基比C34 的苯甲基空间位阻更小,有利于CO2 与C33 中的催化中心CoⅡ 结合以及激发态的光敏剂与催化剂C33 之间的电子转移33 , 34 , 61 2 还原活性的影响,设计合成了三种具有不同共轭基团的三脚架配体及其相应的Co(Ⅱ)配合物(C35 –C37 ;图7 ) 62 C35 和含有萘甲基的C36 光催化CO2 还原成CO的活性和选择性都比C37 高(表1 ,Entries 41–43).对照实验和DFT计算表明,C35 和C36 具有更优异的催化性能是由于配体中的共轭取代基使得催化中心CoⅡ 具有更正的还原电势,同时,共轭基团也促进了激发态光敏剂分子上的电子往催化剂分子上转移,从而显著提高了CO2 还原成CO的效率.此外,我们还研究了催化中心Co(Ⅱ)的配位环境对光催化CO2 还原活性的影响(C38 –C41 ;图7 ) 63 C41 催化活性略低,可能原因是喹啉基团的增加,导致催化中心周围空间位阻增大,不利于Co(Ⅱ)与底物CO2 作用(表1 ,Entries 44–47). ...
... 58 .随后,我们研究了空间位阻对光催化CO2 还原活性的影响,设计了两个基于三脚架配体结构相似的配合物C33 和C34 60 图7 所示,C33 中催化中心Co(Ⅱ)周围的是三个异丙基;C34 中的是苯甲基,光催化实验结果表明:C33 光催化CO2 还原的催化效率是C34 的7倍(表1 ,Entries 39和40),这可能是由于C33 中异丙基比C34 的苯甲基空间位阻更小,有利于CO2 与C33 中的催化中心CoⅡ 结合以及激发态的光敏剂与催化剂C33 之间的电子转移33 , 34 , 61 2 还原活性的影响,设计合成了三种具有不同共轭基团的三脚架配体及其相应的Co(Ⅱ)配合物(C35 –C37 ;图7 ) 62 C35 和含有萘甲基的C36 光催化CO2 还原成CO的活性和选择性都比C37 高(表1 ,Entries 41–43).对照实验和DFT计算表明,C35 和C36 具有更优异的催化性能是由于配体中的共轭取代基使得催化中心CoⅡ 具有更正的还原电势,同时,共轭基团也促进了激发态光敏剂分子上的电子往催化剂分子上转移,从而显著提高了CO2 还原成CO的效率.此外,我们还研究了催化中心Co(Ⅱ)的配位环境对光催化CO2 还原活性的影响(C38 –C41 ;图7 ) 63 C41 催化活性略低,可能原因是喹啉基团的增加,导致催化中心周围空间位阻增大,不利于Co(Ⅱ)与底物CO2 作用(表1 ,Entries 44–47). ...
... 在本文中,我们主要从配体角度综述和讨论了非贵金属钴分子催化剂在光催化CO2 还原方面的最新研究进展.从总结的研究工作可以发现,配体结构对钴分子催化剂催化CO2 还原性能具有重要影响,配体修饰能明显改善催化剂的催化活性.但是,目前均相光催化CO2 还原离实际应用还有很长的路要走,还存在一些关键问题没有解决.首先,当前报道的光催化CO2 还原分子催化体系,除了我们课题组发现的一个普适性含水催化体系外18 , 58 , 80 2 还原的选择性.因此,要实现真正人工光合作用,首先要解决的问题是开发在含水或全水体系中高效高选择性的CO2 还原分子催化剂.其次,最理想的人工光合作用是在太阳光和催化剂作用下,CO2 还原反应与水氧化反应相耦合,实现真正的人工光合作用.然而,已报道的分子催化剂在光催化CO2 还原时需要加入电子牺牲剂,而大部分电子牺牲剂的成本比CO2 的还原产物如CO、CH4 、CH3 OH等还高,从而无法在实际中得到应用.因此,开发新的分子催化体系,利用水氧化产生的电子还原CO2 ,实现真正的人工光合作用,是光催化CO2 还原分子催化剂的一个极其重要而又富有挑战的发展方向. ...
1
2004
... 四齿三脚架配体通常与金属结合形成五配位的单核金属配合物57 –59 2 还原的能力.最近我们组通过配体修饰合成了一系列基于四齿三脚架配体的Co(Ⅱ)配合物分子催化剂,并构建了稳定高效的光催化CO2 还原体系.最初,我们采用具有富电子的苯并咪唑基团的四齿三脚架配体NTB (NTB =三-(苯并咪唑基-2-甲基)胺)与Co配位形成单核Co(Ⅱ)配合物(C32 ;图7 ) 58 3 ](PF6 )2 作为光敏剂和TEOA为电子牺牲剂,在含水溶剂(CH3 CN/H2 O,v/v = 4 : 1)中,C32 光催化CO2 还原成CO的TON达到1179,选择性为97% (表1 ,Entry 38) 58 2 还原活性的影响,设计了两个基于三脚架配体结构相似的配合物C33 和C34 60 图7 所示,C33 中催化中心Co(Ⅱ)周围的是三个异丙基;C34 中的是苯甲基,光催化实验结果表明:C33 光催化CO2 还原的催化效率是C34 的7倍(表1 ,Entries 39和40),这可能是由于C33 中异丙基比C34 的苯甲基空间位阻更小,有利于CO2 与C33 中的催化中心CoⅡ 结合以及激发态的光敏剂与催化剂C33 之间的电子转移33 , 34 , 61 2 还原活性的影响,设计合成了三种具有不同共轭基团的三脚架配体及其相应的Co(Ⅱ)配合物(C35 –C37 ;图7 ) 62 C35 和含有萘甲基的C36 光催化CO2 还原成CO的活性和选择性都比C37 高(表1 ,Entries 41–43).对照实验和DFT计算表明,C35 和C36 具有更优异的催化性能是由于配体中的共轭取代基使得催化中心CoⅡ 具有更正的还原电势,同时,共轭基团也促进了激发态光敏剂分子上的电子往催化剂分子上转移,从而显著提高了CO2 还原成CO的效率.此外,我们还研究了催化中心Co(Ⅱ)的配位环境对光催化CO2 还原活性的影响(C38 –C41 ;图7 ) 63 C41 催化活性略低,可能原因是喹啉基团的增加,导致催化中心周围空间位阻增大,不利于Co(Ⅱ)与底物CO2 作用(表1 ,Entries 44–47). ...
1
2018
... 四齿三脚架配体通常与金属结合形成五配位的单核金属配合物57 –59 2 还原的能力.最近我们组通过配体修饰合成了一系列基于四齿三脚架配体的Co(Ⅱ)配合物分子催化剂,并构建了稳定高效的光催化CO2 还原体系.最初,我们采用具有富电子的苯并咪唑基团的四齿三脚架配体NTB (NTB =三-(苯并咪唑基-2-甲基)胺)与Co配位形成单核Co(Ⅱ)配合物(C32 ;图7 ) 58 3 ](PF6 )2 作为光敏剂和TEOA为电子牺牲剂,在含水溶剂(CH3 CN/H2 O,v/v = 4 : 1)中,C32 光催化CO2 还原成CO的TON达到1179,选择性为97% (表1 ,Entry 38) 58 2 还原活性的影响,设计了两个基于三脚架配体结构相似的配合物C33 和C34 60 图7 所示,C33 中催化中心Co(Ⅱ)周围的是三个异丙基;C34 中的是苯甲基,光催化实验结果表明:C33 光催化CO2 还原的催化效率是C34 的7倍(表1 ,Entries 39和40),这可能是由于C33 中异丙基比C34 的苯甲基空间位阻更小,有利于CO2 与C33 中的催化中心CoⅡ 结合以及激发态的光敏剂与催化剂C33 之间的电子转移33 , 34 , 61 2 还原活性的影响,设计合成了三种具有不同共轭基团的三脚架配体及其相应的Co(Ⅱ)配合物(C35 –C37 ;图7 ) 62 C35 和含有萘甲基的C36 光催化CO2 还原成CO的活性和选择性都比C37 高(表1 ,Entries 41–43).对照实验和DFT计算表明,C35 和C36 具有更优异的催化性能是由于配体中的共轭取代基使得催化中心CoⅡ 具有更正的还原电势,同时,共轭基团也促进了激发态光敏剂分子上的电子往催化剂分子上转移,从而显著提高了CO2 还原成CO的效率.此外,我们还研究了催化中心Co(Ⅱ)的配位环境对光催化CO2 还原活性的影响(C38 –C41 ;图7 ) 63 C41 催化活性略低,可能原因是喹啉基团的增加,导致催化中心周围空间位阻增大,不利于Co(Ⅱ)与底物CO2 作用(表1 ,Entries 44–47). ...
1
2014
... 四齿三脚架配体通常与金属结合形成五配位的单核金属配合物57 –59 2 还原的能力.最近我们组通过配体修饰合成了一系列基于四齿三脚架配体的Co(Ⅱ)配合物分子催化剂,并构建了稳定高效的光催化CO2 还原体系.最初,我们采用具有富电子的苯并咪唑基团的四齿三脚架配体NTB (NTB =三-(苯并咪唑基-2-甲基)胺)与Co配位形成单核Co(Ⅱ)配合物(C32 ;图7 ) 58 3 ](PF6 )2 作为光敏剂和TEOA为电子牺牲剂,在含水溶剂(CH3 CN/H2 O,v/v = 4 : 1)中,C32 光催化CO2 还原成CO的TON达到1179,选择性为97% (表1 ,Entry 38) 58 2 还原活性的影响,设计了两个基于三脚架配体结构相似的配合物C33 和C34 60 图7 所示,C33 中催化中心Co(Ⅱ)周围的是三个异丙基;C34 中的是苯甲基,光催化实验结果表明:C33 光催化CO2 还原的催化效率是C34 的7倍(表1 ,Entries 39和40),这可能是由于C33 中异丙基比C34 的苯甲基空间位阻更小,有利于CO2 与C33 中的催化中心CoⅡ 结合以及激发态的光敏剂与催化剂C33 之间的电子转移33 , 34 , 61 2 还原活性的影响,设计合成了三种具有不同共轭基团的三脚架配体及其相应的Co(Ⅱ)配合物(C35 –C37 ;图7 ) 62 C35 和含有萘甲基的C36 光催化CO2 还原成CO的活性和选择性都比C37 高(表1 ,Entries 41–43).对照实验和DFT计算表明,C35 和C36 具有更优异的催化性能是由于配体中的共轭取代基使得催化中心CoⅡ 具有更正的还原电势,同时,共轭基团也促进了激发态光敏剂分子上的电子往催化剂分子上转移,从而显著提高了CO2 还原成CO的效率.此外,我们还研究了催化中心Co(Ⅱ)的配位环境对光催化CO2 还原活性的影响(C38 –C41 ;图7 ) 63 C41 催化活性略低,可能原因是喹啉基团的增加,导致催化中心周围空间位阻增大,不利于Co(Ⅱ)与底物CO2 作用(表1 ,Entries 44–47). ...
1
2018
... 四齿三脚架配体通常与金属结合形成五配位的单核金属配合物57 –59 2 还原的能力.最近我们组通过配体修饰合成了一系列基于四齿三脚架配体的Co(Ⅱ)配合物分子催化剂,并构建了稳定高效的光催化CO2 还原体系.最初,我们采用具有富电子的苯并咪唑基团的四齿三脚架配体NTB (NTB =三-(苯并咪唑基-2-甲基)胺)与Co配位形成单核Co(Ⅱ)配合物(C32 ;图7 ) 58 3 ](PF6 )2 作为光敏剂和TEOA为电子牺牲剂,在含水溶剂(CH3 CN/H2 O,v/v = 4 : 1)中,C32 光催化CO2 还原成CO的TON达到1179,选择性为97% (表1 ,Entry 38) 58 2 还原活性的影响,设计了两个基于三脚架配体结构相似的配合物C33 和C34 60 图7 所示,C33 中催化中心Co(Ⅱ)周围的是三个异丙基;C34 中的是苯甲基,光催化实验结果表明:C33 光催化CO2 还原的催化效率是C34 的7倍(表1 ,Entries 39和40),这可能是由于C33 中异丙基比C34 的苯甲基空间位阻更小,有利于CO2 与C33 中的催化中心CoⅡ 结合以及激发态的光敏剂与催化剂C33 之间的电子转移33 , 34 , 61 2 还原活性的影响,设计合成了三种具有不同共轭基团的三脚架配体及其相应的Co(Ⅱ)配合物(C35 –C37 ;图7 ) 62 C35 和含有萘甲基的C36 光催化CO2 还原成CO的活性和选择性都比C37 高(表1 ,Entries 41–43).对照实验和DFT计算表明,C35 和C36 具有更优异的催化性能是由于配体中的共轭取代基使得催化中心CoⅡ 具有更正的还原电势,同时,共轭基团也促进了激发态光敏剂分子上的电子往催化剂分子上转移,从而显著提高了CO2 还原成CO的效率.此外,我们还研究了催化中心Co(Ⅱ)的配位环境对光催化CO2 还原活性的影响(C38 –C41 ;图7 ) 63 C41 催化活性略低,可能原因是喹啉基团的增加,导致催化中心周围空间位阻增大,不利于Co(Ⅱ)与底物CO2 作用(表1 ,Entries 44–47). ...
1
2018
... 四齿三脚架配体通常与金属结合形成五配位的单核金属配合物57 –59 2 还原的能力.最近我们组通过配体修饰合成了一系列基于四齿三脚架配体的Co(Ⅱ)配合物分子催化剂,并构建了稳定高效的光催化CO2 还原体系.最初,我们采用具有富电子的苯并咪唑基团的四齿三脚架配体NTB (NTB =三-(苯并咪唑基-2-甲基)胺)与Co配位形成单核Co(Ⅱ)配合物(C32 ;图7 ) 58 3 ](PF6 )2 作为光敏剂和TEOA为电子牺牲剂,在含水溶剂(CH3 CN/H2 O,v/v = 4 : 1)中,C32 光催化CO2 还原成CO的TON达到1179,选择性为97% (表1 ,Entry 38) 58 2 还原活性的影响,设计了两个基于三脚架配体结构相似的配合物C33 和C34 60 图7 所示,C33 中催化中心Co(Ⅱ)周围的是三个异丙基;C34 中的是苯甲基,光催化实验结果表明:C33 光催化CO2 还原的催化效率是C34 的7倍(表1 ,Entries 39和40),这可能是由于C33 中异丙基比C34 的苯甲基空间位阻更小,有利于CO2 与C33 中的催化中心CoⅡ 结合以及激发态的光敏剂与催化剂C33 之间的电子转移33 , 34 , 61 2 还原活性的影响,设计合成了三种具有不同共轭基团的三脚架配体及其相应的Co(Ⅱ)配合物(C35 –C37 ;图7 ) 62 C35 和含有萘甲基的C36 光催化CO2 还原成CO的活性和选择性都比C37 高(表1 ,Entries 41–43).对照实验和DFT计算表明,C35 和C36 具有更优异的催化性能是由于配体中的共轭取代基使得催化中心CoⅡ 具有更正的还原电势,同时,共轭基团也促进了激发态光敏剂分子上的电子往催化剂分子上转移,从而显著提高了CO2 还原成CO的效率.此外,我们还研究了催化中心Co(Ⅱ)的配位环境对光催化CO2 还原活性的影响(C38 –C41 ;图7 ) 63 C41 催化活性略低,可能原因是喹啉基团的增加,导致催化中心周围空间位阻增大,不利于Co(Ⅱ)与底物CO2 作用(表1 ,Entries 44–47). ...
2
2017
... 在研究单核Co(Ⅱ)配合物光催化CO2 还原为CO时,我们发现中间体[O=C—OH]中C—O键的断裂是反应的速控步,需要较高的反应能垒,含有双中心的双核金属配合物可能有助于中间体中C—O键的断裂,加快催化反应的进行,提升催化效率.根据这个设想,最近我们合成了一个基于氮杂穴醚大环配体双核Co(Ⅱ)配合物(C42 ) 64 , 65 C42 光催化还原CO2 为CO的TONCO 高达16896,选择性也达到98%(表1 ,Entry 48),催化活性远远高于相应的单核Co(Ⅱ)配合物(C34 ;表1 ,Entry 40),从实验上证明了两个Co(Ⅱ)金属中心协同催化作用的存在.接着我们进一步通过理论计算提出了双核金属协同催化机理:一个Co(Ⅱ)作为催化活性中心结合和还原CO2 ,另一个Co(Ⅱ)作为辅助催化位点促使中间体[O=C—OH]中C—O的断裂和—OH的离去,协同促进了CO2 向CO迅速转化,并由此提出了双核金属协同催化CO2 转化为CO的反应路径(图8 ).首先,C42 快速结合CO2 形成碳酸根桥联的双核Co(Ⅱ)配合物C42a ,然后进行质子耦合电子转移反应生成C42b ,C42b 结合一个质子并脱去一分子H2 O得到C42c .C42c 通过过渡态TS1-1转化为C42d ,C42d 经历第二次质子耦合电子转移反应得到C42e ,C42e 经过TS2-1形成C42f ,在这一步中间体[O=C—OH]中C—O通过两个Co(Ⅱ)协同作用发生断裂,最后释放出CO完成催化循环66 2 还原.我们进一步研究发现,在电催化条件下双核金属分子催化剂也存在协同催化作用,极大地提升了CO2 还原活性67 C42 进行修饰,合成了三种苯环上具有不同取代基的双核Co(Ⅱ)配合物C43 –C45 68 C45 表现出最高的催化活性,TONCO 达到14210 (表1 ,Entries 49–51).随着反应时间的延长,生成的CO会进一步反应生成CH4 ,其中带有—Br取代基的配合物C43 产甲烷的活性最高(表1 ,Entries 52–54),理论计算结果表明C43 能改变键能,以及使反应中间产物HCO3 − 更牢固地与催化剂结合,从而表现出较高的活性. ...
... Adapted from Angew. Chem. Int. Ed ., Wiley publisher 64
1
2017
... 在研究单核Co(Ⅱ)配合物光催化CO2 还原为CO时,我们发现中间体[O=C—OH]中C—O键的断裂是反应的速控步,需要较高的反应能垒,含有双中心的双核金属配合物可能有助于中间体中C—O键的断裂,加快催化反应的进行,提升催化效率.根据这个设想,最近我们合成了一个基于氮杂穴醚大环配体双核Co(Ⅱ)配合物(C42 ) 64 , 65 C42 光催化还原CO2 为CO的TONCO 高达16896,选择性也达到98%(表1 ,Entry 48),催化活性远远高于相应的单核Co(Ⅱ)配合物(C34 ;表1 ,Entry 40),从实验上证明了两个Co(Ⅱ)金属中心协同催化作用的存在.接着我们进一步通过理论计算提出了双核金属协同催化机理:一个Co(Ⅱ)作为催化活性中心结合和还原CO2 ,另一个Co(Ⅱ)作为辅助催化位点促使中间体[O=C—OH]中C—O的断裂和—OH的离去,协同促进了CO2 向CO迅速转化,并由此提出了双核金属协同催化CO2 转化为CO的反应路径(图8 ).首先,C42 快速结合CO2 形成碳酸根桥联的双核Co(Ⅱ)配合物C42a ,然后进行质子耦合电子转移反应生成C42b ,C42b 结合一个质子并脱去一分子H2 O得到C42c .C42c 通过过渡态TS1-1转化为C42d ,C42d 经历第二次质子耦合电子转移反应得到C42e ,C42e 经过TS2-1形成C42f ,在这一步中间体[O=C—OH]中C—O通过两个Co(Ⅱ)协同作用发生断裂,最后释放出CO完成催化循环66 2 还原.我们进一步研究发现,在电催化条件下双核金属分子催化剂也存在协同催化作用,极大地提升了CO2 还原活性67 C42 进行修饰,合成了三种苯环上具有不同取代基的双核Co(Ⅱ)配合物C43 –C45 68 C45 表现出最高的催化活性,TONCO 达到14210 (表1 ,Entries 49–51).随着反应时间的延长,生成的CO会进一步反应生成CH4 ,其中带有—Br取代基的配合物C43 产甲烷的活性最高(表1 ,Entries 52–54),理论计算结果表明C43 能改变键能,以及使反应中间产物HCO3 − 更牢固地与催化剂结合,从而表现出较高的活性. ...
1
2018
... 在研究单核Co(Ⅱ)配合物光催化CO2 还原为CO时,我们发现中间体[O=C—OH]中C—O键的断裂是反应的速控步,需要较高的反应能垒,含有双中心的双核金属配合物可能有助于中间体中C—O键的断裂,加快催化反应的进行,提升催化效率.根据这个设想,最近我们合成了一个基于氮杂穴醚大环配体双核Co(Ⅱ)配合物(C42 ) 64 , 65 C42 光催化还原CO2 为CO的TONCO 高达16896,选择性也达到98%(表1 ,Entry 48),催化活性远远高于相应的单核Co(Ⅱ)配合物(C34 ;表1 ,Entry 40),从实验上证明了两个Co(Ⅱ)金属中心协同催化作用的存在.接着我们进一步通过理论计算提出了双核金属协同催化机理:一个Co(Ⅱ)作为催化活性中心结合和还原CO2 ,另一个Co(Ⅱ)作为辅助催化位点促使中间体[O=C—OH]中C—O的断裂和—OH的离去,协同促进了CO2 向CO迅速转化,并由此提出了双核金属协同催化CO2 转化为CO的反应路径(图8 ).首先,C42 快速结合CO2 形成碳酸根桥联的双核Co(Ⅱ)配合物C42a ,然后进行质子耦合电子转移反应生成C42b ,C42b 结合一个质子并脱去一分子H2 O得到C42c .C42c 通过过渡态TS1-1转化为C42d ,C42d 经历第二次质子耦合电子转移反应得到C42e ,C42e 经过TS2-1形成C42f ,在这一步中间体[O=C—OH]中C—O通过两个Co(Ⅱ)协同作用发生断裂,最后释放出CO完成催化循环66 2 还原.我们进一步研究发现,在电催化条件下双核金属分子催化剂也存在协同催化作用,极大地提升了CO2 还原活性67 C42 进行修饰,合成了三种苯环上具有不同取代基的双核Co(Ⅱ)配合物C43 –C45 68 C45 表现出最高的催化活性,TONCO 达到14210 (表1 ,Entries 49–51).随着反应时间的延长,生成的CO会进一步反应生成CH4 ,其中带有—Br取代基的配合物C43 产甲烷的活性最高(表1 ,Entries 52–54),理论计算结果表明C43 能改变键能,以及使反应中间产物HCO3 − 更牢固地与催化剂结合,从而表现出较高的活性. ...
1
2019
... 在研究单核Co(Ⅱ)配合物光催化CO2 还原为CO时,我们发现中间体[O=C—OH]中C—O键的断裂是反应的速控步,需要较高的反应能垒,含有双中心的双核金属配合物可能有助于中间体中C—O键的断裂,加快催化反应的进行,提升催化效率.根据这个设想,最近我们合成了一个基于氮杂穴醚大环配体双核Co(Ⅱ)配合物(C42 ) 64 , 65 C42 光催化还原CO2 为CO的TONCO 高达16896,选择性也达到98%(表1 ,Entry 48),催化活性远远高于相应的单核Co(Ⅱ)配合物(C34 ;表1 ,Entry 40),从实验上证明了两个Co(Ⅱ)金属中心协同催化作用的存在.接着我们进一步通过理论计算提出了双核金属协同催化机理:一个Co(Ⅱ)作为催化活性中心结合和还原CO2 ,另一个Co(Ⅱ)作为辅助催化位点促使中间体[O=C—OH]中C—O的断裂和—OH的离去,协同促进了CO2 向CO迅速转化,并由此提出了双核金属协同催化CO2 转化为CO的反应路径(图8 ).首先,C42 快速结合CO2 形成碳酸根桥联的双核Co(Ⅱ)配合物C42a ,然后进行质子耦合电子转移反应生成C42b ,C42b 结合一个质子并脱去一分子H2 O得到C42c .C42c 通过过渡态TS1-1转化为C42d ,C42d 经历第二次质子耦合电子转移反应得到C42e ,C42e 经过TS2-1形成C42f ,在这一步中间体[O=C—OH]中C—O通过两个Co(Ⅱ)协同作用发生断裂,最后释放出CO完成催化循环66 2 还原.我们进一步研究发现,在电催化条件下双核金属分子催化剂也存在协同催化作用,极大地提升了CO2 还原活性67 C42 进行修饰,合成了三种苯环上具有不同取代基的双核Co(Ⅱ)配合物C43 –C45 68 C45 表现出最高的催化活性,TONCO 达到14210 (表1 ,Entries 49–51).随着反应时间的延长,生成的CO会进一步反应生成CH4 ,其中带有—Br取代基的配合物C43 产甲烷的活性最高(表1 ,Entries 52–54),理论计算结果表明C43 能改变键能,以及使反应中间产物HCO3 − 更牢固地与催化剂结合,从而表现出较高的活性. ...
1
2018
... 为了进一步验证和利用双金属协同催化,我们将C42 中的一个CoⅡ 换成ZnⅡ 合成了一种双核异金属配合物C46 69 2 还原实验我们发现,在相同条件下,双核异金属配合物C46 的TONCO 达到65000 (表1 ,Entry 55),远远高于C42 (表1 ,Entry 48),是C42 的4倍,选择性也达到98%.C46 催化活性的增强归因于CoⅡ 与ZnⅡ 之间增强的协同催化效应,因为Zn(Ⅱ)对OH− 具有更强的结合力,更有助于反应中间体[O=C—OH]的C—O的断裂,极大地促进了CO2 向CO的转化.除此之外,我们还设计合成了另一种穴醚配体,希望通过调节两个金属中心之间的距离从而进一步研究双核金属协同催化CO2 还原,遗憾的是我们只得到了单核Co(Ⅱ)配合物C47 70 C48 .实验结果发现,C47 比C48 具有更高的光催化还原CO2 为CO的活性(表1 ,Entries 56和58).即使在模拟烟道气氛围中CO2 /Ar = 1/9 (v/v ),C47 光催化CO2 还原为CO仍表现出高活性和选择性(表1 ,Entry 57).对照实验和DFT计算结果表明C44 更高活性归因于穴醚配体的限域作用,这使活性中心CoⅡ 拥有更正的还原电位和更低的过渡态能垒.除双核Co(Ⅱ)配合物,最近日本大阪大学Masaoka等人合成了一个五核Co(Ⅱ)配合物(C49 ) 71 3 作为光敏剂,BIH作为电子牺牲剂,在DMA和TFE混合溶剂中,光催化CO2 还原成CO和甲酸的TON为58.4和55.7 (表1 ,Entry 59). ...
1
2020
... 为了进一步验证和利用双金属协同催化,我们将C42 中的一个CoⅡ 换成ZnⅡ 合成了一种双核异金属配合物C46 69 2 还原实验我们发现,在相同条件下,双核异金属配合物C46 的TONCO 达到65000 (表1 ,Entry 55),远远高于C42 (表1 ,Entry 48),是C42 的4倍,选择性也达到98%.C46 催化活性的增强归因于CoⅡ 与ZnⅡ 之间增强的协同催化效应,因为Zn(Ⅱ)对OH− 具有更强的结合力,更有助于反应中间体[O=C—OH]的C—O的断裂,极大地促进了CO2 向CO的转化.除此之外,我们还设计合成了另一种穴醚配体,希望通过调节两个金属中心之间的距离从而进一步研究双核金属协同催化CO2 还原,遗憾的是我们只得到了单核Co(Ⅱ)配合物C47 70 C48 .实验结果发现,C47 比C48 具有更高的光催化还原CO2 为CO的活性(表1 ,Entries 56和58).即使在模拟烟道气氛围中CO2 /Ar = 1/9 (v/v ),C47 光催化CO2 还原为CO仍表现出高活性和选择性(表1 ,Entry 57).对照实验和DFT计算结果表明C44 更高活性归因于穴醚配体的限域作用,这使活性中心CoⅡ 拥有更正的还原电位和更低的过渡态能垒.除双核Co(Ⅱ)配合物,最近日本大阪大学Masaoka等人合成了一个五核Co(Ⅱ)配合物(C49 ) 71 3 作为光敏剂,BIH作为电子牺牲剂,在DMA和TFE混合溶剂中,光催化CO2 还原成CO和甲酸的TON为58.4和55.7 (表1 ,Entry 59). ...
1
2014
... 为了提高分子催化剂的稳定性,以及减少对贵金属光敏剂的依赖,研究者也开展了许多将分子催化剂与无机半导体材料如氮化碳、石墨烯、二氧化钛和硅等结合起来制备光催化CO2 还原异相催化剂的工作.2014年印度石油研究所Jain等人合成一个卟啉钴分子催化剂C50 (图9 ) 72 C50 上氨基与氧化石墨烯(GO)上的羧基通过席夫碱反应形成C50 -GO催化剂,实验结果表明以TEA作为电子牺牲剂,光照48 h,C50 -GO能将CO2 还原成甲醇,反应速率达到78.8 μmol∙g−1 ∙h−1 ,远远高于单纯的GO或GO与C50 物理混合作为催化剂的催化活性.2016年日本大阪大学Fukuzumi等人利用π –π 堆积作用将C51 (图9 )与碳纳米管(CNTs)复合形成C51 -CNTs催化剂.以[Ru(Me2 phen)3 ]2+ 作为光敏剂,TEA作为电子牺牲剂,在CH3 CN和H2 O溶液中,C51 -CNTs能高效光催化CO2 还原成CO,TONCO 达到501 73 C52 ;图9 )通过共价键连接的形式与g-C3 N4 形成C52 -g-C3 N4 复合催化剂74 −1 ∙h−1 .后续研究者报道了一系列钴分子配合物(C53 –C56 ;图9 )通过共价键或超分子作用与g-C3 N4 连接起来,并用于光催化CO2 还原的研究工作75 -78 C53 和C54 分别与g-C3 N4 形成的复合催化剂光催化CO2 还原成CO的TON分别达到90和128,C55 -g-C3 N4 光催化成CO的生成速率达到8.1 μmol∙h−1 .而C56 -g-C3 N4 能将光催化CO2 还原成甲醇,产率最高可达538.7 μmol∙g−1 ∙h−1 (以C56 的量计算).最近我们组将带负电的CdS量子点和带正电的双核钴分子配合物(C57 ;图9 ),通过静电作用组装成C57 -CdS 79 3 水溶液中,光催化CO2 还原成CO的TON达到1380.这些异相化后的钴基催化剂,均能表现出良好的循环稳定性. ...
1
2016
... 为了提高分子催化剂的稳定性,以及减少对贵金属光敏剂的依赖,研究者也开展了许多将分子催化剂与无机半导体材料如氮化碳、石墨烯、二氧化钛和硅等结合起来制备光催化CO2 还原异相催化剂的工作.2014年印度石油研究所Jain等人合成一个卟啉钴分子催化剂C50 (图9 ) 72 C50 上氨基与氧化石墨烯(GO)上的羧基通过席夫碱反应形成C50 -GO催化剂,实验结果表明以TEA作为电子牺牲剂,光照48 h,C50 -GO能将CO2 还原成甲醇,反应速率达到78.8 μmol∙g−1 ∙h−1 ,远远高于单纯的GO或GO与C50 物理混合作为催化剂的催化活性.2016年日本大阪大学Fukuzumi等人利用π –π 堆积作用将C51 (图9 )与碳纳米管(CNTs)复合形成C51 -CNTs催化剂.以[Ru(Me2 phen)3 ]2+ 作为光敏剂,TEA作为电子牺牲剂,在CH3 CN和H2 O溶液中,C51 -CNTs能高效光催化CO2 还原成CO,TONCO 达到501 73 C52 ;图9 )通过共价键连接的形式与g-C3 N4 形成C52 -g-C3 N4 复合催化剂74 −1 ∙h−1 .后续研究者报道了一系列钴分子配合物(C53 –C56 ;图9 )通过共价键或超分子作用与g-C3 N4 连接起来,并用于光催化CO2 还原的研究工作75 -78 C53 和C54 分别与g-C3 N4 形成的复合催化剂光催化CO2 还原成CO的TON分别达到90和128,C55 -g-C3 N4 光催化成CO的生成速率达到8.1 μmol∙h−1 .而C56 -g-C3 N4 能将光催化CO2 还原成甲醇,产率最高可达538.7 μmol∙g−1 ∙h−1 (以C56 的量计算).最近我们组将带负电的CdS量子点和带正电的双核钴分子配合物(C57 ;图9 ),通过静电作用组装成C57 -CdS 79 3 水溶液中,光催化CO2 还原成CO的TON达到1380.这些异相化后的钴基催化剂,均能表现出良好的循环稳定性. ...
1
2017
... 为了提高分子催化剂的稳定性,以及减少对贵金属光敏剂的依赖,研究者也开展了许多将分子催化剂与无机半导体材料如氮化碳、石墨烯、二氧化钛和硅等结合起来制备光催化CO2 还原异相催化剂的工作.2014年印度石油研究所Jain等人合成一个卟啉钴分子催化剂C50 (图9 ) 72 C50 上氨基与氧化石墨烯(GO)上的羧基通过席夫碱反应形成C50 -GO催化剂,实验结果表明以TEA作为电子牺牲剂,光照48 h,C50 -GO能将CO2 还原成甲醇,反应速率达到78.8 μmol∙g−1 ∙h−1 ,远远高于单纯的GO或GO与C50 物理混合作为催化剂的催化活性.2016年日本大阪大学Fukuzumi等人利用π –π 堆积作用将C51 (图9 )与碳纳米管(CNTs)复合形成C51 -CNTs催化剂.以[Ru(Me2 phen)3 ]2+ 作为光敏剂,TEA作为电子牺牲剂,在CH3 CN和H2 O溶液中,C51 -CNTs能高效光催化CO2 还原成CO,TONCO 达到501 73 C52 ;图9 )通过共价键连接的形式与g-C3 N4 形成C52 -g-C3 N4 复合催化剂74 −1 ∙h−1 .后续研究者报道了一系列钴分子配合物(C53 –C56 ;图9 )通过共价键或超分子作用与g-C3 N4 连接起来,并用于光催化CO2 还原的研究工作75 -78 C53 和C54 分别与g-C3 N4 形成的复合催化剂光催化CO2 还原成CO的TON分别达到90和128,C55 -g-C3 N4 光催化成CO的生成速率达到8.1 μmol∙h−1 .而C56 -g-C3 N4 能将光催化CO2 还原成甲醇,产率最高可达538.7 μmol∙g−1 ∙h−1 (以C56 的量计算).最近我们组将带负电的CdS量子点和带正电的双核钴分子配合物(C57 ;图9 ),通过静电作用组装成C57 -CdS 79 3 水溶液中,光催化CO2 还原成CO的TON达到1380.这些异相化后的钴基催化剂,均能表现出良好的循环稳定性. ...
1
2019
... 为了提高分子催化剂的稳定性,以及减少对贵金属光敏剂的依赖,研究者也开展了许多将分子催化剂与无机半导体材料如氮化碳、石墨烯、二氧化钛和硅等结合起来制备光催化CO2 还原异相催化剂的工作.2014年印度石油研究所Jain等人合成一个卟啉钴分子催化剂C50 (图9 ) 72 C50 上氨基与氧化石墨烯(GO)上的羧基通过席夫碱反应形成C50 -GO催化剂,实验结果表明以TEA作为电子牺牲剂,光照48 h,C50 -GO能将CO2 还原成甲醇,反应速率达到78.8 μmol∙g−1 ∙h−1 ,远远高于单纯的GO或GO与C50 物理混合作为催化剂的催化活性.2016年日本大阪大学Fukuzumi等人利用π –π 堆积作用将C51 (图9 )与碳纳米管(CNTs)复合形成C51 -CNTs催化剂.以[Ru(Me2 phen)3 ]2+ 作为光敏剂,TEA作为电子牺牲剂,在CH3 CN和H2 O溶液中,C51 -CNTs能高效光催化CO2 还原成CO,TONCO 达到501 73 C52 ;图9 )通过共价键连接的形式与g-C3 N4 形成C52 -g-C3 N4 复合催化剂74 −1 ∙h−1 .后续研究者报道了一系列钴分子配合物(C53 –C56 ;图9 )通过共价键或超分子作用与g-C3 N4 连接起来,并用于光催化CO2 还原的研究工作75 -78 C53 和C54 分别与g-C3 N4 形成的复合催化剂光催化CO2 还原成CO的TON分别达到90和128,C55 -g-C3 N4 光催化成CO的生成速率达到8.1 μmol∙h−1 .而C56 -g-C3 N4 能将光催化CO2 还原成甲醇,产率最高可达538.7 μmol∙g−1 ∙h−1 (以C56 的量计算).最近我们组将带负电的CdS量子点和带正电的双核钴分子配合物(C57 ;图9 ),通过静电作用组装成C57 -CdS 79 3 水溶液中,光催化CO2 还原成CO的TON达到1380.这些异相化后的钴基催化剂,均能表现出良好的循环稳定性. ...
1
2018
... 为了提高分子催化剂的稳定性,以及减少对贵金属光敏剂的依赖,研究者也开展了许多将分子催化剂与无机半导体材料如氮化碳、石墨烯、二氧化钛和硅等结合起来制备光催化CO2 还原异相催化剂的工作.2014年印度石油研究所Jain等人合成一个卟啉钴分子催化剂C50 (图9 ) 72 C50 上氨基与氧化石墨烯(GO)上的羧基通过席夫碱反应形成C50 -GO催化剂,实验结果表明以TEA作为电子牺牲剂,光照48 h,C50 -GO能将CO2 还原成甲醇,反应速率达到78.8 μmol∙g−1 ∙h−1 ,远远高于单纯的GO或GO与C50 物理混合作为催化剂的催化活性.2016年日本大阪大学Fukuzumi等人利用π –π 堆积作用将C51 (图9 )与碳纳米管(CNTs)复合形成C51 -CNTs催化剂.以[Ru(Me2 phen)3 ]2+ 作为光敏剂,TEA作为电子牺牲剂,在CH3 CN和H2 O溶液中,C51 -CNTs能高效光催化CO2 还原成CO,TONCO 达到501 73 C52 ;图9 )通过共价键连接的形式与g-C3 N4 形成C52 -g-C3 N4 复合催化剂74 −1 ∙h−1 .后续研究者报道了一系列钴分子配合物(C53 –C56 ;图9 )通过共价键或超分子作用与g-C3 N4 连接起来,并用于光催化CO2 还原的研究工作75 -78 C53 和C54 分别与g-C3 N4 形成的复合催化剂光催化CO2 还原成CO的TON分别达到90和128,C55 -g-C3 N4 光催化成CO的生成速率达到8.1 μmol∙h−1 .而C56 -g-C3 N4 能将光催化CO2 还原成甲醇,产率最高可达538.7 μmol∙g−1 ∙h−1 (以C56 的量计算).最近我们组将带负电的CdS量子点和带正电的双核钴分子配合物(C57 ;图9 ),通过静电作用组装成C57 -CdS 79 3 水溶液中,光催化CO2 还原成CO的TON达到1380.这些异相化后的钴基催化剂,均能表现出良好的循环稳定性. ...
1
2019
... 在本文中,我们主要从配体角度综述和讨论了非贵金属钴分子催化剂在光催化CO2 还原方面的最新研究进展.从总结的研究工作可以发现,配体结构对钴分子催化剂催化CO2 还原性能具有重要影响,配体修饰能明显改善催化剂的催化活性.但是,目前均相光催化CO2 还原离实际应用还有很长的路要走,还存在一些关键问题没有解决.首先,当前报道的光催化CO2 还原分子催化体系,除了我们课题组发现的一个普适性含水催化体系外18 , 58 , 80 2 还原的选择性.因此,要实现真正人工光合作用,首先要解决的问题是开发在含水或全水体系中高效高选择性的CO2 还原分子催化剂.其次,最理想的人工光合作用是在太阳光和催化剂作用下,CO2 还原反应与水氧化反应相耦合,实现真正的人工光合作用.然而,已报道的分子催化剂在光催化CO2 还原时需要加入电子牺牲剂,而大部分电子牺牲剂的成本比CO2 的还原产物如CO、CH4 、CH3 OH等还高,从而无法在实际中得到应用.因此,开发新的分子催化体系,利用水氧化产生的电子还原CO2 ,实现真正的人工光合作用,是光催化CO2 还原分子催化剂的一个极其重要而又富有挑战的发展方向. ...