

1 引言
近来,随着低维纳米材料研究热潮的兴起,二硫化钼(MoS2)作为一种过渡金属硫化物[1],因其独特的二维层状结构和优良的电子特性[2-5]逐渐受到研究者们的广泛关注。MoS2是一种天然的半导体材料,在自然界中含量丰富,具有良好的化学稳定性和热稳定性,同时还具有较大的比表面积和较高的表面活性,使其被广泛应用电子探针[6]、固体润滑剂[7]、晶体管制造[8]、电化学储锂[9]等领域。块状MoS2是一种间接带隙半导体,禁带宽度为[1].29 eV 10。但当减薄至单层时,转变为直接带隙半导体,禁带宽度可增加到[1].80 eV 11,且单层MoS2导带底电位处于H+/H2还原势之上,价带顶电位处于O2/H2O的氧化势之下[12],能够吸收可见光产生光生电子-空穴对。此外,单层MoS2还具有较高的体表面积比和丰富的边缘催化活性电位,能吸附更多的反应物分子,并利用产生的电子和空穴对使其发生氧化还原反应[13],使得单层MoS2具有吸收太阳能并分解水的应用潜力。然而,单层MoS2价带顶与导带底的电位相对于水氧化与还原势不平衡,且价带顶电位与水的氧化势差值较小,限制了单层MoS2可见光下完全分解水的能力,光催化效率不高。因此,改善单层MoS2的能带结构,平衡其氧化与还原能力,是提高其光催化分解水效率的有效方法。
为了实现半导体材料光电特性可控,以提高材料光催化分解水的能力,人们通常有掺杂[14-16]、构建表面异相结[17-19]、晶面/界面调控[20-22]、制备复合材料[23-25]等多种方案。其中掺杂并通过调整掺杂种类与浓度修饰半导体材料的电子结构是最常见的方案之一[26-28]。半导体掺杂不仅可以调节带隙和能级,也可修正能带边缘的组成,使施主或受主的诱导电荷在掺杂体系中重新再分配,引起电位发生变化,并因此改变材料的光解水性能。如吴木生等[29]研究发现W掺杂对MoS2的能带结构几乎没有影响,但掺杂后所产生的应力使其由直接带隙变为间接带隙。Serpone[30]通过N掺杂TiO2研究发现,掺杂后TiO2的导带底位置下移,价带顶位置上移,从而使其禁带宽度减小,光学吸收边产生一定的红移,材料的光催化能力得到加强。所以,通过掺杂调整氧化还原电位提高单层MoS2光催化分解水效率是可行的。Se元素与S元素相近且属同一主族,近期实验发现Se掺杂可以明显提高单层MoS2纳米片光催化分解水的析氢效率[31],但只是证实了Se掺杂的有效性,并未对其影响机理进行理论分析,不利于进一步优化析氢效率。因此,基于密度泛函理论(DFT),我们对单层MoS2进行Se替位掺杂,研究掺杂后能带结构和光吸收特性的变化,并从平衡其氧化还原电位的角度分析其对单层MoS2光催化性质的影响。
2 计算方法与结构构造
2.1 计算方法
本文基于第一性原理密度泛函理论的平面波赝势方法,利用Vienna ab initio simulation package(VASP)模拟包[32]进行计算,以缀加投影波方法(projector-augmented wave method,PAW)[33],描述离子实和价电子之间的相互作用。通常,采用广义梯度近似(GGA)的Predew- Burke- Ernzerhof (PBE)方案[34]处理其电子间相互作用的交换关联能。近年来,在一些案例中采用Heyd- Scuseria- Ernzerhof(HSE06)杂化泛函可以得到更为精确的带隙值。因此,带隙计算中将采用PBE和HSE06两种方法来描述交换关联能以便对比与筛选。计算中平面波截断能设置为450 eV,经测试能足够达到收敛。其价电子S的3s3p、Mo的4p5s5d和Se的4s4p态均被PAW赝势所包含。采用Monkorst-Park自动生成方案对全布里渊区积分K点进行取样,几何优化K点网格为5 × 5 × 1,其态密度计算选用更为精细的9 × 9 × 1 K点网格。结构优化过程中,原子进行完全弛豫,自洽能量的收敛标准为10-6 eV,结构优化力的收敛标准为-0.01 eV∙nm-1。
2.2 模型构造
本文研究对象为单层MoS2,其属于六角密排结构,包含3个原子层,Mo原子层被两个S原子层夹在中间,形成S―Mo―S的三明治结构。由于MoS2的(001)面是无极性且性质最为稳定的面,因此我们沿着(001)面方向对MoS2进行切割,得到理想的单层MoS2。由于在实验[31]中Se掺杂单层MoS2的摩尔浓度为5.70%,建模时我们优先考虑掺杂浓度与其相近的2 × 2 × 1、3 × 3 × 1的MoS2超晶胞,其对应的掺杂浓度分别为8.33%、3.70%。由于高浓度的掺杂容易对材料的结构与带隙值造成比较大的影响[29, 35],而我们研究的目的是希望尽量能在不影响它带隙值的情况下,平衡其相对于水的氧化与还原电势。因此最终我们确定选取更为合适的3 × 3 × 1的MoS2超晶胞为实验研究对象,其由18个S原子和9个Mo原子构成,如图1(a)所示。为了防止周期性边界条件和层与层之间弱的范德华力对单层MoS2的影响,我们沿Z轴方向设立了18 nm的真空层。采用GGA-PBE方法几何优化后的晶格常数为3.182 nm,其与Wilson和Yoffe36报道的实验结果3.160 nm相近。在掺杂体系中,我们采用一个Se原子替换单层MoS2中的一个S原子来进行替位式掺杂,如图1(b)所示,对应的掺杂浓度为3.70%。
图1

图1
单层MoS2的结构示意图
Fig 1
Single-layer MoS2 structure diagram
(a) undoped,(b) Se doped
3 结果与讨论
3.1 结构分析
首先,我们对未掺杂与Se掺杂单层MoS2优化后的结构参数进行了对比,如表1所列。在未掺杂的MoS2中,Mo―S的键长dMo―S为2.413 nm,Mo―S―Mo键角θMo―S―Mo (或S―Mo―S)为82.529°。其与Li等[37]的计算结果相符。在Se掺杂的结构中,Mo―Se键长dMo―Se为2.540 nm,Mo―S键长dMo―S为2.41 nm,较未掺杂的相比键长变小,Mo―Se―Mo键角θMo―Se―Mo为78.660° ,Mo―S―Mo键角θMo―S―Mo为82.797°,比未掺杂的大。通常原子与原子之间的键长与其原子的共价半径有着密切的关系,从元素周期表中得知,Se原子的共价半径为1.16 nm,而S原子的共价半径为1.02 nm。因此,共价半径大的Se原子形成的Se―Mo键长,应比共价半径略小于它的S原子形成的Mo―S键长长。又由于掺杂后键长的变化会产生局部应力,导致其键角也会随着键长的改变发生相应的变化,当键长变大时相对应键角会变小,反之变大,计算数据均与这些理论性质相符合。其次,我们知道MoS2有1T、2H等不同相结构。1T-MoS2的金属原子配位为八面体结构,每个Mo原子被6个S原子以八面体的结构所围绕,呈现金属性质,为亚稳态。2H-MoS2的金属原子配位为三角棱柱构型,每个Mo原子被6个S原子以三角棱柱的结构所围绕,呈半导体性质,为稳态。通过对比Se掺杂与未掺杂单层MoS2完全优化弛豫后的原子结构,我们发现其结构变化不大,即掺杂后依然为三角棱柱构型,保持2H相结构,呈现半导体性质。
表1 未掺杂和Se掺杂体系优化后的晶格参数
Table 1
| Type | dMo-x/nm | θMo―X―Mo/(°) | |||
| Mo—S | Mo—Se | Mo —S—Mo | Mo—Se—Mo | ||
| undoped | 2.413 | - | 82.529 | - | |
| Se doped | 2.410 | 2.54 | 82.797 | 78.660 | |
d: bond length, θ:bond angle, X = S, Se
为了进一步分析单层MoS2的晶体结构,我们展示了Se掺杂单层MoS2的电子局域密度函数(ELF),如图2所示。我们采用颜色方案对ELF的密度等级进行编排,其高值与红色相对应,值为1,表示电子分布高度局域化,低值与蓝色相对应,值为0,表示电子分布高度离域化(即可能没有电子)。我们可以看出,在ELF中Mo原子位置处的特征颜色为绿色,其对应ELF值约为0.5,可以将其视为电子局域分布与离域分布的分界区,而S原子位置处则表现为大块的红色的环形区域,其对应电子局域函数(ELF)值接近于1,表明其电子分布高度局域。在ELF中,如此显著的不同,表示其S―Mo原子之间应该是离子化学键。然而,一定程度的共价键也是存在的,因为在ELF中S原子的区域不是球面对称的,而是朝着Mo离子方向形成一定的耳垂状。此外,在同一层或两层中相邻的S原子之间也是耳垂状。因此,在Mo与S离子之间是一个离子和共价键的混合键。其Se原子周围与S原子类似,证明其Se―Mo原子之间也是离子与共价键的混合键。这与Se和S隶属于同一主族,具有一定的性质相似性相一致。
图2
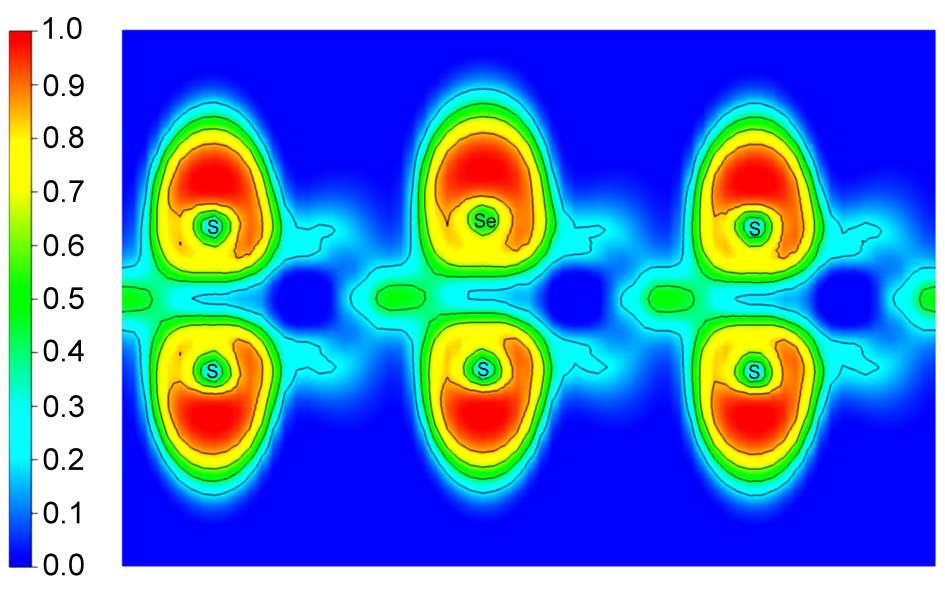
图2
电子局域密度函数在(110)面的等值面
Fig 2
Isosurface of the electron localization function inthe (110) plane
The contour interval is 0.1. color online
为了比较杂质元素取代掺杂单层MoS2的难易程度,我们还计算了它的形成能。其取代掺杂的形成能计算结果为0.907 eV,计算公式为:
其中ET(D)和ET(I)分别表示的是Se掺杂体系与未掺杂体系的总能量,n为掺杂原子的数目,μx和μy分别表示的是被取代原子与掺杂原子的化学势能。掺杂体系的形成能计算,是参考未掺杂体系充分弛豫后的总能量ET(I)而得到的,当形成能为正值时说明掺杂取代过程中要吸收一定的能量,为负值时说明则要释放一定的能量,所以形成能的值越低越容易掺杂,且掺杂体系的热力学稳定性也越好。
3.2 能带结构
能带结构是分析半导体光电性质的重要依据,掺杂将改变晶体中原子质量比以及它的晶格常数等属性,也导致其能带结构发生变化。图3为计算所得本征及Se掺杂单层MoS2的能带结构图,图3(a)为采用PBE方法计算所得的单层MoS2能带图,其为禁带宽度1.673 eV的直接带隙,该值较低于实验值1.74 eV [29, 38]。这是由于广义梯度近似(GGA)下的密度泛函理论(DFT)计算方法会低估能隙的大小[39]。此外,未掺杂单层MoS2原胞的价带最高点(VBM)与导带最低点(CBM)均位于第一布里渊区K点,而对3 × 3 × 1的超晶胞而言,由于能带折叠使得其价带顶和导带底均位于布里渊区Γ点,这与吴木生等[29]的计算结果相符。图3(b)为采用HSE06方法计算所得的单层MoS2能带图,其为禁带宽度2.10 eV的直接带隙,与Kang等[12]的计算结果相一致,可以看出,虽然HSE06方法在有些案例中能很好的估算带隙值,但在计算单层MoS2时相对于实验值出现了明显的高估。因此,本文采用PBE方法计算Se掺杂单层MoS2的带隙变化。
图3

图3
PBE (a)与HSE06 (b)方法计算的单层MoS2能带结构图
Fig 3
Band structure of monolayer MoS2 calculated by PBE (a) and HSE06 (b) methods
The vacuum level is taken as zero reference.
如图4所示,Se掺杂单层MoS2能带结构依然为直接带隙,价带的最高点和导带的最低点也位于Γ点,禁带宽度为1.658 eV,相较于与未掺杂的单层MoS2晶体,带隙减小了0.015 eV,禁带宽度值非常接近。通过对计算结果的分析,单从带隙值上判断,Se掺杂几乎不会对单层MoS2的光吸收造成影响。
图4

图4
采用PBE方法计算的Se掺杂单层MoS2的能带结构图
Fig 4
Band structure of Se-doped monolayer MoS2 calculated by PBE methods
The vacuum level is taken as zero reference. PBE: Predew-Burke-Ernzerhof
此外,单层MoS2光解水的能力还与其导带底与价带顶电位值分布有密切的关系,根据光解水的原理,导带底电位应处于H+/H2还原势之上,而价带顶电位应处于O2/H2O的氧化势之下,且分别的它们相对于水的还原与氧化势差值应相对较高[40, 41]。另外,为了使光解水反应能持续有效进行,我们还期望光催化剂的氧化和还原电位,相较于水的氧化还原势应保持相对的平衡。否则,将会生成过多的氧化(或还原)产物,阻碍其氧化还原反应的进一步进行,甚至几乎终止反应,要想使反应持续进行,则需要引入电极或者助催化剂等[40]。因此,我们进一步分析了掺杂与本征单层MoS2的价带和导带与标准氢电极电位的相对位置,其在25 ℃下相对于绝对真空能级(AVS),标准氢电极水的氧化与还原电位[42]分别为- 4.43和-5.66 eV。相关研究表明,虽然DFT会低估带隙值,但并不影响对其电子结构的分析,掺杂体系带隙的理论计算值与实验带隙值的变化量接近一致[43-45],杂质能级与价带顶的相对位置较为准确[44, 46]。因此,我们选用PBE方法进行计算,将Se掺杂与未掺杂的价带顶根据其相对于真空能级的位置来确定,导带底则根据实验带隙数值修正获得。如图5给出了其价带顶和导带底与标准氢电极电位的相对位置(vs AVS)。由图5可知,本征单层MoS2有很大的潜力能作为光催化剂分解水,其1.74 eV的带隙值是非常合适的,可以有效吸收太阳能的可见光部分能量对水进行分解,且导带底电位处于H+/H2还原势之上,价带顶电位处于O2/H2O的氧化势之下。进一步分析中,我们定义单层MoS2的还原能力(Δ1)为CBM与H+/H2还原势之间的差值,计算为0.430 eV,其氧化能力(Δ2)为VBM与O2/H2O氧化势之间的差值,计算为仅仅0.080 eV。Δ1和Δ2之间的显著差异,表明了单层MoS2分解水时氧化与还原反应之间的极度不平衡,并且其相对于水的氧化能力较低,它将导致其光解水反应不能持续高效的进行。而Se杂质的引入,相对于未掺杂体系,价带顶与导带底分别下降了0.177和0.164 eV,使其相对于水的还原与氧化能力调整为Δ1 = 0.253 eV与Δ2 = 0.244 eV,几乎持平。因此,Se掺杂可以有效解决单层MoS2光解水时氧化与还原反应之间的不平衡问题,增加其氧化能力,显著提高其光催化分解水的效率,且由于掺杂后的带隙值几乎与本征值近似,所以也几乎不影响单层MoS2对太阳能的吸收效率。
图5
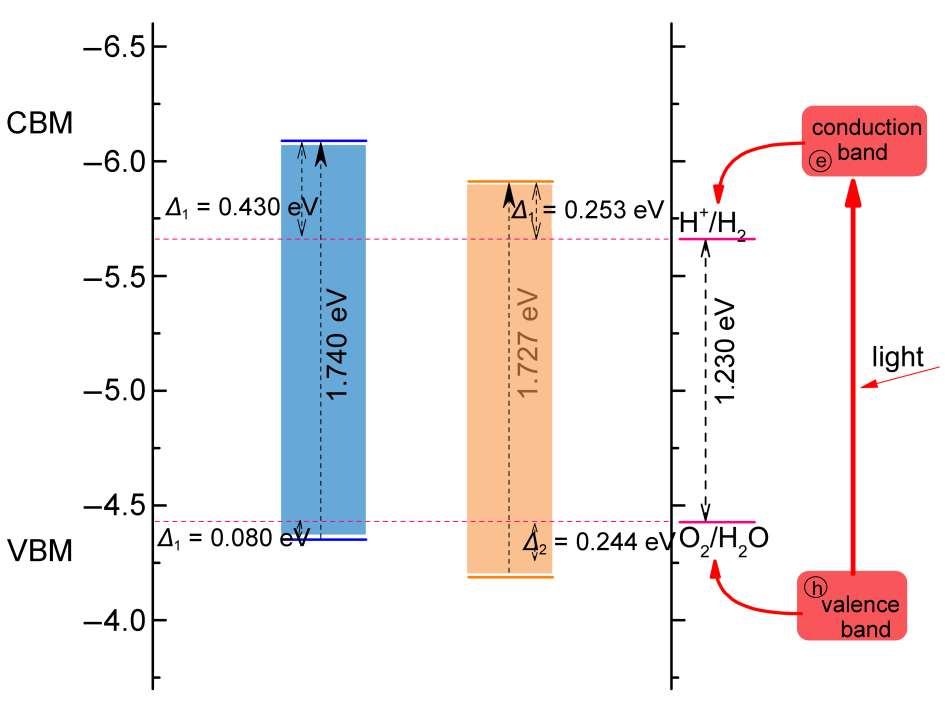
图5
Se掺杂与本征单层MoS2的价带顶(VBM)与导带底(CBM)的位置
Fig 5
VBM and CBM of undoped and Se doped monolayer MoS2
The vacuum level is taken as zero reference. VBM: valence band maximum; CBM: conduction band minimum
3.3 态密度
为了更好地说明各元素在体系中的作用,我们还进一步分析了它们的态密度。如图6所示,给出了本征及Se掺杂单层MoS2的总态密度和分态密度按能量分布的计算结果。其中,图6(a)对应于本征体系态密度,图6(b)对应于Se掺杂体系态密度,为了便于研究,我们选取能量范围为-15到6eV,其包含了导带和上、下价带的分布信息。从图6可以看出,本征与Se掺杂单层MoS2导带态密度的分布有比较显著的差异,本征MoS2导带较宽,其能量分布范围在1.66到12.78 eV之间,在2.51与9.86 eV能量附近均有较高的能态密度,并且由分波态密度结果可以看出,其本征MoS2高能区的能量状态主要由S的3s和Mo的5s4p轨道电子所贡献。而Se掺杂体系的导带能量范围主要集中在1.56与4.80 eV之间,且高能量区域的原有能量状态消失,其可能是由于Se掺杂与其邻近的S原子杂化成键对部分s轨道电子带来限制所造成。此外可以看到,本征单层MoS2的价带与导带均主要由Mo-4d和少量的S-3p轨道电子提供,Se掺杂体系的价带与导带主要由Mo-4d和少量的S-3p、Se-4p轨道电子所提供,且Se-4p轨道电子贡献特别明显。与未掺杂体系相比,Se掺杂使价带顶有所降低,导带底明显降低,这与前述能带结构相吻合。
图6

图6
未掺杂(a)与Se掺杂(b)的总态密度与分态密度结构示意图
Fig 6
Schematic diagram of the structure of TDOS and PDOS of undoped (a) and Se doped (b)
TDOS: total density of states; PDOS: partial density of states.color online
3.4 光学性质
材料的许多光学性质可由它的介电函数表示,其中实部和虚部均可通过密度泛函理论计算得出,介电函数的虚部对应于电子跃迁的几率和强度。为了探讨本征及掺杂体系单层MoS2的光学性质,对其光学跃迁特性变化进行研究,我们通过计算其介电函数,得出了它的光吸收谱,如图7所示。通过吸收谱可以清晰地看出单层MoS2光吸收系数随光子波长(波长可转换为能量)的变化规律,其光吸收系数表达公式如下:
图7

其中h是普朗克常数,c是光学性质,hω是光子能量。从图7中可看出,掺杂体系与未掺杂体系相比较出现了一定的红移,这与掺杂后体系的带隙值发生微弱的减小相对应,并且在可见光波长范围区域(380-760 nm)内,掺杂后的吸收峰较未掺杂的相比发生了稍微的展宽,这些都表明Se掺杂能微弱地提高单层MoS2对可见光的吸收效率,使其可以更好地利用太阳能。
4 结论
基于密度泛函理论第一性原理,通过比较选取PBE方法,计算了Se掺杂前后单层MoS2的电荷局域密度函数、形成能、能带结构、态密度以及光吸收特性的变化。研究发现:单层MoS2具有直接光催化分解水的潜力,但其价带顶与导带底电位相应于水的氧化势和还原势不均衡,且价带顶电位相对于水的氧化势较低,降低了其光解水性能。Se掺杂可以在不改变单层MoS2带隙宽度的情况下,平衡其还原与氧化能力,改善单层MoS2光催化性能。且Se掺杂后单层MoS2可见光的吸收峰有所展宽,还产生了红移,可见光吸收效率有所增强。因此,Se掺杂不仅可以平衡单层MoS2氧化还原电位,提高光催化分解水效率,还可以增强对可见光的吸收效率,这对于单层MoS2光解水的实际应用具有重要的指导意义。
参考文献


