图1
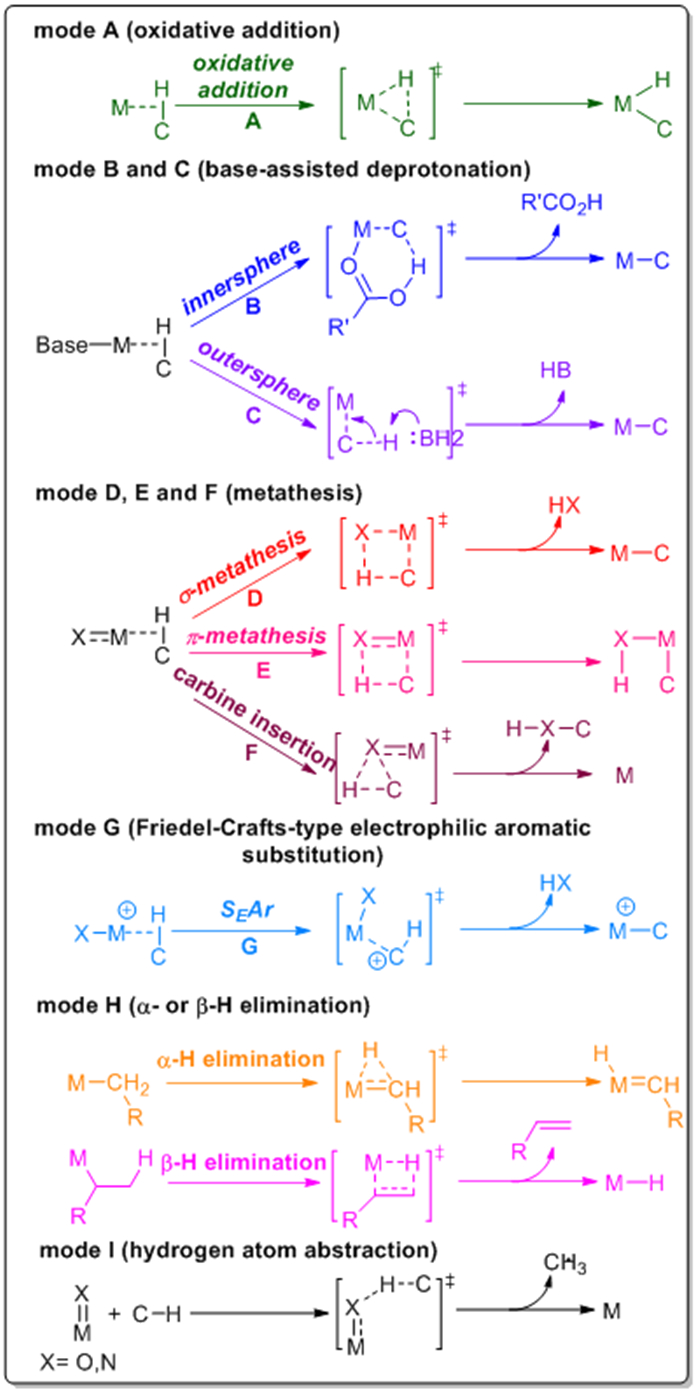
过渡金属参与的C―H键活化模式
Fig 1
Possible mechanisms of transition-metal-mediated C―H bond activation
图2
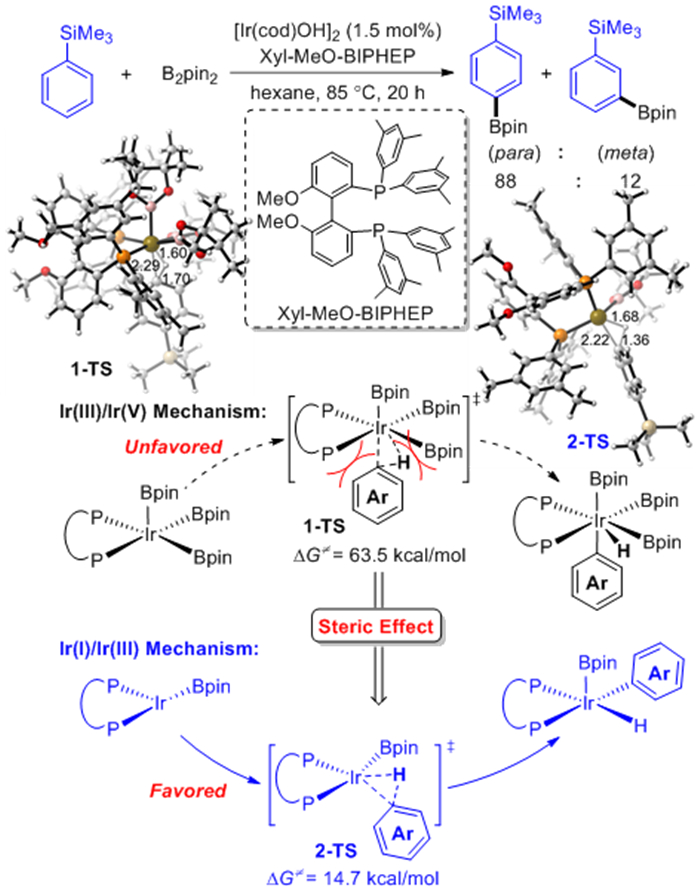
C―H键对Ir(I)与Ir(III)的氧化加成的活化能
Computational method: DFT with the N12 functional in hexane solvent. The bond lengths are in angstrom. 1 Å = 0.1 nm. 1 kcal∙mol−1 = 4.1868 kJ∙mol−1
Fig 2
Activation free energies of Ir-mediated C―H bond cleavage by oxidative addition with Ir(I) and Ir(III) species
图3
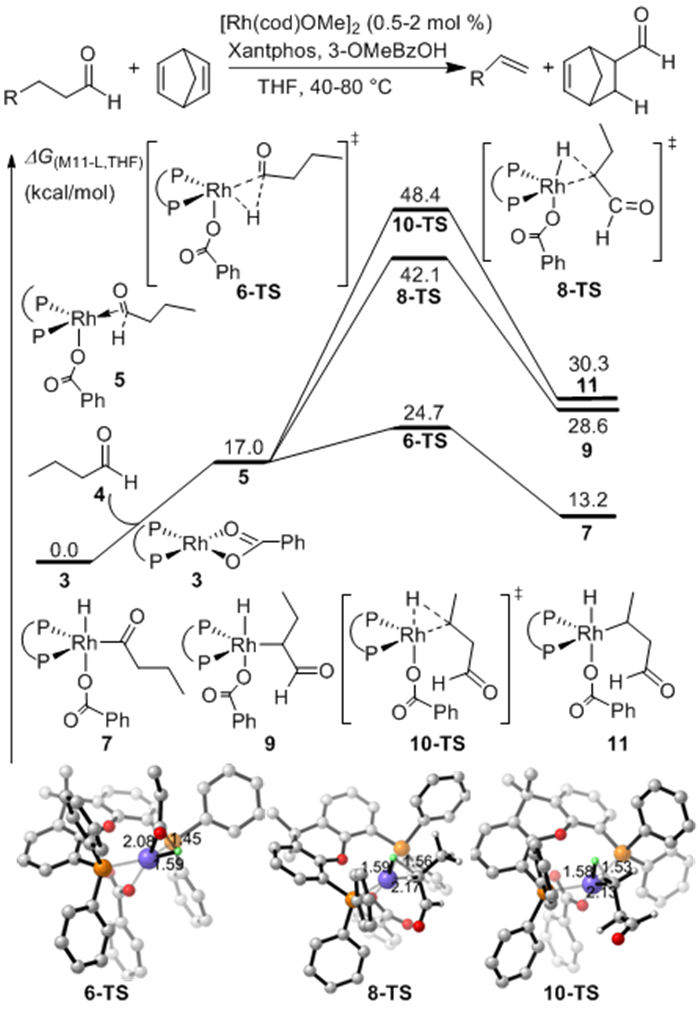
铑催化迁移氢甲酰化反应的C―H键对铑氧化加成的势能面
Adapted from ACS publisher 62
Fig 3
Free energy profiles for C―H bond cleavage of Rhodium-catalyzed transfer hydroformylation by oxidative addition
图4
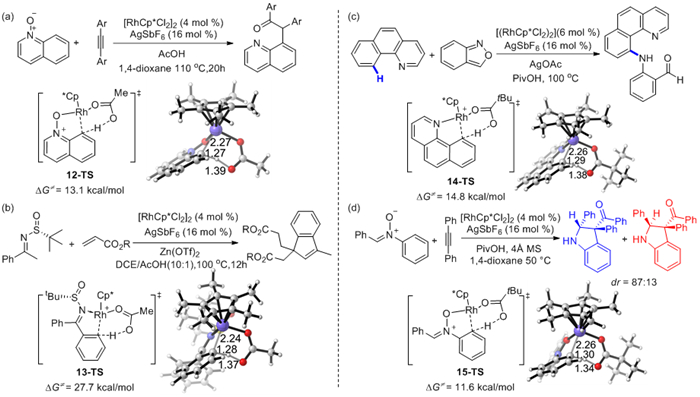
在羧酸配阴离子协助下Rh(III)参与的协同金属化-去质子化模式的C―H键断裂
The activation free energies were calculated by DFT with the M11-L functionals (a) in1, 4-dioxane solvent, (b) in 1, 2-dichloroethane solvent, (c) in 1, 2-dichloroethane solvent, and (d) in 1, 4-dioxane solvent. The bond lengths are in angstrom.
Fig 4
Rh(III)-mediated C―H bondcleavage by concerted metalation-deprotonation with the aid of carboxylate
图5
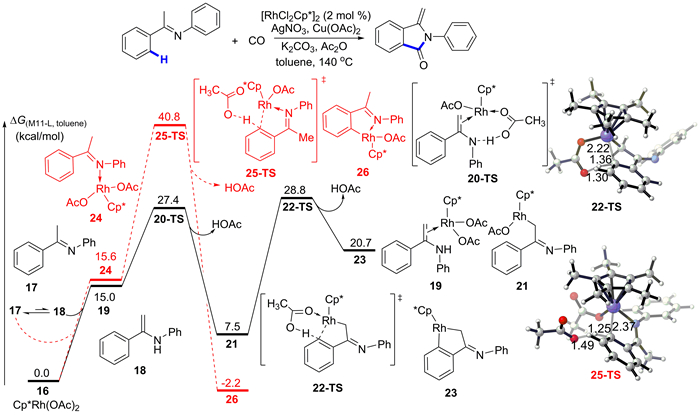
Rh(III)催化的苯亚胺环化羰基化反应的C―H键切断步的势能面
Adapted from ACS publisher 76
Fig 5
Free energy profiles for C―H bond cleavage step of Rh(III) catalyzed cyclocarbonylation with ketimines
图6
Ru(II)催化芳香酰胺与溴苯的C―H键活化反应
The activation free energies were calculated by DFT with the M11-L functional in toluene solvent. The bond lengths are in angstrom.
Fig 6
Ru(II)-catalyzed C―H bond activation of aromatic amides with phenyl bromide.
图7
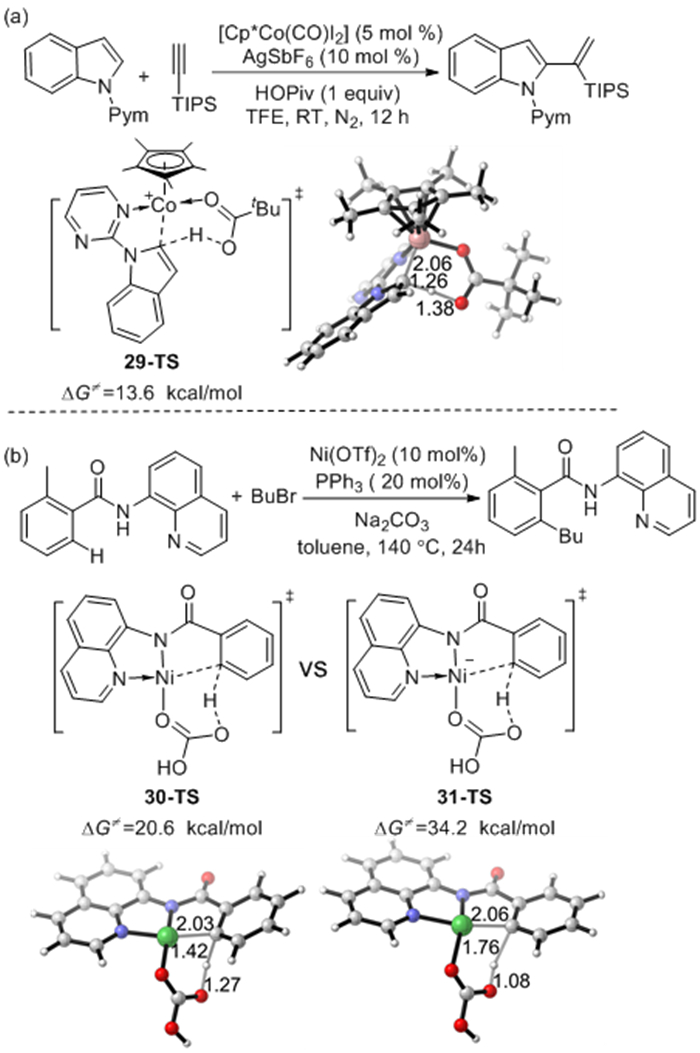
(a)钴催化炔烃的C―H氢化反应;(b) Ni催化的苯甲酰胺与烷基卤化物的C―H活化反应
(a) computational method: DFT with the M11-L functional in trifluoroethanol solvent; (b) Computational method: DFT with the B3LYP-D3 functional in toluene solvent. The bond lengths are in angstroms.
Fig 7
(a) Cobalt-catalyzed C―H hydroarylation of alkyne; (b) Ni-catalyzed C―H activation of benzamides with alkyl halides
图8
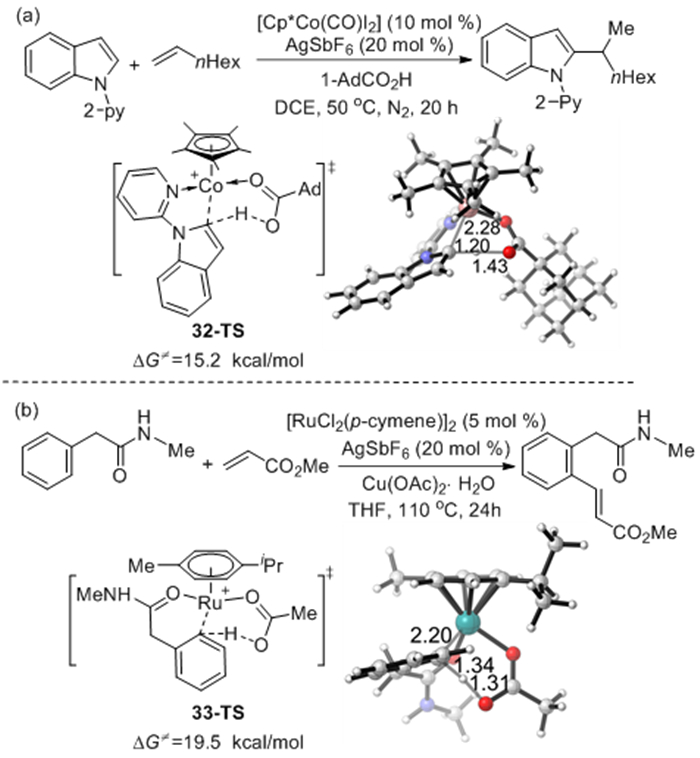
碱协助的内部亲电取代模式的C―H键活化的活化能
(a) Co(III)-mediated C―H alkylations of indoles (computational method: DFT with the TPSS-D3-(BJ) functional in 1, 2-dichloroethane solvent); (b) Ru-mediated C―H bond activation of benzamide (computational method:
DFT with the B3LYP functional in tetrahydrofuran solvent).
The bond lengths are in angstroms.
Fig 8
Activation free energies of base-assisted internal electrophilic substitution-type C―H cleavage
图9
外源碱去质子化模式的C―H键活化的活化能
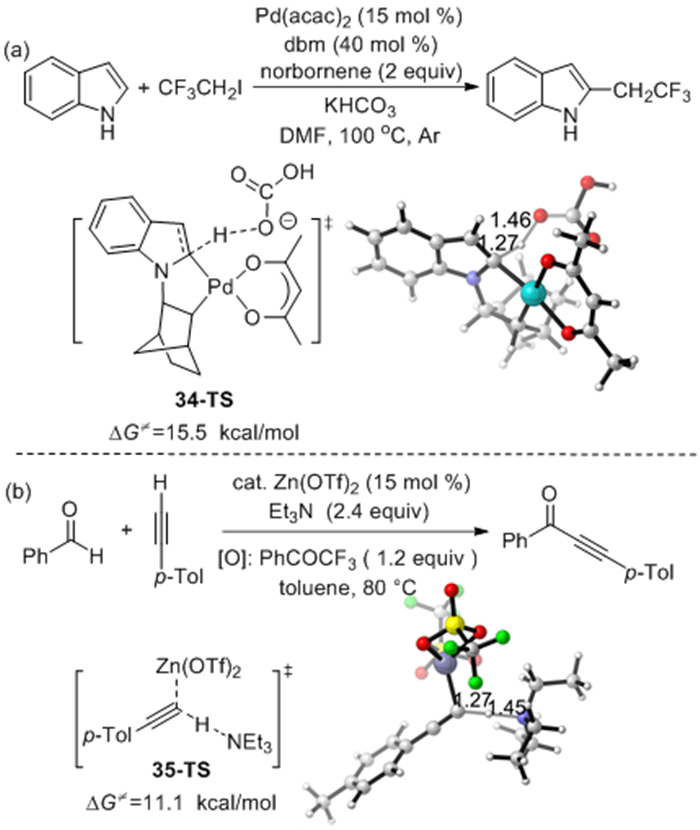
(a) Pd-mediated C―H trifluoroethylation of indoles (computational method: DFT with the M11-L functional in dimethylformamide solvent); (b) zinccatalyzed oxidative coupling of benzaldehyde (computational method: DFT with the M11-L functional in toluene solvent). The bond lengths are in angstroms.
Fig 9
Activation free energies of utersphere base-assisted deprotonation-type C―H cleavage
图10
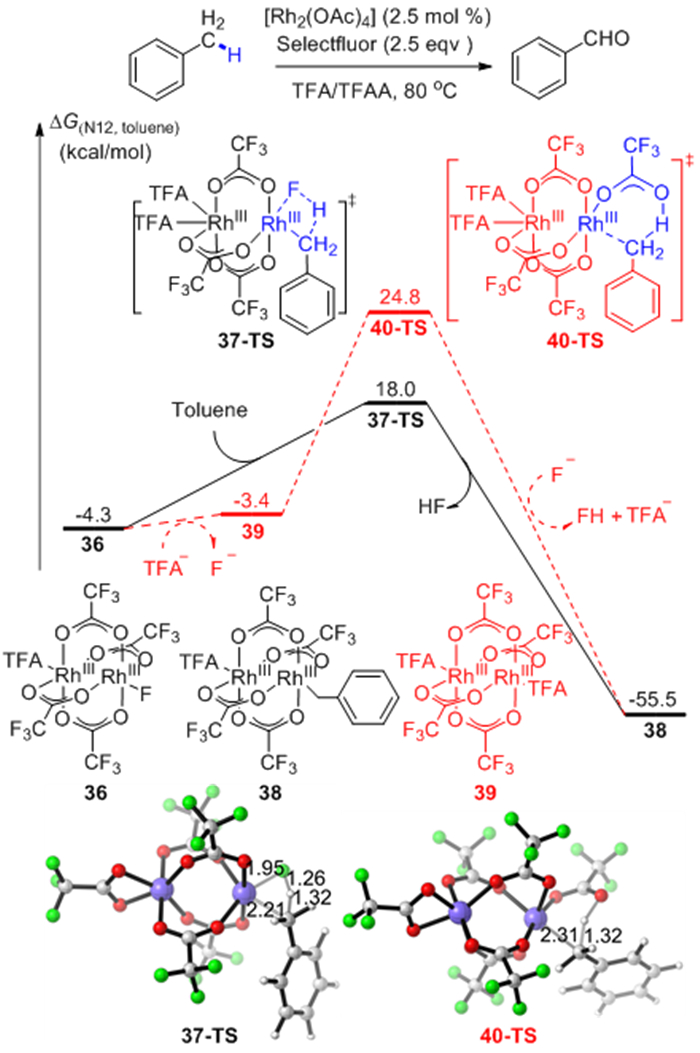
Rh(II)参与的氧化反应中C―H键切断的势能面
Adapted from wiley publisher 83. Computational method: DFT with the N12 functional in toluene solvent. The bond lengths are in angstroms.
Fig 10
Free energy profiles for the C―H bond cleavage step of Rh(II)-mediated oxidation reaction
图11
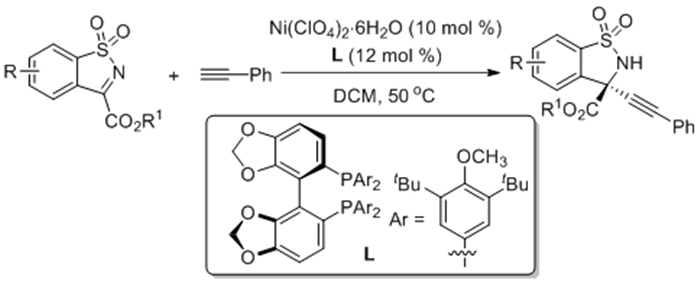
镍催化磺酰酮亚胺酯与末端炔烃的烷基化反应
Fig 11
Ni catalyzed alkynylation N-sulfonyl α-ketiminoesters with terminal alkynes
图12
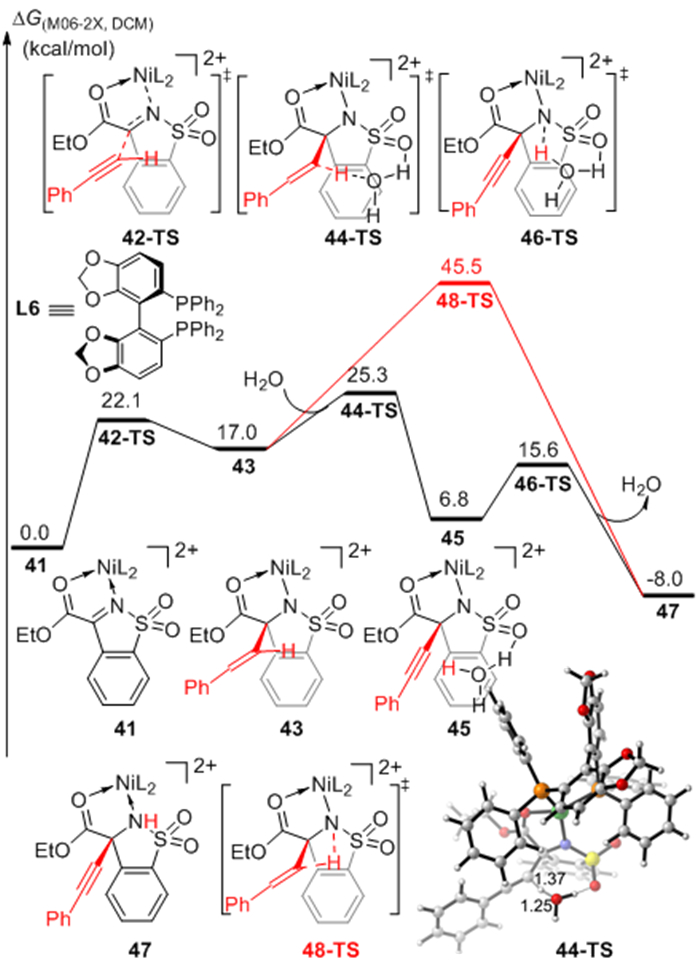
Ni参与的磺酰酮亚胺酯的炔基化反应中的Friedel-Crafts型亲电芳香取代模式的C―H键切断步的势能面
Adapted from RSC publisher 40. Computational method: DFT with the M06-2X functional in dichloromethane solvent. The bond lengths are in angstroms.
Fig 12
Free energy profiles for the C―H bond cleavage step of Ni-mediated alkynylation of N-sulfonyl α-ketiminoesters by Friedel-Crafts-type electrophile substitution
图13
α -氢消除模式的C―H键活化的活化能
(a) The reductive elimination from cobalt(III) dimethyl complex (computational method: DFT with the B3LYP functional in benzene solvent); (b) Ir(III)-catalyzed reaction of 2-(dimethylamino)pyridine (computational method: DFT with the B3PW91 functional in dichloroethane solvent). The bond lengths are in angstrom.
Fig 13
Activation free energies of α-hydride elimination-type C―H bond cleavage.
图14
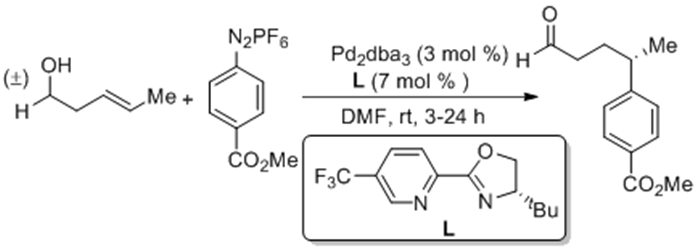
钯催化氧化还原接力链烯醇的Heck芳基化反应
Fig 14
Pd catalyzed redox-relay Heck arylations of racemic allylic alcohols.
图15
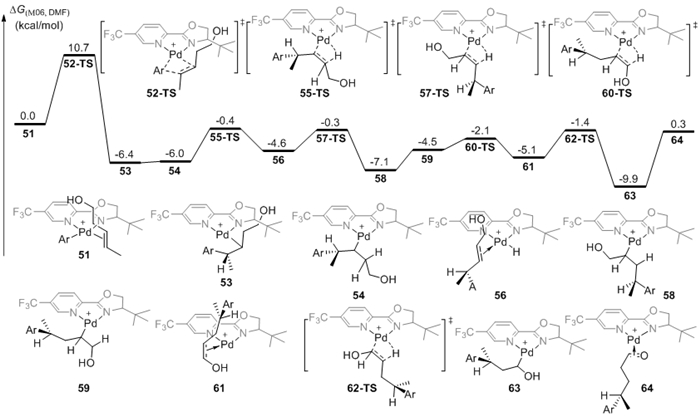
钯催化氧化还原接力链烯醇的Heck芳基化反应势能面
Adapted from ACS Publisher 88. Computational method: DFT with the M06 functional in dimethylformamide solvent.
Fig 15
Potential energy surface for Pd catalyzed redox-relay Heck arylations of racemic allylic alcohols.
图16
Co(IV)与Co(V)参与的夺氢模式的C―H键活化的活化能
Computational method: DFT with the DFT-D3 functional in benzene solvent), The bond lengths are in angstroms.
Fig 16
Activation free energies of hydrogen atom abstraction-type C―H cleavage in which Co(IV) and Co(V) involved.
图17
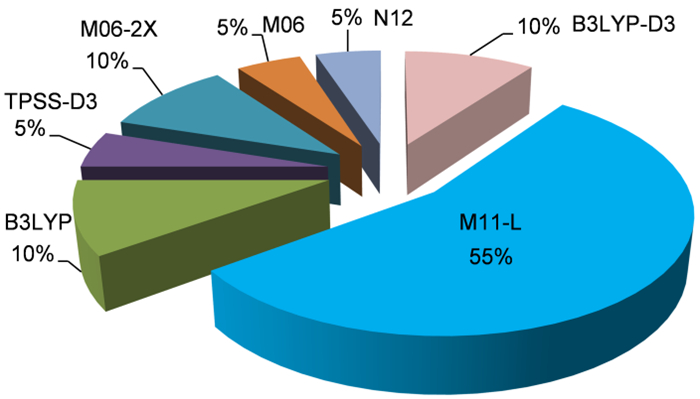
本文引用文献中的用于单点能计算的各种DFT方法的分布
Fig 17
Distribution of DFT methods for single-point energy in cited literature of this paper.
[2]
Cho S. H. ; Kim J. Y. ; Kwak J. ; Chang S. Chem. Soc. Rev 2011 , 40 , 5068 .
DOI:10.1039/c1cs15082k
[9]
Yuan C. ; Zhu L. ; Zeng R. ; Lan Y. ; Zhao Y. Angew. Chem. Int. Ed 2018 , 57 , 1277 .
DOI:10.1002/anie.201711221
[14]
Qin X. ; Li X. ; Huang Q. ; Liu H. ; Wu D. ; Guo Q. ; Lan J. ; Wang R. ; You J. Angew. Chem. Int. Ed 2015 , 54 , 7167 .
DOI:10.1002/anie.201501982
[20]
Arroniz C. ; Ironmonger A. ; Rassias G. ; Larrosa I. Org. Lett 2013 , 15 , 910 .
DOI:10.1021/ol400065j
[21]
Chiong H. A. ; Pham Q. N. ; Daugulis O. J. Am. Chem. Soc 2007 , 129 , 9879 .
DOI:10.1021/ja071845e
[22]
Engle K. M. ; Mei T. S. ; Wasa M. ; Yu J. Q. Acc. Chem. Res 2012 , 45 , 788 .
DOI:10.1021/ar200185g
[23]
Giri R. ; Maugel N. ; Li J. J. ; Wang D. H. ; Breazzano S. P. ; Saunders L. B. ; Yu J. Q. J. Am. Chem. Soc 2007 , 129 , 3510 .
DOI:10.1021/ja0701614
[25]
Wang D. H. ; Mei T. S. ; Yu J. Q. J. Am. Chem. Soc 2008 , 130 , 17676 .
DOI:10.1021/ja806681z
[28]
Shi R. ; Lu L. ; Xie H. ; Yan J. ; Xu T. ; Zhang H. ; Qi X. ; Lan Y. ; Lei A. Chem. Commun 2016 , 52 , 13307 .
DOI:10.1039/c6cc06358f
[29]
Song L. ; Zhu L. ; Zhang Z. ; Ye J. H. ; Yan S. S. ; Han J. L. ; Yin Z. B. ; Lan Y. ; Yu D. G. Org. Lett 2018 , 20 , 3776 .
DOI:10.1021/acs.orglett.8b01363
[30]
Zhu R.-Y. ; Farmer M. E. ; Chen Y. -Q. ; Yu J. -Q. Angew. Chem. Int. Ed. 2016 , 55 , 10578 .
DOI:10.1002/anie.201600791
[31]
Musaev D. G. ; Figg T. M. ; Kaledin A. L. Chem. Soc. Rev 2014 , 43 , 5009 .
DOI:10.1039/c3cs60447k
[36]
Heitz D. R. ; Tellis J. C. ; Molander G. A. J. Am. Chem. Soc 2016 , 138 , 12715 .
DOI:10.1021/jacs.6b04789
[37]
Muto K. ; Yamaguchi J. ; Itami K. J. Am. Chem. Soc 2012 , 134 , 169 .
DOI:10.1021/ja210249h
[38]
Yamamoto T. ; Muto K. ; Komiyama M. ; Canivet J. ; Yamaguchi J. ; Itami K. Chem. -Eur. J 2011 , 17 , 10113 .
DOI:10.1002/chem.201101091
[39]
Yokota A. ; Aihara Y. ; Chatani N. J. Org. Chem 2014 , 79 , 11922 .
DOI:10.1021/jo501697n
[40]
Liu R. R. ; Zhu L. ; Hu J. P. ; Lu C. J. ; Gao J. R. ; Lan Y. ; Jia Y. X. Chem. Commun 2017 , 53 , 5890 .
DOI:10.1039/c7cc01015j
[本文引用: 1]
[42]
Murai S. ; Kakiuchi F. ; Sekine S. ; Tanaka Y. ; Kamatani A. ; Sonoda M. ; Chatani N. Nature 1993 , 366 , 529 .
DOI:10.1038/366529a0
[本文引用: 1]
[44]
Ackermann L. ; Hofmann N. ; Vicente R. Org. Lett 2011 , 13 , 1875 .
DOI:10.1021/ol200366n
[46]
Fumagalli F. ; Warratz S. ; Zhang S. K. ; Rogge T. ; Zhu C. ; Stuckl A. C. ; Ackermann L. Chem. -Eur. J 2018 , 24 , 3984 .
DOI:10.1002/chem.201800530
[48]
Warratz S. ; Burns D. J. ; Zhu C. ; Korvorapun K. ; Rogge T. ; Scholz J. ; Jooss C. ; Gelman D. ; Ackermann L. Angew. Chem. Int. Ed 2017 , 56 , 1557 .
DOI:10.1002/anie.201609014
[本文引用: 1]
[49]
Ferrer Flegeau E. ; Bruneau C. ; Dixneuf P. H. ; Jutand A. J. Am. Chem. Soc 2011 , 133 , 10161 .
DOI:10.1021/ja201462n
[本文引用: 1]
[50]
Ozdemir I. ; Demir S. ; Cetinkaya B. ; Gourlaouen C. ; Maseras F. ; Bruneau C. ; Dixneuf P. H. J. Am. Chem. Soc 2008 , 130 , 1156 .
DOI:10.1021/ja710276x
[本文引用: 1]
[53]
Oxgaard J. ; Tenn W. J. ; Nielsen R. J. ; Periana R. A. ; Goddard W. A. Organometallics 2007 , 26 , 1565 .
DOI:10.1021/om061189b
[本文引用: 1]
[58]
Cho K. B. ; Kang H. ; Woo J. ; Park Y. J. ; Seo M. S. ; Cho J. ; Nam W. Inorg. Chem 2014 , 53 , 645 .
DOI:10.1021/ic402831f
[本文引用: 1]
[71]
Tan G. ; Zhu L. ; Liao X. ; Lan Y. ; You J. J. Am. Chem. Soc 2017 , 139 , 15724 .
DOI:10.1021/jacs.7b07242
[73]
Yin J. ; Zhou F. ; Zhu L. ; Yang M. ; Lan Y. ; You J. Chem. Sci 2018 , 9 , 5488 .
DOI:10.1039/c8sc01963k
[74]
Zhang T. ; Qi X. ; Liu S. ; Bai R. ; Liu C. ; Lan Y. Chem. -Eur. J 2017 , 23 , 2690 .
DOI:10.1002/chem.201605188
[85]
Clot E. ; Chen J. ; Lee D. H. ; Sung S. Y. ; Appelhans L. N. ; Faller J. W. ; Crabtree R. H. ; Eisenstein O. J. Am. Chem. Soc 2004 , 126 , 8795 .
DOI:10.1021/ja048473j
[本文引用: 1]
[88]
Xu L. ; Hilton M. J. ; Zhang X. ; Norrby P. O. ; Wu Y. D. ; Sigman M. S. ; Wiest O. J. Am. Chem. Soc 2014 , 136 , 1960 .
DOI:10.1021/ja4109616
[本文引用: 1]
[109]
Zhao Y. ; Truhlar D. G. J. Phys. Chem. A 2005 , 109 , 5656 .
DOI:10.1021/jp050536c
[本文引用: 1]
1
2011
... C―H键是有机化合物中普遍存在的化学键,其直接活化可引入各种官能团,而无需对试剂与原料预先官能化,因此具有以下特点:1)更高的原子经济性;2)更简短的合成路线;3)更绿色的合成路线1 -4
1
2011
... C―H键是有机化合物中普遍存在的化学键,其直接活化可引入各种官能团,而无需对试剂与原料预先官能化,因此具有以下特点:1)更高的原子经济性;2)更简短的合成路线;3)更绿色的合成路线1 -4
1
2014
... 目前,过渡金属尤其是钌5 -11 12 -18 19 -33 34 -41 42 43 -48 49 , 50 N , N ′-二甲基苄胺的邻钯化反应,应用动力学探索其反应机理,发现C―H键活化步为决速步51 , 52
1
2018
... 我们课题组同样在钌催化C―H键活化也做了一系列的理论研究6 , 8 , 10 , 69 -75 图6 所示,理论计算表明,在膦配体的作用下,经过六元环过渡态27-TS 的C―H键活化,其反应活化能仅为20.6 kcal∙mol−1 ,而反应直接经过渡态28-TS 进行C―H键的切断,其活化能高达34.5 kcal∙mol−1 ,因此反应无法发生77
1
2018
... 我们课题组同样在钌催化C―H键活化也做了一系列的理论研究6 , 8 , 10 , 69 -75 图6 所示,理论计算表明,在膦配体的作用下,经过六元环过渡态27-TS 的C―H键活化,其反应活化能仅为20.6 kcal∙mol−1 ,而反应直接经过渡态28-TS 进行C―H键的切断,其活化能高达34.5 kcal∙mol−1 ,因此反应无法发生77
1
2018
... 我们课题组同样在钌催化C―H键活化也做了一系列的理论研究6 , 8 , 10 , 69 -75 图6 所示,理论计算表明,在膦配体的作用下,经过六元环过渡态27-TS 的C―H键活化,其反应活化能仅为20.6 kcal∙mol−1 ,而反应直接经过渡态28-TS 进行C―H键的切断,其活化能高达34.5 kcal∙mol−1 ,因此反应无法发生77
1
2014
... 目前,过渡金属尤其是钌5 -11 12 -18 19 -33 34 -41 42 43 -48 49 , 50 N , N ′-二甲基苄胺的邻钯化反应,应用动力学探索其反应机理,发现C―H键活化步为决速步51 , 52
1
2010
... 目前,过渡金属尤其是钌5 -11 12 -18 19 -33 34 -41 42 43 -48 49 , 50 N , N ′-二甲基苄胺的邻钯化反应,应用动力学探索其反应机理,发现C―H键活化步为决速步51 , 52
1
2015
... 近十年来,由于铑催化剂对C―H键活化有着独特的活性、选择性以及官能团兼容性而被广泛研究15 , 16 N -氧化物与炔烃的C―H键官能化反应13 图4a 所示,C―H键切断是通过过渡态12-TS 实现,其活化能为13.1 kcal∙mol−1 .在过渡态12-TS 的几何结构中,将要断裂的C―H键长度为1.27 Å ,将要形成的C―Rh键长度为2.27 Å ,说明该过程为六元环协同金属化-去质子化.后来我们与李兴伟课题组又共同报道了在酸性条件下Rh(III)催化的N-亚磺酰基酮亚胺与烯烃的氧化还原偶联反应(图4b )65 13-TS 发生,活化自由能为27.7 kcal∙mol−1 .在该过渡态中,亚胺的氮原子与铑原子配位,从而有助于稳定过渡态并促进芳基的亲电去质子化. ...
1
2015
... 近十年来,由于铑催化剂对C―H键活化有着独特的活性、选择性以及官能团兼容性而被广泛研究15 , 16 N -氧化物与炔烃的C―H键官能化反应13 图4a 所示,C―H键切断是通过过渡态12-TS 实现,其活化能为13.1 kcal∙mol−1 .在过渡态12-TS 的几何结构中,将要断裂的C―H键长度为1.27 Å ,将要形成的C―Rh键长度为2.27 Å ,说明该过程为六元环协同金属化-去质子化.后来我们与李兴伟课题组又共同报道了在酸性条件下Rh(III)催化的N-亚磺酰基酮亚胺与烯烃的氧化还原偶联反应(图4b )65 13-TS 发生,活化自由能为27.7 kcal∙mol−1 .在该过渡态中,亚胺的氮原子与铑原子配位,从而有助于稳定过渡态并促进芳基的亲电去质子化. ...
1
2015
... 近十年来,由于铑催化剂对C―H键活化有着独特的活性、选择性以及官能团兼容性而被广泛研究15 , 16 N -氧化物与炔烃的C―H键官能化反应13 图4a 所示,C―H键切断是通过过渡态12-TS 实现,其活化能为13.1 kcal∙mol−1 .在过渡态12-TS 的几何结构中,将要断裂的C―H键长度为1.27 Å ,将要形成的C―Rh键长度为2.27 Å ,说明该过程为六元环协同金属化-去质子化.后来我们与李兴伟课题组又共同报道了在酸性条件下Rh(III)催化的N-亚磺酰基酮亚胺与烯烃的氧化还原偶联反应(图4b )65 13-TS 发生,活化自由能为27.7 kcal∙mol−1 .在该过渡态中,亚胺的氮原子与铑原子配位,从而有助于稳定过渡态并促进芳基的亲电去质子化. ...
1
2016
... 我们课题组在铑参与的C―H键活化进行了一系列的理论研究17 , 18 , 63 , 69 -75 25-TS 可发生芳基邻位C―H键断裂来形成C―Rh(III)键(图5 ) 76 −1 .实际实验条件下很难实现.而另一条路径中,首先亚胺与烯胺互变异构后配位到金属铑上形成中间体19 ,接着经历过渡态20-TS 发生烯胺N―H键活化得到烷基-Rh(III)中间体21 ,该过程的活化能为27.4 kcal∙mol−1 .随后经过八元环过渡态22-TS 实现了邻位C―H键断裂,总活化自由能为28.8 kcal∙mol−1 ,比过渡态25-TS 低12.0 kcal∙mol−1 .由较低相对自由能的过渡态20-TS 形成的C―Rh键作为导向基团,促进了随后的C―H键断裂.这两种路径的能量差异可能归因于导向基团的配位能力.我们的理论研究表明,反应体系使用Rh(III)物种作为催化剂时,C―H键切断通常以协同金属化-去质子化机理进行.在酸性条件下,通常以阳离子铑作为活性物种参与C―H键的切断,活化能相对较低.而在中性或碱性条件下,往往以中性铑作为活性物种参与C―H键的切断,其活化能接近30 kcal∙mol−1 .也就是说酸性条件下易于进行C―H键的切断,这可能由于在中性或碱性条件下,羧酸配阴离子的解离是个吸热的过程,抬高了随后进行的C―H键切断步的活化能. ...
2
2015
... 目前,过渡金属尤其是钌5 -11 12 -18 19 -33 34 -41 42 43 -48 49 , 50 N , N ′-二甲基苄胺的邻钯化反应,应用动力学探索其反应机理,发现C―H键活化步为决速步51 , 52
... 我们课题组在铑参与的C―H键活化进行了一系列的理论研究17 , 18 , 63 , 69 -75 25-TS 可发生芳基邻位C―H键断裂来形成C―Rh(III)键(图5 ) 76 −1 .实际实验条件下很难实现.而另一条路径中,首先亚胺与烯胺互变异构后配位到金属铑上形成中间体19 ,接着经历过渡态20-TS 发生烯胺N―H键活化得到烷基-Rh(III)中间体21 ,该过程的活化能为27.4 kcal∙mol−1 .随后经过八元环过渡态22-TS 实现了邻位C―H键断裂,总活化自由能为28.8 kcal∙mol−1 ,比过渡态25-TS 低12.0 kcal∙mol−1 .由较低相对自由能的过渡态20-TS 形成的C―Rh键作为导向基团,促进了随后的C―H键断裂.这两种路径的能量差异可能归因于导向基团的配位能力.我们的理论研究表明,反应体系使用Rh(III)物种作为催化剂时,C―H键切断通常以协同金属化-去质子化机理进行.在酸性条件下,通常以阳离子铑作为活性物种参与C―H键的切断,活化能相对较低.而在中性或碱性条件下,往往以中性铑作为活性物种参与C―H键的切断,其活化能接近30 kcal∙mol−1 .也就是说酸性条件下易于进行C―H键的切断,这可能由于在中性或碱性条件下,羧酸配阴离子的解离是个吸热的过程,抬高了随后进行的C―H键切断步的活化能. ...
1
2014
... 目前,过渡金属尤其是钌5 -11 12 -18 19 -33 34 -41 42 43 -48 49 , 50 N , N ′-二甲基苄胺的邻钯化反应,应用动力学探索其反应机理,发现C―H键活化步为决速步51 , 52
1
2018
... 我们与刘国生课题组共同报道了钯催化吲哚衍生物与三氟碘乙烷的偶联反应,高效的实现了吲哚C―H键三氟乙基化反应(图9a ) 26 34-TS 来实现去质子化,活化能为15.5 kcal∙mol−1 .过渡态34-TS 的几何结构如图9a 中所示,其中将要形成的O―H键长度为1.46 Å ,将要断裂的C―H键长度为1.27 Å .我们在锌催化苯甲醛和乙炔的氧化偶联反应的机理研究中同样发现三乙胺作为碱来去质子化从而实现了乙炔的C―H键的切断,则活化能仅为11.1 kcal∙mol−1 82 35-TS 几何结构如图9b 所示.其中将要断裂的C―H键长度为1.27 Å ,将要形成的N―H键长度为1.45 Å .理论计算结果表明,C―H键切断所需的活化能与碱性强弱有关,碱性越强越易于去质子化. ...
1
2013
... 目前,过渡金属尤其是钌5 -11 12 -18 19 -33 34 -41 42 43 -48 49 , 50 N , N ′-二甲基苄胺的邻钯化反应,应用动力学探索其反应机理,发现C―H键活化步为决速步51 , 52
1
2015
... 目前,过渡金属尤其是钌5 -11 12 -18 19 -33 34 -41 42 43 -48 49 , 50 N , N ′-二甲基苄胺的邻钯化反应,应用动力学探索其反应机理,发现C―H键活化步为决速步51 , 52
1
2017
... 我们与贾义霞课题组共同报道了基于傅克反应策略的末端炔烃对环状磺酰酮亚胺酯的不对称加成反应(图11 )40 4 )2 /(R )-DTBM-Segphos络合物作为手性催化剂,通过对亲电试剂环状磺酰酮亚胺酯的活化及手性控制,实现与末端炔烃的不对称傅克烷基化反应,以优异的对映选择性(高达97% ee)得到一系列手性炔丙胺类化合物. ...
1
2018
... 目前,过渡金属尤其是钌5 -11 12 -18 19 -33 34 -41 42 43 -48 49 , 50 N , N ′-二甲基苄胺的邻钯化反应,应用动力学探索其反应机理,发现C―H键活化步为决速步51 , 52
1
1993
... 目前,过渡金属尤其是钌5 -11 12 -18 19 -33 34 -41 42 43 -48 49 , 50 N , N ′-二甲基苄胺的邻钯化反应,应用动力学探索其反应机理,发现C―H键活化步为决速步51 , 52
1
2010
... 目前,过渡金属尤其是钌5 -11 12 -18 19 -33 34 -41 42 43 -48 49 , 50 N , N ′-二甲基苄胺的邻钯化反应,应用动力学探索其反应机理,发现C―H键活化步为决速步51 , 52
1
2008
... 协同金属化-去质子化在高氧化态过渡金属参与的C―H键切断中是最为普遍的活化模式.它通常以六元环过渡态的方式进行,其中C―H键断裂与C―M键形成是同步的45 , 64
1
2017
... 目前,过渡金属尤其是钌5 -11 12 -18 19 -33 34 -41 42 43 -48 49 , 50 N , N ′-二甲基苄胺的邻钯化反应,应用动力学探索其反应机理,发现C―H键活化步为决速步51 , 52
1
2011
... 目前,过渡金属尤其是钌5 -11 12 -18 19 -33 34 -41 42 43 -48 49 , 50 N , N ′-二甲基苄胺的邻钯化反应,应用动力学探索其反应机理,发现C―H键活化步为决速步51 , 52
1
2008
... 目前,过渡金属尤其是钌5 -11 12 -18 19 -33 34 -41 42 43 -48 49 , 50 N , N ′-二甲基苄胺的邻钯化反应,应用动力学探索其反应机理,发现C―H键活化步为决速步51 , 52
1
1985
... 目前,过渡金属尤其是钌5 -11 12 -18 19 -33 34 -41 42 43 -48 49 , 50 N , N ′-二甲基苄胺的邻钯化反应,应用动力学探索其反应机理,发现C―H键活化步为决速步51 , 52
1
2002
... 目前,过渡金属尤其是钌5 -11 12 -18 19 -33 34 -41 42 43 -48 49 , 50 N , N ′-二甲基苄胺的邻钯化反应,应用动力学探索其反应机理,发现C―H键活化步为决速步51 , 52
1
2007
... 由于受金属价态、配合物以及辅助添加剂的影响,过渡金属对C―H键活化的机制也不尽相同.从机理上来说,过渡金属参与C―H键的断裂模式有如下六种:氧化加成、碱协助的去质子化、Friedel-Crafts型亲电芳香取代、σ -复分解、α- 或β -氢消除以及夺氢活化(图1 ).当使用较强还原性的低氧化态过渡金属时,可通过C―H键对金属的氧化加成来实现C―H键活化(mode A).碱协助的去质子化包括三种模式:协同金属化-去质子化(mode B)、碱协助的分子内亲电取代53 54 , 55 d 0 电子构型的前过渡金属(第3周期和第4周期,镧系元素等),不可能进行氧化过程,通常经历四元环过渡态的σ -复分解机理来实现C―H键活化(mode D),类似于协同金属化-去质子化机理54 π -复分解的模式实现C―H键活化(mode E).一些卡宾金属则会经过插入C―H键而实现其断裂(mode F).反应底物的氢原子被仅作为路易斯酸的金属取代时,一般归类为亲电取代,傅克类型的亲电芳香取代比较常见(mode G) 56 α -或β -氢消除反应来实现活化,从而构建不饱和键(mode H) 57 58 , 59
2
2010
... 由于受金属价态、配合物以及辅助添加剂的影响,过渡金属对C―H键活化的机制也不尽相同.从机理上来说,过渡金属参与C―H键的断裂模式有如下六种:氧化加成、碱协助的去质子化、Friedel-Crafts型亲电芳香取代、σ -复分解、α- 或β -氢消除以及夺氢活化(图1 ).当使用较强还原性的低氧化态过渡金属时,可通过C―H键对金属的氧化加成来实现C―H键活化(mode A).碱协助的去质子化包括三种模式:协同金属化-去质子化(mode B)、碱协助的分子内亲电取代53 54 , 55 d 0 电子构型的前过渡金属(第3周期和第4周期,镧系元素等),不可能进行氧化过程,通常经历四元环过渡态的σ -复分解机理来实现C―H键活化(mode D),类似于协同金属化-去质子化机理54 π -复分解的模式实现C―H键活化(mode E).一些卡宾金属则会经过插入C―H键而实现其断裂(mode F).反应底物的氢原子被仅作为路易斯酸的金属取代时,一般归类为亲电取代,傅克类型的亲电芳香取代比较常见(mode G) 56 α -或β -氢消除反应来实现活化,从而构建不饱和键(mode H) 57 58 , 59
... 54 .当体系中存在不饱和M―X时,通常以π -复分解的模式实现C―H键活化(mode E).一些卡宾金属则会经过插入C―H键而实现其断裂(mode F).反应底物的氢原子被仅作为路易斯酸的金属取代时,一般归类为亲电取代,傅克类型的亲电芳香取代比较常见(mode G) 56 α -或β -氢消除反应来实现活化,从而构建不饱和键(mode H) 57 58 , 59
1
2017
... 由于受金属价态、配合物以及辅助添加剂的影响,过渡金属对C―H键活化的机制也不尽相同.从机理上来说,过渡金属参与C―H键的断裂模式有如下六种:氧化加成、碱协助的去质子化、Friedel-Crafts型亲电芳香取代、σ -复分解、α- 或β -氢消除以及夺氢活化(图1 ).当使用较强还原性的低氧化态过渡金属时,可通过C―H键对金属的氧化加成来实现C―H键活化(mode A).碱协助的去质子化包括三种模式:协同金属化-去质子化(mode B)、碱协助的分子内亲电取代53 54 , 55 d 0 电子构型的前过渡金属(第3周期和第4周期,镧系元素等),不可能进行氧化过程,通常经历四元环过渡态的σ -复分解机理来实现C―H键活化(mode D),类似于协同金属化-去质子化机理54 π -复分解的模式实现C―H键活化(mode E).一些卡宾金属则会经过插入C―H键而实现其断裂(mode F).反应底物的氢原子被仅作为路易斯酸的金属取代时,一般归类为亲电取代,傅克类型的亲电芳香取代比较常见(mode G) 56 α -或β -氢消除反应来实现活化,从而构建不饱和键(mode H) 57 58 , 59
1
2014
... 由于受金属价态、配合物以及辅助添加剂的影响,过渡金属对C―H键活化的机制也不尽相同.从机理上来说,过渡金属参与C―H键的断裂模式有如下六种:氧化加成、碱协助的去质子化、Friedel-Crafts型亲电芳香取代、σ -复分解、α- 或β -氢消除以及夺氢活化(图1 ).当使用较强还原性的低氧化态过渡金属时,可通过C―H键对金属的氧化加成来实现C―H键活化(mode A).碱协助的去质子化包括三种模式:协同金属化-去质子化(mode B)、碱协助的分子内亲电取代53 54 , 55 d 0 电子构型的前过渡金属(第3周期和第4周期,镧系元素等),不可能进行氧化过程,通常经历四元环过渡态的σ -复分解机理来实现C―H键活化(mode D),类似于协同金属化-去质子化机理54 π -复分解的模式实现C―H键活化(mode E).一些卡宾金属则会经过插入C―H键而实现其断裂(mode F).反应底物的氢原子被仅作为路易斯酸的金属取代时,一般归类为亲电取代,傅克类型的亲电芳香取代比较常见(mode G) 56 α -或β -氢消除反应来实现活化,从而构建不饱和键(mode H) 57 58 , 59
1
2011
... 由于受金属价态、配合物以及辅助添加剂的影响,过渡金属对C―H键活化的机制也不尽相同.从机理上来说,过渡金属参与C―H键的断裂模式有如下六种:氧化加成、碱协助的去质子化、Friedel-Crafts型亲电芳香取代、σ -复分解、α- 或β -氢消除以及夺氢活化(图1 ).当使用较强还原性的低氧化态过渡金属时,可通过C―H键对金属的氧化加成来实现C―H键活化(mode A).碱协助的去质子化包括三种模式:协同金属化-去质子化(mode B)、碱协助的分子内亲电取代53 54 , 55 d 0 电子构型的前过渡金属(第3周期和第4周期,镧系元素等),不可能进行氧化过程,通常经历四元环过渡态的σ -复分解机理来实现C―H键活化(mode D),类似于协同金属化-去质子化机理54 π -复分解的模式实现C―H键活化(mode E).一些卡宾金属则会经过插入C―H键而实现其断裂(mode F).反应底物的氢原子被仅作为路易斯酸的金属取代时,一般归类为亲电取代,傅克类型的亲电芳香取代比较常见(mode G) 56 α -或β -氢消除反应来实现活化,从而构建不饱和键(mode H) 57 58 , 59
1
2014
... 由于受金属价态、配合物以及辅助添加剂的影响,过渡金属对C―H键活化的机制也不尽相同.从机理上来说,过渡金属参与C―H键的断裂模式有如下六种:氧化加成、碱协助的去质子化、Friedel-Crafts型亲电芳香取代、σ -复分解、α- 或β -氢消除以及夺氢活化(图1 ).当使用较强还原性的低氧化态过渡金属时,可通过C―H键对金属的氧化加成来实现C―H键活化(mode A).碱协助的去质子化包括三种模式:协同金属化-去质子化(mode B)、碱协助的分子内亲电取代53 54 , 55 d 0 电子构型的前过渡金属(第3周期和第4周期,镧系元素等),不可能进行氧化过程,通常经历四元环过渡态的σ -复分解机理来实现C―H键活化(mode D),类似于协同金属化-去质子化机理54 π -复分解的模式实现C―H键活化(mode E).一些卡宾金属则会经过插入C―H键而实现其断裂(mode F).反应底物的氢原子被仅作为路易斯酸的金属取代时,一般归类为亲电取代,傅克类型的亲电芳香取代比较常见(mode G) 56 α -或β -氢消除反应来实现活化,从而构建不饱和键(mode H) 57 58 , 59
1
2014
... 由于受金属价态、配合物以及辅助添加剂的影响,过渡金属对C―H键活化的机制也不尽相同.从机理上来说,过渡金属参与C―H键的断裂模式有如下六种:氧化加成、碱协助的去质子化、Friedel-Crafts型亲电芳香取代、σ -复分解、α- 或β -氢消除以及夺氢活化(图1 ).当使用较强还原性的低氧化态过渡金属时,可通过C―H键对金属的氧化加成来实现C―H键活化(mode A).碱协助的去质子化包括三种模式:协同金属化-去质子化(mode B)、碱协助的分子内亲电取代53 54 , 55 d 0 电子构型的前过渡金属(第3周期和第4周期,镧系元素等),不可能进行氧化过程,通常经历四元环过渡态的σ -复分解机理来实现C―H键活化(mode D),类似于协同金属化-去质子化机理54 π -复分解的模式实现C―H键活化(mode E).一些卡宾金属则会经过插入C―H键而实现其断裂(mode F).反应底物的氢原子被仅作为路易斯酸的金属取代时,一般归类为亲电取代,傅克类型的亲电芳香取代比较常见(mode G) 56 α -或β -氢消除反应来实现活化,从而构建不饱和键(mode H) 57 58 , 59
1
2003
... 近年来,理论与实验方面对铱催化芳基C―H键硼化反应的机理进行了深入的研究.当体系中使用小位阻的配体时,C―H键很容易氧化加成到Ir(III)化合物生成七配位的Ir(V)化合物,再经还原消除得到产物.整个催化过程会经历Ir(III)/Ir(V)的催化循环,这已被Sakaki课题组证实60 61 图2 所示,C―H键经三元环过渡态2-TS 氧化加成到Ir(I)活性物种上,所需的活化能仅为14.7 kcal∙mol−1 (1 kcal∙mol−1 = 4.1868 kJ∙mol−1 ,下同).而C―H键经三元环过渡态1-TS 氧化加成到Ir(III)金属中心上时,C―H键长为1.70 Å (1 Å = 0.1 nm,下同),表明过渡态1-TS 沿着反应坐标发生在相当远的地方.此过程所需的活化能高达63.5 kcal∙mol−1 ,这与体系的反应温度不符.计算结果表明,受大位阻双膦配体的空间位阻效应影响,体系的催化过程会经历Ir(I)/Ir(III)催化循环而非Ir(III)/Ir(V)催化循环. ...
1
2017
... 近年来,理论与实验方面对铱催化芳基C―H键硼化反应的机理进行了深入的研究.当体系中使用小位阻的配体时,C―H键很容易氧化加成到Ir(III)化合物生成七配位的Ir(V)化合物,再经还原消除得到产物.整个催化过程会经历Ir(III)/Ir(V)的催化循环,这已被Sakaki课题组证实60 61 图2 所示,C―H键经三元环过渡态2-TS 氧化加成到Ir(I)活性物种上,所需的活化能仅为14.7 kcal∙mol−1 (1 kcal∙mol−1 = 4.1868 kJ∙mol−1 ,下同).而C―H键经三元环过渡态1-TS 氧化加成到Ir(III)金属中心上时,C―H键长为1.70 Å (1 Å = 0.1 nm,下同),表明过渡态1-TS 沿着反应坐标发生在相当远的地方.此过程所需的活化能高达63.5 kcal∙mol−1 ,这与体系的反应温度不符.计算结果表明,受大位阻双膦配体的空间位阻效应影响,体系的催化过程会经历Ir(I)/Ir(III)催化循环而非Ir(III)/Ir(V)催化循环. ...
2
2015
... C―H键的断裂也可通过Rh(I)物种参与的氧化加成而实现.Dong课题组报道了铑催化脱氢甲酰化反应,实现了在温和的实验条件下烯烃的高效合成(产率高达99%),而且化学选择性大于99 : 1,发展了通过迁移氢甲酰基化反应来脱氢甲酰化的新方法(图3 ) 62 63
... Adapted from ACS publisher 62
2
2016
... C―H键的断裂也可通过Rh(I)物种参与的氧化加成而实现.Dong课题组报道了铑催化脱氢甲酰化反应,实现了在温和的实验条件下烯烃的高效合成(产率高达99%),而且化学选择性大于99 : 1,发展了通过迁移氢甲酰基化反应来脱氢甲酰化的新方法(图3 ) 62 63
... 我们课题组在铑参与的C―H键活化进行了一系列的理论研究17 , 18 , 63 , 69 -75 25-TS 可发生芳基邻位C―H键断裂来形成C―Rh(III)键(图5 ) 76 −1 .实际实验条件下很难实现.而另一条路径中,首先亚胺与烯胺互变异构后配位到金属铑上形成中间体19 ,接着经历过渡态20-TS 发生烯胺N―H键活化得到烷基-Rh(III)中间体21 ,该过程的活化能为27.4 kcal∙mol−1 .随后经过八元环过渡态22-TS 实现了邻位C―H键断裂,总活化自由能为28.8 kcal∙mol−1 ,比过渡态25-TS 低12.0 kcal∙mol−1 .由较低相对自由能的过渡态20-TS 形成的C―Rh键作为导向基团,促进了随后的C―H键断裂.这两种路径的能量差异可能归因于导向基团的配位能力.我们的理论研究表明,反应体系使用Rh(III)物种作为催化剂时,C―H键切断通常以协同金属化-去质子化机理进行.在酸性条件下,通常以阳离子铑作为活性物种参与C―H键的切断,活化能相对较低.而在中性或碱性条件下,往往以中性铑作为活性物种参与C―H键的切断,其活化能接近30 kcal∙mol−1 .也就是说酸性条件下易于进行C―H键的切断,这可能由于在中性或碱性条件下,羧酸配阴离子的解离是个吸热的过程,抬高了随后进行的C―H键切断步的活化能. ...
1
2008
... 协同金属化-去质子化在高氧化态过渡金属参与的C―H键切断中是最为普遍的活化模式.它通常以六元环过渡态的方式进行,其中C―H键断裂与C―M键形成是同步的45 , 64
1
2016
... 近十年来,由于铑催化剂对C―H键活化有着独特的活性、选择性以及官能团兼容性而被广泛研究15 , 16 N -氧化物与炔烃的C―H键官能化反应13 图4a 所示,C―H键切断是通过过渡态12-TS 实现,其活化能为13.1 kcal∙mol−1 .在过渡态12-TS 的几何结构中,将要断裂的C―H键长度为1.27 Å ,将要形成的C―Rh键长度为2.27 Å ,说明该过程为六元环协同金属化-去质子化.后来我们与李兴伟课题组又共同报道了在酸性条件下Rh(III)催化的N-亚磺酰基酮亚胺与烯烃的氧化还原偶联反应(图4b )65 13-TS 发生,活化自由能为27.7 kcal∙mol−1 .在该过渡态中,亚胺的氮原子与铑原子配位,从而有助于稳定过渡态并促进芳基的亲电去质子化. ...
1
2016
... 实验和理论研究相结合揭示了酸性条件下Rh(III)催化的苯并喹啉的C―H胺化反应也可以经协同金属化-去质子化机理实现C―H键的断裂(图4c ) 66 −1 ,这与亚胺作为导向基团时阳离子Rh(III)参与的C―H键切断相比,苯并喹啉的C―H键切断的活化自由能低了12.9 kcal∙mol−1 ,这可能归因于苯并喹啉配位铑的准平面几何构型.这进一步表明,导向基团在C―H键切断的活化能方面发挥了重要作用.Chang课题组报道了Rh(III)催化的N -芳基硝酮与炔烃的环化反应,特戊酸作为溶剂,利用硝酮作为偶极子定位基团,实现了C―H键的活化,并且反应具有较高的区域选择性和非对应立体选择性67 15-TS 实现,其活化能仅为11.6 kcal∙mol−1 (图4d ),这可能归因于硝酮基团的给电子效应68
1
2015
... 实验和理论研究相结合揭示了酸性条件下Rh(III)催化的苯并喹啉的C―H胺化反应也可以经协同金属化-去质子化机理实现C―H键的断裂(图4c ) 66 −1 ,这与亚胺作为导向基团时阳离子Rh(III)参与的C―H键切断相比,苯并喹啉的C―H键切断的活化自由能低了12.9 kcal∙mol−1 ,这可能归因于苯并喹啉配位铑的准平面几何构型.这进一步表明,导向基团在C―H键切断的活化能方面发挥了重要作用.Chang课题组报道了Rh(III)催化的N -芳基硝酮与炔烃的环化反应,特戊酸作为溶剂,利用硝酮作为偶极子定位基团,实现了C―H键的活化,并且反应具有较高的区域选择性和非对应立体选择性67 15-TS 实现,其活化能仅为11.6 kcal∙mol−1 (图4d ),这可能归因于硝酮基团的给电子效应68
1
2017
... 实验和理论研究相结合揭示了酸性条件下Rh(III)催化的苯并喹啉的C―H胺化反应也可以经协同金属化-去质子化机理实现C―H键的断裂(图4c ) 66 −1 ,这与亚胺作为导向基团时阳离子Rh(III)参与的C―H键切断相比,苯并喹啉的C―H键切断的活化自由能低了12.9 kcal∙mol−1 ,这可能归因于苯并喹啉配位铑的准平面几何构型.这进一步表明,导向基团在C―H键切断的活化能方面发挥了重要作用.Chang课题组报道了Rh(III)催化的N -芳基硝酮与炔烃的环化反应,特戊酸作为溶剂,利用硝酮作为偶极子定位基团,实现了C―H键的活化,并且反应具有较高的区域选择性和非对应立体选择性67 15-TS 实现,其活化能仅为11.6 kcal∙mol−1 (图4d ),这可能归因于硝酮基团的给电子效应68
2
2018
... 我们课题组在铑参与的C―H键活化进行了一系列的理论研究17 , 18 , 63 , 69 -75 25-TS 可发生芳基邻位C―H键断裂来形成C―Rh(III)键(图5 ) 76 −1 .实际实验条件下很难实现.而另一条路径中,首先亚胺与烯胺互变异构后配位到金属铑上形成中间体19 ,接着经历过渡态20-TS 发生烯胺N―H键活化得到烷基-Rh(III)中间体21 ,该过程的活化能为27.4 kcal∙mol−1 .随后经过八元环过渡态22-TS 实现了邻位C―H键断裂,总活化自由能为28.8 kcal∙mol−1 ,比过渡态25-TS 低12.0 kcal∙mol−1 .由较低相对自由能的过渡态20-TS 形成的C―Rh键作为导向基团,促进了随后的C―H键断裂.这两种路径的能量差异可能归因于导向基团的配位能力.我们的理论研究表明,反应体系使用Rh(III)物种作为催化剂时,C―H键切断通常以协同金属化-去质子化机理进行.在酸性条件下,通常以阳离子铑作为活性物种参与C―H键的切断,活化能相对较低.而在中性或碱性条件下,往往以中性铑作为活性物种参与C―H键的切断,其活化能接近30 kcal∙mol−1 .也就是说酸性条件下易于进行C―H键的切断,这可能由于在中性或碱性条件下,羧酸配阴离子的解离是个吸热的过程,抬高了随后进行的C―H键切断步的活化能. ...
... 我们课题组同样在钌催化C―H键活化也做了一系列的理论研究6 , 8 , 10 , 69 -75 图6 所示,理论计算表明,在膦配体的作用下,经过六元环过渡态27-TS 的C―H键活化,其反应活化能仅为20.6 kcal∙mol−1 ,而反应直接经过渡态28-TS 进行C―H键的切断,其活化能高达34.5 kcal∙mol−1 ,因此反应无法发生77
2
2017
... 我们课题组在铑参与的C―H键活化进行了一系列的理论研究17 , 18 , 63 , 69 -75 25-TS 可发生芳基邻位C―H键断裂来形成C―Rh(III)键(图5 ) 76 −1 .实际实验条件下很难实现.而另一条路径中,首先亚胺与烯胺互变异构后配位到金属铑上形成中间体19 ,接着经历过渡态20-TS 发生烯胺N―H键活化得到烷基-Rh(III)中间体21 ,该过程的活化能为27.4 kcal∙mol−1 .随后经过八元环过渡态22-TS 实现了邻位C―H键断裂,总活化自由能为28.8 kcal∙mol−1 ,比过渡态25-TS 低12.0 kcal∙mol−1 .由较低相对自由能的过渡态20-TS 形成的C―Rh键作为导向基团,促进了随后的C―H键断裂.这两种路径的能量差异可能归因于导向基团的配位能力.我们的理论研究表明,反应体系使用Rh(III)物种作为催化剂时,C―H键切断通常以协同金属化-去质子化机理进行.在酸性条件下,通常以阳离子铑作为活性物种参与C―H键的切断,活化能相对较低.而在中性或碱性条件下,往往以中性铑作为活性物种参与C―H键的切断,其活化能接近30 kcal∙mol−1 .也就是说酸性条件下易于进行C―H键的切断,这可能由于在中性或碱性条件下,羧酸配阴离子的解离是个吸热的过程,抬高了随后进行的C―H键切断步的活化能. ...
... 我们课题组同样在钌催化C―H键活化也做了一系列的理论研究6 , 8 , 10 , 69 -75 图6 所示,理论计算表明,在膦配体的作用下,经过六元环过渡态27-TS 的C―H键活化,其反应活化能仅为20.6 kcal∙mol−1 ,而反应直接经过渡态28-TS 进行C―H键的切断,其活化能高达34.5 kcal∙mol−1 ,因此反应无法发生77
2
2016
... 我们课题组在铑参与的C―H键活化进行了一系列的理论研究17 , 18 , 63 , 69 -75 25-TS 可发生芳基邻位C―H键断裂来形成C―Rh(III)键(图5 ) 76 −1 .实际实验条件下很难实现.而另一条路径中,首先亚胺与烯胺互变异构后配位到金属铑上形成中间体19 ,接着经历过渡态20-TS 发生烯胺N―H键活化得到烷基-Rh(III)中间体21 ,该过程的活化能为27.4 kcal∙mol−1 .随后经过八元环过渡态22-TS 实现了邻位C―H键断裂,总活化自由能为28.8 kcal∙mol−1 ,比过渡态25-TS 低12.0 kcal∙mol−1 .由较低相对自由能的过渡态20-TS 形成的C―Rh键作为导向基团,促进了随后的C―H键断裂.这两种路径的能量差异可能归因于导向基团的配位能力.我们的理论研究表明,反应体系使用Rh(III)物种作为催化剂时,C―H键切断通常以协同金属化-去质子化机理进行.在酸性条件下,通常以阳离子铑作为活性物种参与C―H键的切断,活化能相对较低.而在中性或碱性条件下,往往以中性铑作为活性物种参与C―H键的切断,其活化能接近30 kcal∙mol−1 .也就是说酸性条件下易于进行C―H键的切断,这可能由于在中性或碱性条件下,羧酸配阴离子的解离是个吸热的过程,抬高了随后进行的C―H键切断步的活化能. ...
... Adapted from ACS publisher 76
1
2016
... 我们课题组同样在钌催化C―H键活化也做了一系列的理论研究6 , 8 , 10 , 69 -75 图6 所示,理论计算表明,在膦配体的作用下,经过六元环过渡态27-TS 的C―H键活化,其反应活化能仅为20.6 kcal∙mol−1 ,而反应直接经过渡态28-TS 进行C―H键的切断,其活化能高达34.5 kcal∙mol−1 ,因此反应无法发生77
1
2017
... 钴同样可以经历协同金属化-去质子化方式将C―H键活化.我们课题组理论研究发现,嘧啶作为导向基团时,反应经过过渡态29-TS 来切断C―H键,活化能为13.6 kcal∙mol−1 (图7a ) 78 图7(b) 中,在镍催化的苯甲酰胺与烷基卤化物的烷基化反应中,Ni(II)活性物种作为催化剂,喹啉作为导向基团时,C―H键活化所经历的过渡态为30-TS ,活化能为20.6 kcal∙mol−1 79 31-TS 来实现C―H键切断,其活化能高达34.2 kcal∙mol−1 .使用这两种催化剂造成的C―H键断裂的能量差异可能在于电子密度小的二价镍更容易稳定醋酸配阴离子,从而促进了C―H活化. ...
1
2018
... 钴同样可以经历协同金属化-去质子化方式将C―H键活化.我们课题组理论研究发现,嘧啶作为导向基团时,反应经过过渡态29-TS 来切断C―H键,活化能为13.6 kcal∙mol−1 (图7a ) 78 图7(b) 中,在镍催化的苯甲酰胺与烷基卤化物的烷基化反应中,Ni(II)活性物种作为催化剂,喹啉作为导向基团时,C―H键活化所经历的过渡态为30-TS ,活化能为20.6 kcal∙mol−1 79 31-TS 来实现C―H键切断,其活化能高达34.2 kcal∙mol−1 .使用这两种催化剂造成的C―H键断裂的能量差异可能在于电子密度小的二价镍更容易稳定醋酸配阴离子,从而促进了C―H活化. ...
1
2017
... Ackermann课题组结合实验与理论计算报道了吡啶导向钴催化吲哚C2位C―H键烷基化反应,该体系对一系列的烯烃具有良好的适用性(图8a )80 32-TS ,活化能为15.2 kcal∙mol−1 ,这略高于酸性条件经历协同金属化-去质子化机理模式的C―H键活化的活化能.随后,他们还报道了钌催化苯乙酰胺的C―H键烯基化反应(图8b ) 81 33-TS 进行,其中质子从苯环迁移到与阳离子钌配位的羧酸阴离子的氧原子上.计算表明,该过程的活化能为19.5 kcal∙mol−1 ,低于中性条件下的协同金属化-去质子化机理模式的C―H键切断步的活化能. ...
1
2018
... Ackermann课题组结合实验与理论计算报道了吡啶导向钴催化吲哚C2位C―H键烷基化反应,该体系对一系列的烯烃具有良好的适用性(图8a )80 32-TS ,活化能为15.2 kcal∙mol−1 ,这略高于酸性条件经历协同金属化-去质子化机理模式的C―H键活化的活化能.随后,他们还报道了钌催化苯乙酰胺的C―H键烯基化反应(图8b ) 81 33-TS 进行,其中质子从苯环迁移到与阳离子钌配位的羧酸阴离子的氧原子上.计算表明,该过程的活化能为19.5 kcal∙mol−1 ,低于中性条件下的协同金属化-去质子化机理模式的C―H键切断步的活化能. ...
1
2017
... 我们与刘国生课题组共同报道了钯催化吲哚衍生物与三氟碘乙烷的偶联反应,高效的实现了吲哚C―H键三氟乙基化反应(图9a ) 26 34-TS 来实现去质子化,活化能为15.5 kcal∙mol−1 .过渡态34-TS 的几何结构如图9a 中所示,其中将要形成的O―H键长度为1.46 Å ,将要断裂的C―H键长度为1.27 Å .我们在锌催化苯甲醛和乙炔的氧化偶联反应的机理研究中同样发现三乙胺作为碱来去质子化从而实现了乙炔的C―H键的切断,则活化能仅为11.1 kcal∙mol−1 82 35-TS 几何结构如图9b 所示.其中将要断裂的C―H键长度为1.27 Å ,将要形成的N―H键长度为1.45 Å .理论计算结果表明,C―H键切断所需的活化能与碱性强弱有关,碱性越强越易于去质子化. ...
1
2015
... 最近我们和清华大学饶燏教授课题组共同报道了一例Rh(II)催化化学选择性的C(sp 3 )―H氧化官能化反应,实现了苄位C(sp 3 )―H直接氧化官能化高效地合成芳基醛类化合物(图10 ) 83 2 (TFA)4 ]化合物与底物甲苯会经历四元环σ -复分解模式的过渡态37-TS 实现了C―H键的切断,并生成苄基铑中间体38 ,同时离去一分子的氢氟酸,活化能为22.3 kcal∙mol−1 .在此过程中,氟离子起到布朗斯特碱的作用,并且通过释放氢氟酸不可逆地产生苄基–Rh(III)中间体.C―H键切断步在整个催化循环中为决速步,这与实验中观察的动力学同位素效应相符合.如果经历三氟乙酸阴离子参与的协同金属化-去质子化过渡态40-TS ,其活化能高达29.1 kcal∙mol−1 ,这比相应的氟负离子去质子化中过渡态37-TS 的活化能高了6.8 kcal∙mol−1 .这种能量差异表明此反应体系中氟负离子表现了比三氟乙酸阴离子更强的碱性. ...
1
2018
... Ahmad与Roy课题组利用密度泛函理论研究了钴(III)二甲基络合物[(PMe3 )3 Co(CH3 )2 I]经还原消除生成乙烷的机理过程84 α -氢消除机理经过渡态49-TS 来切断甲基的C―H键,其活化能高达53.1 kcal∙mol−1 .过渡态49-TS 的几何结构如图13a 中所示,其中将要形成的Co―H键长度为1.51 Å ,将要断裂的C―H键长度为2.30 Å ,明显的比一般的C―H键断裂的键长要长.在另一个例子中,α -氢消除是个快速可逆的过程.Eisenstein课题组通过理论计算研究了催化剂[H2 Ir(OCMe2 )2 (PPh3 )2 ]BF4 与反应底物2-(二甲基氨基)吡啶经环金属化、脱氢气与可逆的α- 氢消除过程得到铱卡宾产物的机理(图13b ) 85 α -位C―H键切断是通过三元环过渡态50-TS 实现,其活化能为8.2 kcal∙mol−1 ,该步为可逆过程. ...
1
2004
... Ahmad与Roy课题组利用密度泛函理论研究了钴(III)二甲基络合物[(PMe3 )3 Co(CH3 )2 I]经还原消除生成乙烷的机理过程84 α -氢消除机理经过渡态49-TS 来切断甲基的C―H键,其活化能高达53.1 kcal∙mol−1 .过渡态49-TS 的几何结构如图13a 中所示,其中将要形成的Co―H键长度为1.51 Å ,将要断裂的C―H键长度为2.30 Å ,明显的比一般的C―H键断裂的键长要长.在另一个例子中,α -氢消除是个快速可逆的过程.Eisenstein课题组通过理论计算研究了催化剂[H2 Ir(OCMe2 )2 (PPh3 )2 ]BF4 与反应底物2-(二甲基氨基)吡啶经环金属化、脱氢气与可逆的α- 氢消除过程得到铱卡宾产物的机理(图13b ) 85 α -位C―H键切断是通过三元环过渡态50-TS 实现,其活化能为8.2 kcal∙mol−1 ,该步为可逆过程. ...
1
2016
... β -氢消除在过渡金属化学中是一个重要的基元反应,尤其在Heck反应中β -氢消除为一种切断C―H键的常见手段86
1
2012
... 2012年Sigman课题组利用非环状的烯基醇作为底物,基于氧化还原接力Heck反应策略高效合成了不对称芳基醛/酮产物.此反应主要涉及依序的β -氢消除/Pd-H迁移插入步骤,产生一系列的C(sp 3 )-MX物种,最终得到芳基连在离羟基较远的烯基碳上的产物(图14 )87 88 图15 所示,Pd(II)-芳基烯醇物种51 作为反应启动步,烯烃迁移插入经历过渡态52-TS 得到烷基钯中间体53 ,活化能为10.7 kcal∙mol−1 .中间体53 经快速顺–反异构化得到较活泼的中间体54 .该中间体经第一个四元环过渡态55-TS 的β -氢消除得到烯烃配位的中间体56 ,其活化能为6.0 kcal∙mol−1 .中间体56 在经历第二个烯烃迁移插入后得到烷基钯中间体58 .随后中间体58 异构化后再次发生β -氢消除,经历的过渡态60-TS 得到烯醇钯氢中间体61 ,其活化能为5.0 kcal∙mol−1 .中间体61 经过渡态62-TS 发生第三次迁移插入得到羟烷基–钯中间体63 .该中间体中钯原子位于α 碳上,增加了羟基质子的酸性,易于随后的二甲基甲酰胺氧化去质子化生成羰基产物配位Pd(0)的中间体64 .计算表明,该反应中,C―H键的切断都是通过β -氢消除来实现的,并且反应活化能分别仅为6.0与5.0 kcal∙mol−1 ,这都比其他C―H键切断模式所需的活化能低. ...
1
2014
... 2012年Sigman课题组利用非环状的烯基醇作为底物,基于氧化还原接力Heck反应策略高效合成了不对称芳基醛/酮产物.此反应主要涉及依序的β -氢消除/Pd-H迁移插入步骤,产生一系列的C(sp 3 )-MX物种,最终得到芳基连在离羟基较远的烯基碳上的产物(图14 )87 88 图15 所示,Pd(II)-芳基烯醇物种51 作为反应启动步,烯烃迁移插入经历过渡态52-TS 得到烷基钯中间体53 ,活化能为10.7 kcal∙mol−1 .中间体53 经快速顺–反异构化得到较活泼的中间体54 .该中间体经第一个四元环过渡态55-TS 的β -氢消除得到烯烃配位的中间体56 ,其活化能为6.0 kcal∙mol−1 .中间体56 在经历第二个烯烃迁移插入后得到烷基钯中间体58 .随后中间体58 异构化后再次发生β -氢消除,经历的过渡态60-TS 得到烯醇钯氢中间体61 ,其活化能为5.0 kcal∙mol−1 .中间体61 经过渡态62-TS 发生第三次迁移插入得到羟烷基–钯中间体63 .该中间体中钯原子位于α 碳上,增加了羟基质子的酸性,易于随后的二甲基甲酰胺氧化去质子化生成羰基产物配位Pd(0)的中间体64 .计算表明,该反应中,C―H键的切断都是通过β -氢消除来实现的,并且反应活化能分别仅为6.0与5.0 kcal∙mol−1 ,这都比其他C―H键切断模式所需的活化能低. ...
1
2003
... 夺氢活化反应(hydrogen atom abstraction)是C―H键活化的另一种模式,可看作是一种最基本的自由基反应.夺氢反应过程主要涉及过渡金属-杂原子活性物质(电负性杂原子是O或N),通过将氢原子转移到杂原子配体上,产生碳自由基,来实现C―H键的活化89 , 90
1
2011
... 夺氢活化反应(hydrogen atom abstraction)是C―H键活化的另一种模式,可看作是一种最基本的自由基反应.夺氢反应过程主要涉及过渡金属-杂原子活性物质(电负性杂原子是O或N),通过将氢原子转移到杂原子配体上,产生碳自由基,来实现C―H键的活化89 , 90
1
2014
... 邓亮课题组合成了三配位的Co(IV)-亚胺化合物,该化合物可经单电子氧化为Co(V)-亚胺化合物(图16 ) 91 92 图16 所示,计算表明,Co(V)-亚胺化合物经历过渡态66-TS 实现了C―H键活化,活化能高达33.1 kcal∙mol−1 ,这与实验温度不符.分子内的C―H键活化通过反应底物中的一个亚胺来攫取氢原子,生成苄基自由基,其经历的过渡态为65-TS ,活化能为24.2 kcal∙mol−1 .在Co(V)的催化下反应更易于进行. ...
1
2016
... 邓亮课题组合成了三配位的Co(IV)-亚胺化合物,该化合物可经单电子氧化为Co(V)-亚胺化合物(图16 ) 91 92 图16 所示,计算表明,Co(V)-亚胺化合物经历过渡态66-TS 实现了C―H键活化,活化能高达33.1 kcal∙mol−1 ,这与实验温度不符.分子内的C―H键活化通过反应底物中的一个亚胺来攫取氢原子,生成苄基自由基,其经历的过渡态为65-TS ,活化能为24.2 kcal∙mol−1 .在Co(V)的催化下反应更易于进行. ...
1
1999
... 通常情况下,对结构进行优化时,需要兼顾计算精确度与计算时间,来选择合适的计算方法.在HF基础上考虑了电子相关能的Post-Hartree-Fock在量子化学中有着广泛的应用.许多方法都是基于HF计算,在其基础上进行相关修正,其中包括组态相互作用(configuration Interaction,CI) 93 , 94 95 , 97 n ,n 是校正级数)98 , 99 100 101
1
1994
... 通常情况下,对结构进行优化时,需要兼顾计算精确度与计算时间,来选择合适的计算方法.在HF基础上考虑了电子相关能的Post-Hartree-Fock在量子化学中有着广泛的应用.许多方法都是基于HF计算,在其基础上进行相关修正,其中包括组态相互作用(configuration Interaction,CI) 93 , 94 95 , 97 n ,n 是校正级数)98 , 99 100 101
1
1982
... 通常情况下,对结构进行优化时,需要兼顾计算精确度与计算时间,来选择合适的计算方法.在HF基础上考虑了电子相关能的Post-Hartree-Fock在量子化学中有着广泛的应用.许多方法都是基于HF计算,在其基础上进行相关修正,其中包括组态相互作用(configuration Interaction,CI) 93 , 94 95 , 97 n ,n 是校正级数)98 , 99 100 101
1
2001
... 通常情况下,对结构进行优化时,需要兼顾计算精确度与计算时间,来选择合适的计算方法.在HF基础上考虑了电子相关能的Post-Hartree-Fock在量子化学中有着广泛的应用.许多方法都是基于HF计算,在其基础上进行相关修正,其中包括组态相互作用(configuration Interaction,CI) 93 , 94 95 , 97 n ,n 是校正级数)98 , 99 100 101
1
1990
... 通常情况下,对结构进行优化时,需要兼顾计算精确度与计算时间,来选择合适的计算方法.在HF基础上考虑了电子相关能的Post-Hartree-Fock在量子化学中有着广泛的应用.许多方法都是基于HF计算,在其基础上进行相关修正,其中包括组态相互作用(configuration Interaction,CI) 93 , 94 95 , 97 n ,n 是校正级数)98 , 99 100 101
1
1934
... 通常情况下,对结构进行优化时,需要兼顾计算精确度与计算时间,来选择合适的计算方法.在HF基础上考虑了电子相关能的Post-Hartree-Fock在量子化学中有着广泛的应用.许多方法都是基于HF计算,在其基础上进行相关修正,其中包括组态相互作用(configuration Interaction,CI) 93 , 94 95 , 97 n ,n 是校正级数)98 , 99 100 101
1
2004
... 通常情况下,对结构进行优化时,需要兼顾计算精确度与计算时间,来选择合适的计算方法.在HF基础上考虑了电子相关能的Post-Hartree-Fock在量子化学中有着广泛的应用.许多方法都是基于HF计算,在其基础上进行相关修正,其中包括组态相互作用(configuration Interaction,CI) 93 , 94 95 , 97 n ,n 是校正级数)98 , 99 100 101
1
2006
... 通常情况下,对结构进行优化时,需要兼顾计算精确度与计算时间,来选择合适的计算方法.在HF基础上考虑了电子相关能的Post-Hartree-Fock在量子化学中有着广泛的应用.许多方法都是基于HF计算,在其基础上进行相关修正,其中包括组态相互作用(configuration Interaction,CI) 93 , 94 95 , 97 n ,n 是校正级数)98 , 99 100 101
1
1993
... 本文中论述的C―H键活化主要使用B3LYP 102 ,103 104 ,105 106 106 、107 108 109 图17 所示,溶剂化单点值计算时,M11-L占了55%的比例.B3LYP与M06-2X所占的比例大约各为10%,其中B3LYP方法对结构优化比较合理,计算效率相对较高,但B3LYP方法没有考虑色散校正项.包含色散校正项的其他方法例如M06、N12及TPSS-D3所占比例大约各为5%. ...
1
1988
... 本文中论述的C―H键活化主要使用B3LYP 102 ,103 104 ,105 106 106 、107 108 109 图17 所示,溶剂化单点值计算时,M11-L占了55%的比例.B3LYP与M06-2X所占的比例大约各为10%,其中B3LYP方法对结构优化比较合理,计算效率相对较高,但B3LYP方法没有考虑色散校正项.包含色散校正项的其他方法例如M06、N12及TPSS-D3所占比例大约各为5%. ...
1
2011
... 本文中论述的C―H键活化主要使用B3LYP 102 ,103 104 ,105 106 106 、107 108 109 图17 所示,溶剂化单点值计算时,M11-L占了55%的比例.B3LYP与M06-2X所占的比例大约各为10%,其中B3LYP方法对结构优化比较合理,计算效率相对较高,但B3LYP方法没有考虑色散校正项.包含色散校正项的其他方法例如M06、N12及TPSS-D3所占比例大约各为5%. ...
1
2010
... 本文中论述的C―H键活化主要使用B3LYP 102 ,103 104 ,105 106 106 、107 108 109 图17 所示,溶剂化单点值计算时,M11-L占了55%的比例.B3LYP与M06-2X所占的比例大约各为10%,其中B3LYP方法对结构优化比较合理,计算效率相对较高,但B3LYP方法没有考虑色散校正项.包含色散校正项的其他方法例如M06、N12及TPSS-D3所占比例大约各为5%. ...
1
2008
... 本文中论述的C―H键活化主要使用B3LYP 102 ,103 104 ,105 106 106 、107 108 109 图17 所示,溶剂化单点值计算时,M11-L占了55%的比例.B3LYP与M06-2X所占的比例大约各为10%,其中B3LYP方法对结构优化比较合理,计算效率相对较高,但B3LYP方法没有考虑色散校正项.包含色散校正项的其他方法例如M06、N12及TPSS-D3所占比例大约各为5%. ...
1
2011
... 本文中论述的C―H键活化主要使用B3LYP 102 ,103 104 ,105 106 106 、107 108 109 图17 所示,溶剂化单点值计算时,M11-L占了55%的比例.B3LYP与M06-2X所占的比例大约各为10%,其中B3LYP方法对结构优化比较合理,计算效率相对较高,但B3LYP方法没有考虑色散校正项.包含色散校正项的其他方法例如M06、N12及TPSS-D3所占比例大约各为5%. ...
1
2012
... 本文中论述的C―H键活化主要使用B3LYP 102 ,103 104 ,105 106 106 、107 108 109 图17 所示,溶剂化单点值计算时,M11-L占了55%的比例.B3LYP与M06-2X所占的比例大约各为10%,其中B3LYP方法对结构优化比较合理,计算效率相对较高,但B3LYP方法没有考虑色散校正项.包含色散校正项的其他方法例如M06、N12及TPSS-D3所占比例大约各为5%. ...
1
2005
... 本文中论述的C―H键活化主要使用B3LYP 102 ,103 104 ,105 106 106 、107 108 109 图17 所示,溶剂化单点值计算时,M11-L占了55%的比例.B3LYP与M06-2X所占的比例大约各为10%,其中B3LYP方法对结构优化比较合理,计算效率相对较高,但B3LYP方法没有考虑色散校正项.包含色散校正项的其他方法例如M06、N12及TPSS-D3所占比例大约各为5%. ...