the Hunan Outstanding Youth Talents. 2021JJ10064 the Program of Youth Talent Support for Hunan Province. 2020RC3011 the National Natural Science Foundation of China. 51932011 the National Natural Science Foundation of China. 51972346 the National Natural Science Foundation of China. 51872334 the Innovation-Driven Project of Central South University. 2020CX024
Abstract
Because of the advantages of high safety, environment-friendliness, affordability, and ease of processing, aqueous rechargeable zinc batteries (ARZBs) are promising candidates for next-generation large-scale energy storage systems. In recent years, various cathode materials based on vanadium/manganese/cobalt oxides, Prussian blue analogs, and organic compounds have been reported. Among them, manganese dioxide (MnO2) is widely used in ARZBs due to their outstanding advantages of low toxicity, eco-friendliness, and high capacity (616 mAh∙g−1 based on two-electron transfer). However, the diversity of the crystal structures of MnO2 and the unpredictability of the electrochemical reaction make it difficult to investigate the specific internal storage mechanism, which impedes further development of the optimal modification strategies. To date, the main recognized energy storage mechanisms are (de)intercalation and dissolution-deposition mechanisms. In the traditional (de)intercalation mechanism, the predominant issues related to MnO2 during the cycling process include Mn dissolution, irreversible phase transformation, structural collapse, and sluggish ion diffusion kinetics. On the other hand, the detailed reaction path for the dissolution-deposition mechanism, which was developed in recent years, remains controversial. In addition, the incomplete dissolution-deposition of MnO2 and the highly acidic environment inevitably leads to corrosion and hydrogen evolution of the zinc anode, as well as low Coulombic efficiency. Accordingly, optimization strategies for different reaction mechanisms have been proposed to make zinc-manganese batteries more competitive. For the (de)intercalation mechanism, modification of composite materials and nanostructure optimization strategies can be adopted to inhibit the dissolution of MnO2 and increase the number of highly active reaction sites, thus enhancing the electrochemical performance. Moreover, the guest pre-intercalation strategy can help optimize the crystal structure of MnO2, preventing the collapse of the internal structure during cycling. Besides, defect engineering and element doping strategies focus on regulating the distribution of the electronic structure for affecting the properties of MnO2, resulting in lowering the energy barrier of zinc insertion. For the dissolution-deposition mechanism, the introduction of a neutral acetate and a halide mediator can effectively facilitate the dissolution-deposition of MnO2. Meanwhile, metal element catalysis can accelerate the reaction kinetics of the MnO2 dissolution-deposition, so that high-rate performance can be achieved. Furthermore, the decoupling battery system can separate the cathodic and anodic electrolytes to restrain the hydrogen and oxygen evolution reactions and enhance the potential difference. The flow battery system can effectively eliminate the influence of concentration polarization and stabilize the ion concentration in the electrolytes, thus leading to a large capacity (> 100 mAh). Undoubtedly, MnO2 as a high-capacity, high-voltage cathode material has broad development prospects for ARZBs. Here, we systematically summarize the crystal structures and reaction mechanisms of MnO2. We also discuss the optimization strategies toward advanced MnO2 cathode materials for resolving the highlighted issues in zinc-manganese batteries, which are expected to provide research directions for the design and development of high-performance ARZBs.
Fig 1
(a) The working voltage and specific capacity of representative cathode materials for zinc battery 20. (b) Schematic diagram of crystal structures of α-MnO2, β-MnO2, γ-MnO2, λ-MnO2, δ-MnO2 and R-MnO223.
Fig 2
(a) Schematic diagram of the rechargeable Zn//MnO2 battery using CF3SO3−-based electrolyte 45; (b) Schematic diagram of the reaction pathway of Zn-insertion in γ-MnO2 cathode 37; (c) Schematic diagram of co-insertion H+/Zn2+ in layered MnO254; (d) Schematic diagram of showing the reactions during the discharge process for Zn//α-MnO2 battery using aqueous ZnSO4 electrolyte 57. (e) Schematic diagram of the redox reactions and crystal structures of related compounds in the Zn|0.2 mol∙L−1 MnSO4 (aq), 1 mol∙L−1 ZnSO4 (aq)| carbon black battery 44.
3.2 共嵌入机制
H+的离子半径较小,与Zn2+之间的静电相互作用较弱,且H+作为微酸水系电解液中的关键组分,理论上可参与离子的嵌入-脱嵌反应。Sun等52报道了H+和Zn2+共嵌入储能机制,证实了第一个放电平台(~1.4 V vs. Zn2+/Zn)和第二个放电平台(~1.3 V vs. Zn2+/Zn)分别与H+的嵌入和Zn2+的嵌入有关,同时,放电过程中副产物MnOOH和ZnMn2O4的出现再次印证了H+和Zn2+的共嵌入。值得一提的是,由于H+和Zn2+存在动力学和热力学上的差异,有报道称H+和Zn2+的共嵌入比单一嵌入Zn2+具有更大的离子扩散速度和更低的嵌入电阻,即水系锌锰二次电池更倾向于有H+参与的共嵌入53。同时,Huang等54报道了一种有“自我调节机制”的共嵌入反应(图 2c),在初始放电阶段,主要发生H+的连续嵌入,这会提高溶液中OH−的局部浓度,但尚不足以形成片状Zn4(OH)6SO4∙nH2O (ZHS)。随着二氧化锰表面的H+浓度持续降低,电池的放电平台降低,此时主要发生Zn2+的嵌入,溶液中的OH[-]则会与Zn2−、SO42−和水发生反应,诱导ZHS在正极表面形成。Zn2+和H+的同时嵌入会进一步促进片状ZHS的形成。需要注意的是,ZHS的形成会消耗多余的OH−,平衡溶液pH值,这有利于提高电池的循环稳定性。此外,Li等44阐明了在不同电压下Zn//MnO2电池发生的氧化还原反应和化合物的晶体结构转变(图 2e),初始放电到1.40 V时,发生H+/Zn2+共嵌入反应,MnO2会转变成MnOOH和Zn0.125MnO2,当放电到1.26 V时,则发生H+/Zn2+转换反应,MnOOH和Zn0.125MnO2会进一步转变成Mn3O4、MnO和ZnMn3O7∙2H2O,充电时又重新恢复成MnO2,需要注意的是,由于反应体系的复杂性,在反应过程发生一些难以避免的副反应,导致ZnSO4∙3Zn(OH)2∙nH2O副产物的生成。
相比于传统的嵌入-脱嵌机制在Mn4+/Mn3+氧化还原过程中只利用了1个有效电子转移,基于2个有效电子转移数的溶解-沉积机制有效提高了电池的比容量和输出电压,其理论容量和理论电压分别可达616 mAh∙g−1和1.991 V vs. Zn2+/Zn 59, 60。根据方程2可知,溶解-沉积机制与溶液的pH值密切相关,MnO2/Mn2+之间的转化会随着pH值的降低而逐渐加强61。Chao等62通过添加H2SO4将电解液pH值降低至1左右,实现了MnO2/Mn2+较为充分的可逆转化(图 3a)。在充电过程中,游离的Mn2+在正极集流体表面失去两个电子转变成了二氧化锰,在这个过程中会不断地生成H+。而在放电时,正极表面的二氧化锰获得两个电子重新转变为Mn2+。整个反应过程如下述方程所示:
Fig 3
(a) Schematic diagram of zinc battery based on dissolution-deposition mechanism and (b) its Galvanostatic discharge curves 62. (c) Schematic diagram of zinc battery based on dissolution-deposition mechanism and intercalation mechanism and (d) the role of ZHS in the discharge process 50. (e) Mn fluorescence maps at fully discharged (D) and charged (C) states 63.
得益于这种独特的机理,所制备的Zn//MnO2电池在高酸度环境下实现了很高的比容量(~570 mAh∙g−1)、优异的输出电压(~1.95 V vs. Zn2+/Zn)和卓越的能量密度(1100 Wh∙kg−1) (图 3b)。
Fig 4
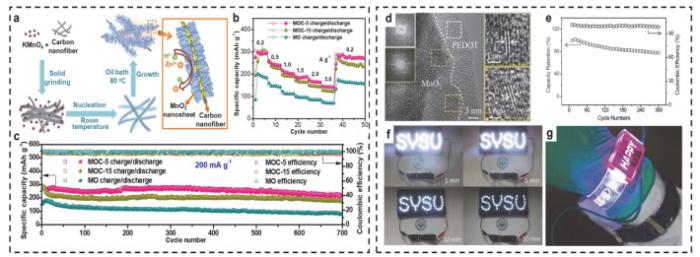
(a) Schematic diagram of the synthetic procedure of MOC. (b) The rate performance of zinc ion battery with MOC-5, MOC-15 and MO as positive electrodes and 2 mol∙L−1 ZnSO4 and 0.1 mol∙L−1 MnSO4 as electrolyte at different current densities and (c) the cycle performance at current density of 0.2 A∙g−165. (d) HRTEM images of MnO2@PEDOT sample and (e) Cycling performance and Coulombic efficiency collected at 1.86 A∙g−1 for 300 cycles of flexible quasi-solid-state Zn//MnO2@PEDOT battery. (f) Photographs of a neon sign composed of 45 light-emitting diodes powered by three flexible quasi solid Zn//MnO2@PEDOT battery devices and (g) a watch with LED lights powered by three devices 72.
Fig 5
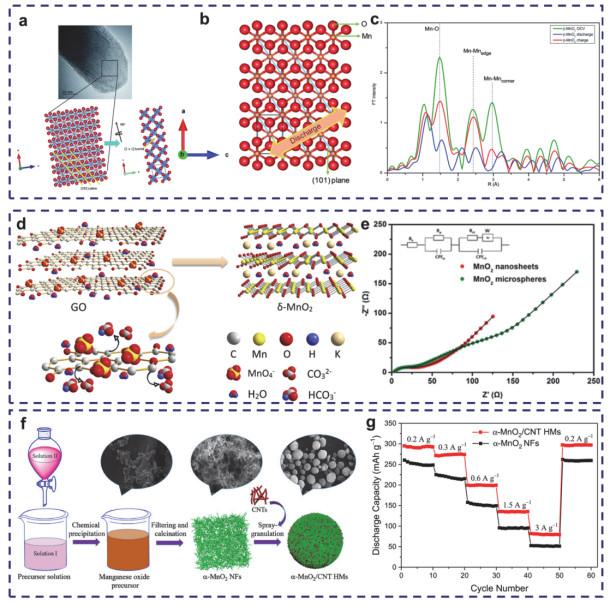
(a) Schematic diagram of crystal structure of β-MnO2 nanorod sample and (b) (101) lattice planes in the β-MnO2 structure. (c) EXAFS spectra of the β-MnO2 nanorod cathode collected after discharging/charging 30. (d) Schematic diagram of the formation of δ-MnO2 nanosheets. (e) Nyquist diagram of δ-MnO2 nano sheet and microsphere electrode (black line is fitting line) 79. (f) Preparation diagrams of α-MnO2 NFs and α-MnO2/CNT HMs at different synthesis stages and SEM images of corresponding products and (g) rate capability comparison at voltage cutoffs of 1.2–1.85 V of ZIBs with α-MnO2 NFs and α-MnO2/CNT HMs 81.
Fig 6
(a) Schematic diagram of PANI-MnO2 nanolayers structure. (b) HR-TEM image of PANI-MnO2 nanolayers structure after removing PANI by heat treatment at 400 ℃ 54. (c) XRD pattern and crystal structure of cw-MnO2. (d) Left: Zn-intercalation structure and corresponding energy; Right: the inner-sphere complexation of zinc leads to the protrusion of the facing Mn, constituting a Zn-Mn dumbbell structure as zoomed (numbers represents the distance between atoms) 83. (e) Schematic diagram of pre-intercalated Na+ and water molecules δ-MnO2 during charging and discharging. (f) ex situ XRD pattern of δ-NMOH electrode 87.
Fig 7
(a) GITT curves and corresponding H+ diffusion coefficients of KMO and α-MnO2 electrodes under different discharge/charge states. (b) Schematic diagram of H+ diffusion in the complete structure and oxygen defect structure of KMO. (c) Long cycle performance of KMO and α-MnO2 electrode and the last ten charge/discharge curves of KMO electrode at 1000 mA∙g−192. (d) Crystal structure of β-MnO2 and Ce doping β-MnO2; (e) EIS Nyquist diagram and equivalent circuit of the β-MnO2 and 0.1 mmol Ce doping cathode 85.
近年来,溶解-沉积机制由于其高放电电压、高能量密度等优势受到了研究人员的大量关注。Chao等62在水系锌锰二次电池中提出了这种具有双电子转移的氧化还原反应,基于此机制所制备的Zn//MnO2电池的理论容量可达616 mAh∙g−1,这是单电子氧化还原反应容量(308 mAh∙g−1)的两倍,同时,其理论电压可达1.991 V vs. Zn2+/Zn,能量密度可超过1100 Wh∙kg−1。当前,基于溶解-沉积机制已经能成功制备出接近理论容量的高容量电池。但仍存在反应路径尚未明晰(如无法明确放电平台降低的原因)、酸性的电解液会对负极有腐蚀作用以及MnO2难以充分溶解等问题。目前所报道的优化措施主要有调节电解液成分、活性催化以及制备解耦体系、液流体系电池等。
Fig 8
(a) Schematic diagram of Zn//MnO2 battery in acetate electrolyte. (b) Atomic structures for the dissolution reaction on MnO2 with a bare surface and with an acetate-rich surface 98. (c) Schematic illustration of Zn//MnO2 in the hybrid electrolytes during charge/discharge and electron density difference between (d) electrooxidized MnO2 (101) and (e) Ni-MnO2 (101) 106. (f) Electrochemical mechanism of Mn(AC)2 (top left corner) and MnSO4 electrolyte (top right corner). (g) The charge/discharge curve of the flow battery with electrolyte of 0.5 mol∙L−1 Mn(AC)2 + 0.5 mol∙L−1 Zn(AC)2 + 2 mol∙L-1 KCl and (h) the cycle performance at current density of 40 mA∙cm−2109.
... 当前,能源危机和环境污染等问题日益突出,开发可持续发展的新能源成为当务之急.而太阳能、潮汐能、风能及生物能源等可再生能源易受环境影响,具有间歇性和不可控性.电化学储能技术作为新一代绿色能源技术,无需使用化石燃料,可有效减少温室气体的排放,是目前全球科研界的聚焦点之一.其中水系二次电池由于成本低、安全性高、毒性小,环境友好等优势受到广泛关注1.相较于众多金属如钠2、钙3、锂4, 5等,金属锌在水系电解液中具有更高的可逆性和稳定性6,同时,锌还具有丰度高、理论容量高(820 mAh∙g−1)及氧化还原电位低(−0.763 V vs.标准氢电极)等优势,在规模储能领域中展现出广阔的发展前景7, 8. ...
1
2016
... 当前,能源危机和环境污染等问题日益突出,开发可持续发展的新能源成为当务之急.而太阳能、潮汐能、风能及生物能源等可再生能源易受环境影响,具有间歇性和不可控性.电化学储能技术作为新一代绿色能源技术,无需使用化石燃料,可有效减少温室气体的排放,是目前全球科研界的聚焦点之一.其中水系二次电池由于成本低、安全性高、毒性小,环境友好等优势受到广泛关注1.相较于众多金属如钠2、钙3、锂4, 5等,金属锌在水系电解液中具有更高的可逆性和稳定性6,同时,锌还具有丰度高、理论容量高(820 mAh∙g−1)及氧化还原电位低(−0.763 V vs.标准氢电极)等优势,在规模储能领域中展现出广阔的发展前景7, 8. ...
1
2018
... 当前,能源危机和环境污染等问题日益突出,开发可持续发展的新能源成为当务之急.而太阳能、潮汐能、风能及生物能源等可再生能源易受环境影响,具有间歇性和不可控性.电化学储能技术作为新一代绿色能源技术,无需使用化石燃料,可有效减少温室气体的排放,是目前全球科研界的聚焦点之一.其中水系二次电池由于成本低、安全性高、毒性小,环境友好等优势受到广泛关注1.相较于众多金属如钠2、钙3、锂4, 5等,金属锌在水系电解液中具有更高的可逆性和稳定性6,同时,锌还具有丰度高、理论容量高(820 mAh∙g−1)及氧化还原电位低(−0.763 V vs.标准氢电极)等优势,在规模储能领域中展现出广阔的发展前景7, 8. ...
1
2021
... 当前,能源危机和环境污染等问题日益突出,开发可持续发展的新能源成为当务之急.而太阳能、潮汐能、风能及生物能源等可再生能源易受环境影响,具有间歇性和不可控性.电化学储能技术作为新一代绿色能源技术,无需使用化石燃料,可有效减少温室气体的排放,是目前全球科研界的聚焦点之一.其中水系二次电池由于成本低、安全性高、毒性小,环境友好等优势受到广泛关注1.相较于众多金属如钠2、钙3、锂4, 5等,金属锌在水系电解液中具有更高的可逆性和稳定性6,同时,锌还具有丰度高、理论容量高(820 mAh∙g−1)及氧化还原电位低(−0.763 V vs.标准氢电极)等优势,在规模储能领域中展现出广阔的发展前景7, 8. ...
1
2021
... 当前,能源危机和环境污染等问题日益突出,开发可持续发展的新能源成为当务之急.而太阳能、潮汐能、风能及生物能源等可再生能源易受环境影响,具有间歇性和不可控性.电化学储能技术作为新一代绿色能源技术,无需使用化石燃料,可有效减少温室气体的排放,是目前全球科研界的聚焦点之一.其中水系二次电池由于成本低、安全性高、毒性小,环境友好等优势受到广泛关注1.相较于众多金属如钠2、钙3、锂4, 5等,金属锌在水系电解液中具有更高的可逆性和稳定性6,同时,锌还具有丰度高、理论容量高(820 mAh∙g−1)及氧化还原电位低(−0.763 V vs.标准氢电极)等优势,在规模储能领域中展现出广阔的发展前景7, 8. ...
1
2021
... 当前,能源危机和环境污染等问题日益突出,开发可持续发展的新能源成为当务之急.而太阳能、潮汐能、风能及生物能源等可再生能源易受环境影响,具有间歇性和不可控性.电化学储能技术作为新一代绿色能源技术,无需使用化石燃料,可有效减少温室气体的排放,是目前全球科研界的聚焦点之一.其中水系二次电池由于成本低、安全性高、毒性小,环境友好等优势受到广泛关注1.相较于众多金属如钠2、钙3、锂4, 5等,金属锌在水系电解液中具有更高的可逆性和稳定性6,同时,锌还具有丰度高、理论容量高(820 mAh∙g−1)及氧化还原电位低(−0.763 V vs.标准氢电极)等优势,在规模储能领域中展现出广阔的发展前景7, 8. ...
1
2021
... 当前,能源危机和环境污染等问题日益突出,开发可持续发展的新能源成为当务之急.而太阳能、潮汐能、风能及生物能源等可再生能源易受环境影响,具有间歇性和不可控性.电化学储能技术作为新一代绿色能源技术,无需使用化石燃料,可有效减少温室气体的排放,是目前全球科研界的聚焦点之一.其中水系二次电池由于成本低、安全性高、毒性小,环境友好等优势受到广泛关注1.相较于众多金属如钠2、钙3、锂4, 5等,金属锌在水系电解液中具有更高的可逆性和稳定性6,同时,锌还具有丰度高、理论容量高(820 mAh∙g−1)及氧化还原电位低(−0.763 V vs.标准氢电极)等优势,在规模储能领域中展现出广阔的发展前景7, 8. ...
1
2021
... 当前,能源危机和环境污染等问题日益突出,开发可持续发展的新能源成为当务之急.而太阳能、潮汐能、风能及生物能源等可再生能源易受环境影响,具有间歇性和不可控性.电化学储能技术作为新一代绿色能源技术,无需使用化石燃料,可有效减少温室气体的排放,是目前全球科研界的聚焦点之一.其中水系二次电池由于成本低、安全性高、毒性小,环境友好等优势受到广泛关注1.相较于众多金属如钠2、钙3、锂4, 5等,金属锌在水系电解液中具有更高的可逆性和稳定性6,同时,锌还具有丰度高、理论容量高(820 mAh∙g−1)及氧化还原电位低(−0.763 V vs.标准氢电极)等优势,在规模储能领域中展现出广阔的发展前景7, 8. ...
1
2021
... 当前,能源危机和环境污染等问题日益突出,开发可持续发展的新能源成为当务之急.而太阳能、潮汐能、风能及生物能源等可再生能源易受环境影响,具有间歇性和不可控性.电化学储能技术作为新一代绿色能源技术,无需使用化石燃料,可有效减少温室气体的排放,是目前全球科研界的聚焦点之一.其中水系二次电池由于成本低、安全性高、毒性小,环境友好等优势受到广泛关注1.相较于众多金属如钠2、钙3、锂4, 5等,金属锌在水系电解液中具有更高的可逆性和稳定性6,同时,锌还具有丰度高、理论容量高(820 mAh∙g−1)及氧化还原电位低(−0.763 V vs.标准氢电极)等优势,在规模储能领域中展现出广阔的发展前景7, 8. ...
1
2020
... 当前,能源危机和环境污染等问题日益突出,开发可持续发展的新能源成为当务之急.而太阳能、潮汐能、风能及生物能源等可再生能源易受环境影响,具有间歇性和不可控性.电化学储能技术作为新一代绿色能源技术,无需使用化石燃料,可有效减少温室气体的排放,是目前全球科研界的聚焦点之一.其中水系二次电池由于成本低、安全性高、毒性小,环境友好等优势受到广泛关注1.相较于众多金属如钠2、钙3、锂4, 5等,金属锌在水系电解液中具有更高的可逆性和稳定性6,同时,锌还具有丰度高、理论容量高(820 mAh∙g−1)及氧化还原电位低(−0.763 V vs.标准氢电极)等优势,在规模储能领域中展现出广阔的发展前景7, 8. ...
1
2020
... 水系锌二次电池的电化学性能与正极材料的结构和形貌特征息息相关9, 10,开发容量高、电化学稳定的正极材料是发展高性能锌二次电池储能器件的关键因素之一.现已报道的正极材料有锰基氧化物11, 12、钒基氧化物13, 14、普鲁士蓝类似物15、有机化合物16、层状硫化物17、聚阴离子化合物18及chevrel相化合物19, 20等(图 1a).其中MnO2具有种类丰富、毒性小、成本低、容量高(616 mAh∙g−1,基于2个电子转移数)、放电平台高(大于1.35 V vs. Zn2+/Zn)等诸多优势,被作为正极材料广泛地应用于水系锌二次电池中21.然而,目前报道的水系锌锰电池仍无法达到预期的要求,其不令人满意的电化学性能以及多样的储能机制在很大程度上取决于MnO2的晶体结构(α、β、γ、δ、λ和R态等,图 1b) 22, 23和电解液条件24, 25. ...
1
2018
... 水系锌二次电池的电化学性能与正极材料的结构和形貌特征息息相关9, 10,开发容量高、电化学稳定的正极材料是发展高性能锌二次电池储能器件的关键因素之一.现已报道的正极材料有锰基氧化物11, 12、钒基氧化物13, 14、普鲁士蓝类似物15、有机化合物16、层状硫化物17、聚阴离子化合物18及chevrel相化合物19, 20等(图 1a).其中MnO2具有种类丰富、毒性小、成本低、容量高(616 mAh∙g−1,基于2个电子转移数)、放电平台高(大于1.35 V vs. Zn2+/Zn)等诸多优势,被作为正极材料广泛地应用于水系锌二次电池中21.然而,目前报道的水系锌锰电池仍无法达到预期的要求,其不令人满意的电化学性能以及多样的储能机制在很大程度上取决于MnO2的晶体结构(α、β、γ、δ、λ和R态等,图 1b) 22, 23和电解液条件24, 25. ...
1
2019
... 水系锌二次电池的电化学性能与正极材料的结构和形貌特征息息相关9, 10,开发容量高、电化学稳定的正极材料是发展高性能锌二次电池储能器件的关键因素之一.现已报道的正极材料有锰基氧化物11, 12、钒基氧化物13, 14、普鲁士蓝类似物15、有机化合物16、层状硫化物17、聚阴离子化合物18及chevrel相化合物19, 20等(图 1a).其中MnO2具有种类丰富、毒性小、成本低、容量高(616 mAh∙g−1,基于2个电子转移数)、放电平台高(大于1.35 V vs. Zn2+/Zn)等诸多优势,被作为正极材料广泛地应用于水系锌二次电池中21.然而,目前报道的水系锌锰电池仍无法达到预期的要求,其不令人满意的电化学性能以及多样的储能机制在很大程度上取决于MnO2的晶体结构(α、β、γ、δ、λ和R态等,图 1b) 22, 23和电解液条件24, 25. ...
1
2018
... 水系锌二次电池的电化学性能与正极材料的结构和形貌特征息息相关9, 10,开发容量高、电化学稳定的正极材料是发展高性能锌二次电池储能器件的关键因素之一.现已报道的正极材料有锰基氧化物11, 12、钒基氧化物13, 14、普鲁士蓝类似物15、有机化合物16、层状硫化物17、聚阴离子化合物18及chevrel相化合物19, 20等(图 1a).其中MnO2具有种类丰富、毒性小、成本低、容量高(616 mAh∙g−1,基于2个电子转移数)、放电平台高(大于1.35 V vs. Zn2+/Zn)等诸多优势,被作为正极材料广泛地应用于水系锌二次电池中21.然而,目前报道的水系锌锰电池仍无法达到预期的要求,其不令人满意的电化学性能以及多样的储能机制在很大程度上取决于MnO2的晶体结构(α、β、γ、δ、λ和R态等,图 1b) 22, 23和电解液条件24, 25. ...
1
2021
... 水系锌二次电池的电化学性能与正极材料的结构和形貌特征息息相关9, 10,开发容量高、电化学稳定的正极材料是发展高性能锌二次电池储能器件的关键因素之一.现已报道的正极材料有锰基氧化物11, 12、钒基氧化物13, 14、普鲁士蓝类似物15、有机化合物16、层状硫化物17、聚阴离子化合物18及chevrel相化合物19, 20等(图 1a).其中MnO2具有种类丰富、毒性小、成本低、容量高(616 mAh∙g−1,基于2个电子转移数)、放电平台高(大于1.35 V vs. Zn2+/Zn)等诸多优势,被作为正极材料广泛地应用于水系锌二次电池中21.然而,目前报道的水系锌锰电池仍无法达到预期的要求,其不令人满意的电化学性能以及多样的储能机制在很大程度上取决于MnO2的晶体结构(α、β、γ、δ、λ和R态等,图 1b) 22, 23和电解液条件24, 25. ...
1
2021
... 水系锌二次电池的电化学性能与正极材料的结构和形貌特征息息相关9, 10,开发容量高、电化学稳定的正极材料是发展高性能锌二次电池储能器件的关键因素之一.现已报道的正极材料有锰基氧化物11, 12、钒基氧化物13, 14、普鲁士蓝类似物15、有机化合物16、层状硫化物17、聚阴离子化合物18及chevrel相化合物19, 20等(图 1a).其中MnO2具有种类丰富、毒性小、成本低、容量高(616 mAh∙g−1,基于2个电子转移数)、放电平台高(大于1.35 V vs. Zn2+/Zn)等诸多优势,被作为正极材料广泛地应用于水系锌二次电池中21.然而,目前报道的水系锌锰电池仍无法达到预期的要求,其不令人满意的电化学性能以及多样的储能机制在很大程度上取决于MnO2的晶体结构(α、β、γ、δ、λ和R态等,图 1b) 22, 23和电解液条件24, 25. ...
1
2020
... 水系锌二次电池的电化学性能与正极材料的结构和形貌特征息息相关9, 10,开发容量高、电化学稳定的正极材料是发展高性能锌二次电池储能器件的关键因素之一.现已报道的正极材料有锰基氧化物11, 12、钒基氧化物13, 14、普鲁士蓝类似物15、有机化合物16、层状硫化物17、聚阴离子化合物18及chevrel相化合物19, 20等(图 1a).其中MnO2具有种类丰富、毒性小、成本低、容量高(616 mAh∙g−1,基于2个电子转移数)、放电平台高(大于1.35 V vs. Zn2+/Zn)等诸多优势,被作为正极材料广泛地应用于水系锌二次电池中21.然而,目前报道的水系锌锰电池仍无法达到预期的要求,其不令人满意的电化学性能以及多样的储能机制在很大程度上取决于MnO2的晶体结构(α、β、γ、δ、λ和R态等,图 1b) 22, 23和电解液条件24, 25. ...
1
2020
... 水系锌二次电池的电化学性能与正极材料的结构和形貌特征息息相关9, 10,开发容量高、电化学稳定的正极材料是发展高性能锌二次电池储能器件的关键因素之一.现已报道的正极材料有锰基氧化物11, 12、钒基氧化物13, 14、普鲁士蓝类似物15、有机化合物16、层状硫化物17、聚阴离子化合物18及chevrel相化合物19, 20等(图 1a).其中MnO2具有种类丰富、毒性小、成本低、容量高(616 mAh∙g−1,基于2个电子转移数)、放电平台高(大于1.35 V vs. Zn2+/Zn)等诸多优势,被作为正极材料广泛地应用于水系锌二次电池中21.然而,目前报道的水系锌锰电池仍无法达到预期的要求,其不令人满意的电化学性能以及多样的储能机制在很大程度上取决于MnO2的晶体结构(α、β、γ、δ、λ和R态等,图 1b) 22, 23和电解液条件24, 25. ...
1
2020
... 水系锌二次电池的电化学性能与正极材料的结构和形貌特征息息相关9, 10,开发容量高、电化学稳定的正极材料是发展高性能锌二次电池储能器件的关键因素之一.现已报道的正极材料有锰基氧化物11, 12、钒基氧化物13, 14、普鲁士蓝类似物15、有机化合物16、层状硫化物17、聚阴离子化合物18及chevrel相化合物19, 20等(图 1a).其中MnO2具有种类丰富、毒性小、成本低、容量高(616 mAh∙g−1,基于2个电子转移数)、放电平台高(大于1.35 V vs. Zn2+/Zn)等诸多优势,被作为正极材料广泛地应用于水系锌二次电池中21.然而,目前报道的水系锌锰电池仍无法达到预期的要求,其不令人满意的电化学性能以及多样的储能机制在很大程度上取决于MnO2的晶体结构(α、β、γ、δ、λ和R态等,图 1b) 22, 23和电解液条件24, 25. ...
1
2017
... 水系锌二次电池的电化学性能与正极材料的结构和形貌特征息息相关9, 10,开发容量高、电化学稳定的正极材料是发展高性能锌二次电池储能器件的关键因素之一.现已报道的正极材料有锰基氧化物11, 12、钒基氧化物13, 14、普鲁士蓝类似物15、有机化合物16、层状硫化物17、聚阴离子化合物18及chevrel相化合物19, 20等(图 1a).其中MnO2具有种类丰富、毒性小、成本低、容量高(616 mAh∙g−1,基于2个电子转移数)、放电平台高(大于1.35 V vs. Zn2+/Zn)等诸多优势,被作为正极材料广泛地应用于水系锌二次电池中21.然而,目前报道的水系锌锰电池仍无法达到预期的要求,其不令人满意的电化学性能以及多样的储能机制在很大程度上取决于MnO2的晶体结构(α、β、γ、δ、λ和R态等,图 1b) 22, 23和电解液条件24, 25. ...
1
2021
... 水系锌二次电池的电化学性能与正极材料的结构和形貌特征息息相关9, 10,开发容量高、电化学稳定的正极材料是发展高性能锌二次电池储能器件的关键因素之一.现已报道的正极材料有锰基氧化物11, 12、钒基氧化物13, 14、普鲁士蓝类似物15、有机化合物16、层状硫化物17、聚阴离子化合物18及chevrel相化合物19, 20等(图 1a).其中MnO2具有种类丰富、毒性小、成本低、容量高(616 mAh∙g−1,基于2个电子转移数)、放电平台高(大于1.35 V vs. Zn2+/Zn)等诸多优势,被作为正极材料广泛地应用于水系锌二次电池中21.然而,目前报道的水系锌锰电池仍无法达到预期的要求,其不令人满意的电化学性能以及多样的储能机制在很大程度上取决于MnO2的晶体结构(α、β、γ、δ、λ和R态等,图 1b) 22, 23和电解液条件24, 25. ...
1
2017
... 水系锌二次电池的电化学性能与正极材料的结构和形貌特征息息相关9, 10,开发容量高、电化学稳定的正极材料是发展高性能锌二次电池储能器件的关键因素之一.现已报道的正极材料有锰基氧化物11, 12、钒基氧化物13, 14、普鲁士蓝类似物15、有机化合物16、层状硫化物17、聚阴离子化合物18及chevrel相化合物19, 20等(图 1a).其中MnO2具有种类丰富、毒性小、成本低、容量高(616 mAh∙g−1,基于2个电子转移数)、放电平台高(大于1.35 V vs. Zn2+/Zn)等诸多优势,被作为正极材料广泛地应用于水系锌二次电池中21.然而,目前报道的水系锌锰电池仍无法达到预期的要求,其不令人满意的电化学性能以及多样的储能机制在很大程度上取决于MnO2的晶体结构(α、β、γ、δ、λ和R态等,图 1b) 22, 23和电解液条件24, 25. ...
3
2020
... 水系锌二次电池的电化学性能与正极材料的结构和形貌特征息息相关9, 10,开发容量高、电化学稳定的正极材料是发展高性能锌二次电池储能器件的关键因素之一.现已报道的正极材料有锰基氧化物11, 12、钒基氧化物13, 14、普鲁士蓝类似物15、有机化合物16、层状硫化物17、聚阴离子化合物18及chevrel相化合物19, 20等(图 1a).其中MnO2具有种类丰富、毒性小、成本低、容量高(616 mAh∙g−1,基于2个电子转移数)、放电平台高(大于1.35 V vs. Zn2+/Zn)等诸多优势,被作为正极材料广泛地应用于水系锌二次电池中21.然而,目前报道的水系锌锰电池仍无法达到预期的要求,其不令人满意的电化学性能以及多样的储能机制在很大程度上取决于MnO2的晶体结构(α、β、γ、δ、λ和R态等,图 1b) 22, 23和电解液条件24, 25. ...
... 20;(b) α-MnO2,β-MnO2,γ-MnO2,λ-MnO2,δ-MnO2和R-MnO2的晶体结构示意图23(a) The working voltage and specific capacity of representative cathode materials for zinc battery <sup><xref ref-type="bibr" rid="b20">20</xref></sup>. (b) Schematic diagram of crystal structures of α-MnO<sub>2</sub>, β-MnO<sub>2</sub>, γ-MnO<sub>2</sub>, λ-MnO<sub>2</sub>, δ-MnO<sub>2</sub> and R-MnO<sub>2</sub> <sup><xref ref-type="bibr" rid="b23">23</xref></sup>.Fig 1
... 水系锌二次电池的电化学性能与正极材料的结构和形貌特征息息相关9, 10,开发容量高、电化学稳定的正极材料是发展高性能锌二次电池储能器件的关键因素之一.现已报道的正极材料有锰基氧化物11, 12、钒基氧化物13, 14、普鲁士蓝类似物15、有机化合物16、层状硫化物17、聚阴离子化合物18及chevrel相化合物19, 20等(图 1a).其中MnO2具有种类丰富、毒性小、成本低、容量高(616 mAh∙g−1,基于2个电子转移数)、放电平台高(大于1.35 V vs. Zn2+/Zn)等诸多优势,被作为正极材料广泛地应用于水系锌二次电池中21.然而,目前报道的水系锌锰电池仍无法达到预期的要求,其不令人满意的电化学性能以及多样的储能机制在很大程度上取决于MnO2的晶体结构(α、β、γ、δ、λ和R态等,图 1b) 22, 23和电解液条件24, 25. ...
... 23(a) The working voltage and specific capacity of representative cathode materials for zinc battery <sup><xref ref-type="bibr" rid="b20">20</xref></sup>. (b) Schematic diagram of crystal structures of α-MnO<sub>2</sub>, β-MnO<sub>2</sub>, γ-MnO<sub>2</sub>, λ-MnO<sub>2</sub>, δ-MnO<sub>2</sub> and R-MnO<sub>2</sub> <sup><xref ref-type="bibr" rid="b23">23</xref></sup>.Fig 1
... 30;(d) δ-MnO2纳米片的形成示意图;(e) δ-MnO2纳米片与微球电极的Nyquist示意图(黑线为拟合线) 79;(f)不同合成阶段的α-MnO2 NFs和α-MnO2/CNT HMs的制备示意图和相应产物的SEM图像以及(g)将α-MnO2 NFs和α-MnO2/CNT HMs作为电极制备的锌离子电池(ZIBs)在电压范围为1.2–1.85 V时的速率能力比较81(a) Schematic diagram of crystal structure of β-MnO<sub>2</sub> nanorod sample and (b) (101) lattice planes in the β-MnO<sub>2</sub> structure. (c) EXAFS spectra of the β-MnO<sub>2</sub> nanorod cathode collected after discharging/charging <sup><xref ref-type="bibr" rid="b30">30</xref></sup>. (d) Schematic diagram of the formation of δ-MnO<sub>2</sub> nanosheets. (e) Nyquist diagram of δ-MnO<sub>2</sub> nano sheet and microsphere electrode (black line is fitting line) <sup><xref ref-type="bibr" rid="b79">79</xref></sup>. (f) Preparation diagrams of α-MnO<sub>2</sub> NFs and α-MnO<sub>2</sub>/CNT HMs at different synthesis stages and SEM images of corresponding products and (g) rate capability comparison at voltage cutoffs of 1.2–1.85 V of ZIBs with α-MnO<sub>2</sub> NFs and α-MnO<sub>2</sub>/CNT HMs <sup><xref ref-type="bibr" rid="b81">81</xref></sup>.Fig 5
... 30. (d) Schematic diagram of the formation of δ-MnO2 nanosheets. (e) Nyquist diagram of δ-MnO2 nano sheet and microsphere electrode (black line is fitting line) 79. (f) Preparation diagrams of α-MnO2 NFs and α-MnO2/CNT HMs at different synthesis stages and SEM images of corresponding products and (g) rate capability comparison at voltage cutoffs of 1.2–1.85 V of ZIBs with α-MnO2 NFs and α-MnO2/CNT HMs 81. Fig 5
... 37;(c)在层状MnO2中共嵌入H+/Zn2+示意图54;(d)在ZnSO4电解液中Zn//α-MnO2电池放电过程示意图57;(e)在Zn| 0.2 mol∙L−1 MnSO4(aq),1 mol∙L-1 ZnSO4(aq)|Carbon black电池中发生的氧化还原反应及相应化合物结构转变示意图44(a) Schematic diagram of the rechargeable Zn//MnO<sub>2</sub> battery using CF<sub>3</sub>SO<sub>3</sub><sup>−</sup>-based electrolyte <sup>45</sup>; (b) Schematic diagram of the reaction pathway of Zn-insertion in γ-MnO<sub>2</sub> cathode <sup>37</sup>; (c) Schematic diagram of co-insertion H<sup>+</sup>/Zn<sup>2+</sup> in layered MnO<sub>2</sub> <sup>54</sup>; (d) Schematic diagram of showing the reactions during the discharge process for Zn//α-MnO<sub>2</sub> battery using aqueous ZnSO<sub>4</sub> electrolyte <sup>57</sup>. (e) Schematic diagram of the redox reactions and crystal structures of related compounds in the Zn|0.2 mol∙L<sup>−1</sup> MnSO<sub>4</sub> (aq), 1 mol∙L<sup>−1</sup> ZnSO<sub>4</sub> (aq)| carbon black battery <sup>44</sup>.Fig 23.2 共嵌入机制
H+的离子半径较小,与Zn2+之间的静电相互作用较弱,且H+作为微酸水系电解液中的关键组分,理论上可参与离子的嵌入-脱嵌反应.Sun等52报道了H+和Zn2+共嵌入储能机制,证实了第一个放电平台(~1.4 V vs. Zn2+/Zn)和第二个放电平台(~1.3 V vs. Zn2+/Zn)分别与H+的嵌入和Zn2+的嵌入有关,同时,放电过程中副产物MnOOH和ZnMn2O4的出现再次印证了H+和Zn2+的共嵌入.值得一提的是,由于H+和Zn2+存在动力学和热力学上的差异,有报道称H+和Zn2+的共嵌入比单一嵌入Zn2+具有更大的离子扩散速度和更低的嵌入电阻,即水系锌锰二次电池更倾向于有H+参与的共嵌入53.同时,Huang等54报道了一种有“自我调节机制”的共嵌入反应(图 2c),在初始放电阶段,主要发生H+的连续嵌入,这会提高溶液中OH−的局部浓度,但尚不足以形成片状Zn4(OH)6SO4∙nH2O (ZHS).随着二氧化锰表面的H+浓度持续降低,电池的放电平台降低,此时主要发生Zn2+的嵌入,溶液中的OH[-]则会与Zn2−、SO42−和水发生反应,诱导ZHS在正极表面形成.Zn2+和H+的同时嵌入会进一步促进片状ZHS的形成.需要注意的是,ZHS的形成会消耗多余的OH−,平衡溶液pH值,这有利于提高电池的循环稳定性.此外,Li等44阐明了在不同电压下Zn//MnO2电池发生的氧化还原反应和化合物的晶体结构转变(图 2e),初始放电到1.40 V时,发生H+/Zn2+共嵌入反应,MnO2会转变成MnOOH和Zn0.125MnO2,当放电到1.26 V时,则发生H+/Zn2+转换反应,MnOOH和Zn0.125MnO2会进一步转变成Mn3O4、MnO和ZnMn3O7∙2H2O,充电时又重新恢复成MnO2,需要注意的是,由于反应体系的复杂性,在反应过程发生一些难以避免的副反应,导致ZnSO4∙3Zn(OH)2∙nH2O副产物的生成. ...
(a) Schematic diagram of the rechargeable Zn//MnO<sub>2</sub> battery using CF<sub>3</sub>SO<sub>3</sub><sup>−</sup>-based electrolyte <sup>45</sup>; (b) Schematic diagram of the reaction pathway of Zn-insertion in γ-MnO<sub>2</sub> cathode <sup>37</sup>; (c) Schematic diagram of co-insertion H<sup>+</sup>/Zn<sup>2+</sup> in layered MnO<sub>2</sub> <sup>54</sup>; (d) Schematic diagram of showing the reactions during the discharge process for Zn//α-MnO<sub>2</sub> battery using aqueous ZnSO<sub>4</sub> electrolyte <sup>57</sup>. (e) Schematic diagram of the redox reactions and crystal structures of related compounds in the Zn|0.2 mol∙L<sup>−1</sup> MnSO<sub>4</sub> (aq), 1 mol∙L<sup>−1</sup> ZnSO<sub>4</sub> (aq)| carbon black battery <sup>44</sup>.Fig 23.2 共嵌入机制
H+的离子半径较小,与Zn2+之间的静电相互作用较弱,且H+作为微酸水系电解液中的关键组分,理论上可参与离子的嵌入-脱嵌反应.Sun等52报道了H+和Zn2+共嵌入储能机制,证实了第一个放电平台(~1.4 V vs. Zn2+/Zn)和第二个放电平台(~1.3 V vs. Zn2+/Zn)分别与H+的嵌入和Zn2+的嵌入有关,同时,放电过程中副产物MnOOH和ZnMn2O4的出现再次印证了H+和Zn2+的共嵌入.值得一提的是,由于H+和Zn2+存在动力学和热力学上的差异,有报道称H+和Zn2+的共嵌入比单一嵌入Zn2+具有更大的离子扩散速度和更低的嵌入电阻,即水系锌锰二次电池更倾向于有H+参与的共嵌入53.同时,Huang等54报道了一种有“自我调节机制”的共嵌入反应(图 2c),在初始放电阶段,主要发生H+的连续嵌入,这会提高溶液中OH−的局部浓度,但尚不足以形成片状Zn4(OH)6SO4∙nH2O (ZHS).随着二氧化锰表面的H+浓度持续降低,电池的放电平台降低,此时主要发生Zn2+的嵌入,溶液中的OH[-]则会与Zn2−、SO42−和水发生反应,诱导ZHS在正极表面形成.Zn2+和H+的同时嵌入会进一步促进片状ZHS的形成.需要注意的是,ZHS的形成会消耗多余的OH−,平衡溶液pH值,这有利于提高电池的循环稳定性.此外,Li等44阐明了在不同电压下Zn//MnO2电池发生的氧化还原反应和化合物的晶体结构转变(图 2e),初始放电到1.40 V时,发生H+/Zn2+共嵌入反应,MnO2会转变成MnOOH和Zn0.125MnO2,当放电到1.26 V时,则发生H+/Zn2+转换反应,MnOOH和Zn0.125MnO2会进一步转变成Mn3O4、MnO和ZnMn3O7∙2H2O,充电时又重新恢复成MnO2,需要注意的是,由于反应体系的复杂性,在反应过程发生一些难以避免的副反应,导致ZnSO4∙3Zn(OH)2∙nH2O副产物的生成. ...
... H+的离子半径较小,与Zn2+之间的静电相互作用较弱,且H+作为微酸水系电解液中的关键组分,理论上可参与离子的嵌入-脱嵌反应.Sun等52报道了H+和Zn2+共嵌入储能机制,证实了第一个放电平台(~1.4 V vs. Zn2+/Zn)和第二个放电平台(~1.3 V vs. Zn2+/Zn)分别与H+的嵌入和Zn2+的嵌入有关,同时,放电过程中副产物MnOOH和ZnMn2O4的出现再次印证了H+和Zn2+的共嵌入.值得一提的是,由于H+和Zn2+存在动力学和热力学上的差异,有报道称H+和Zn2+的共嵌入比单一嵌入Zn2+具有更大的离子扩散速度和更低的嵌入电阻,即水系锌锰二次电池更倾向于有H+参与的共嵌入53.同时,Huang等54报道了一种有“自我调节机制”的共嵌入反应(图 2c),在初始放电阶段,主要发生H+的连续嵌入,这会提高溶液中OH−的局部浓度,但尚不足以形成片状Zn4(OH)6SO4∙nH2O (ZHS).随着二氧化锰表面的H+浓度持续降低,电池的放电平台降低,此时主要发生Zn2+的嵌入,溶液中的OH[-]则会与Zn2−、SO42−和水发生反应,诱导ZHS在正极表面形成.Zn2+和H+的同时嵌入会进一步促进片状ZHS的形成.需要注意的是,ZHS的形成会消耗多余的OH−,平衡溶液pH值,这有利于提高电池的循环稳定性.此外,Li等44阐明了在不同电压下Zn//MnO2电池发生的氧化还原反应和化合物的晶体结构转变(图 2e),初始放电到1.40 V时,发生H+/Zn2+共嵌入反应,MnO2会转变成MnOOH和Zn0.125MnO2,当放电到1.26 V时,则发生H+/Zn2+转换反应,MnOOH和Zn0.125MnO2会进一步转变成Mn3O4、MnO和ZnMn3O7∙2H2O,充电时又重新恢复成MnO2,需要注意的是,由于反应体系的复杂性,在反应过程发生一些难以避免的副反应,导致ZnSO4∙3Zn(OH)2∙nH2O副产物的生成. ...
... 45;(b) Zn2+嵌入γ-MnO2正极的反应路径示意图37;(c)在层状MnO2中共嵌入H+/Zn2+示意图54;(d)在ZnSO4电解液中Zn//α-MnO2电池放电过程示意图57;(e)在Zn| 0.2 mol∙L−1 MnSO4(aq),1 mol∙L-1 ZnSO4(aq)|Carbon black电池中发生的氧化还原反应及相应化合物结构转变示意图44(a) Schematic diagram of the rechargeable Zn//MnO<sub>2</sub> battery using CF<sub>3</sub>SO<sub>3</sub><sup>−</sup>-based electrolyte <sup>45</sup>; (b) Schematic diagram of the reaction pathway of Zn-insertion in γ-MnO<sub>2</sub> cathode <sup>37</sup>; (c) Schematic diagram of co-insertion H<sup>+</sup>/Zn<sup>2+</sup> in layered MnO<sub>2</sub> <sup>54</sup>; (d) Schematic diagram of showing the reactions during the discharge process for Zn//α-MnO<sub>2</sub> battery using aqueous ZnSO<sub>4</sub> electrolyte <sup>57</sup>. (e) Schematic diagram of the redox reactions and crystal structures of related compounds in the Zn|0.2 mol∙L<sup>−1</sup> MnSO<sub>4</sub> (aq), 1 mol∙L<sup>−1</sup> ZnSO<sub>4</sub> (aq)| carbon black battery <sup>44</sup>.Fig 23.2 共嵌入机制
H+的离子半径较小,与Zn2+之间的静电相互作用较弱,且H+作为微酸水系电解液中的关键组分,理论上可参与离子的嵌入-脱嵌反应.Sun等52报道了H+和Zn2+共嵌入储能机制,证实了第一个放电平台(~1.4 V vs. Zn2+/Zn)和第二个放电平台(~1.3 V vs. Zn2+/Zn)分别与H+的嵌入和Zn2+的嵌入有关,同时,放电过程中副产物MnOOH和ZnMn2O4的出现再次印证了H+和Zn2+的共嵌入.值得一提的是,由于H+和Zn2+存在动力学和热力学上的差异,有报道称H+和Zn2+的共嵌入比单一嵌入Zn2+具有更大的离子扩散速度和更低的嵌入电阻,即水系锌锰二次电池更倾向于有H+参与的共嵌入53.同时,Huang等54报道了一种有“自我调节机制”的共嵌入反应(图 2c),在初始放电阶段,主要发生H+的连续嵌入,这会提高溶液中OH−的局部浓度,但尚不足以形成片状Zn4(OH)6SO4∙nH2O (ZHS).随着二氧化锰表面的H+浓度持续降低,电池的放电平台降低,此时主要发生Zn2+的嵌入,溶液中的OH[-]则会与Zn2−、SO42−和水发生反应,诱导ZHS在正极表面形成.Zn2+和H+的同时嵌入会进一步促进片状ZHS的形成.需要注意的是,ZHS的形成会消耗多余的OH−,平衡溶液pH值,这有利于提高电池的循环稳定性.此外,Li等44阐明了在不同电压下Zn//MnO2电池发生的氧化还原反应和化合物的晶体结构转变(图 2e),初始放电到1.40 V时,发生H+/Zn2+共嵌入反应,MnO2会转变成MnOOH和Zn0.125MnO2,当放电到1.26 V时,则发生H+/Zn2+转换反应,MnOOH和Zn0.125MnO2会进一步转变成Mn3O4、MnO和ZnMn3O7∙2H2O,充电时又重新恢复成MnO2,需要注意的是,由于反应体系的复杂性,在反应过程发生一些难以避免的副反应,导致ZnSO4∙3Zn(OH)2∙nH2O副产物的生成. ...
(a) Schematic diagram of zinc battery based on dissolution-deposition mechanism and (b) its Galvanostatic discharge curves <sup><xref ref-type="bibr" rid="b62">62</xref></sup>. (c) Schematic diagram of zinc battery based on dissolution-deposition mechanism and intercalation mechanism and (d) the role of ZHS in the discharge process <sup><xref ref-type="bibr" rid="b50">50</xref></sup>. (e) Mn fluorescence maps at fully discharged (D) and charged (C) states <sup><xref ref-type="bibr" rid="b63">63</xref></sup>.Fig 3
得益于这种独特的机理,所制备的Zn//MnO2电池在高酸度环境下实现了很高的比容量(~570 mAh∙g−1)、优异的输出电压(~1.95 V vs. Zn2+/Zn)和卓越的能量密度(1100 Wh∙kg−1) (图 3b). ...
... 50. (e) Mn fluorescence maps at fully discharged (D) and charged (C) states 63. Fig 3
得益于这种独特的机理,所制备的Zn//MnO2电池在高酸度环境下实现了很高的比容量(~570 mAh∙g−1)、优异的输出电压(~1.95 V vs. Zn2+/Zn)和卓越的能量密度(1100 Wh∙kg−1) (图 3b). ...
... H+的离子半径较小,与Zn2+之间的静电相互作用较弱,且H+作为微酸水系电解液中的关键组分,理论上可参与离子的嵌入-脱嵌反应.Sun等52报道了H+和Zn2+共嵌入储能机制,证实了第一个放电平台(~1.4 V vs. Zn2+/Zn)和第二个放电平台(~1.3 V vs. Zn2+/Zn)分别与H+的嵌入和Zn2+的嵌入有关,同时,放电过程中副产物MnOOH和ZnMn2O4的出现再次印证了H+和Zn2+的共嵌入.值得一提的是,由于H+和Zn2+存在动力学和热力学上的差异,有报道称H+和Zn2+的共嵌入比单一嵌入Zn2+具有更大的离子扩散速度和更低的嵌入电阻,即水系锌锰二次电池更倾向于有H+参与的共嵌入53.同时,Huang等54报道了一种有“自我调节机制”的共嵌入反应(图 2c),在初始放电阶段,主要发生H+的连续嵌入,这会提高溶液中OH−的局部浓度,但尚不足以形成片状Zn4(OH)6SO4∙nH2O (ZHS).随着二氧化锰表面的H+浓度持续降低,电池的放电平台降低,此时主要发生Zn2+的嵌入,溶液中的OH[-]则会与Zn2−、SO42−和水发生反应,诱导ZHS在正极表面形成.Zn2+和H+的同时嵌入会进一步促进片状ZHS的形成.需要注意的是,ZHS的形成会消耗多余的OH−,平衡溶液pH值,这有利于提高电池的循环稳定性.此外,Li等44阐明了在不同电压下Zn//MnO2电池发生的氧化还原反应和化合物的晶体结构转变(图 2e),初始放电到1.40 V时,发生H+/Zn2+共嵌入反应,MnO2会转变成MnOOH和Zn0.125MnO2,当放电到1.26 V时,则发生H+/Zn2+转换反应,MnOOH和Zn0.125MnO2会进一步转变成Mn3O4、MnO和ZnMn3O7∙2H2O,充电时又重新恢复成MnO2,需要注意的是,由于反应体系的复杂性,在反应过程发生一些难以避免的副反应,导致ZnSO4∙3Zn(OH)2∙nH2O副产物的生成. ...
1
2020
... H+的离子半径较小,与Zn2+之间的静电相互作用较弱,且H+作为微酸水系电解液中的关键组分,理论上可参与离子的嵌入-脱嵌反应.Sun等52报道了H+和Zn2+共嵌入储能机制,证实了第一个放电平台(~1.4 V vs. Zn2+/Zn)和第二个放电平台(~1.3 V vs. Zn2+/Zn)分别与H+的嵌入和Zn2+的嵌入有关,同时,放电过程中副产物MnOOH和ZnMn2O4的出现再次印证了H+和Zn2+的共嵌入.值得一提的是,由于H+和Zn2+存在动力学和热力学上的差异,有报道称H+和Zn2+的共嵌入比单一嵌入Zn2+具有更大的离子扩散速度和更低的嵌入电阻,即水系锌锰二次电池更倾向于有H+参与的共嵌入53.同时,Huang等54报道了一种有“自我调节机制”的共嵌入反应(图 2c),在初始放电阶段,主要发生H+的连续嵌入,这会提高溶液中OH−的局部浓度,但尚不足以形成片状Zn4(OH)6SO4∙nH2O (ZHS).随着二氧化锰表面的H+浓度持续降低,电池的放电平台降低,此时主要发生Zn2+的嵌入,溶液中的OH[-]则会与Zn2−、SO42−和水发生反应,诱导ZHS在正极表面形成.Zn2+和H+的同时嵌入会进一步促进片状ZHS的形成.需要注意的是,ZHS的形成会消耗多余的OH−,平衡溶液pH值,这有利于提高电池的循环稳定性.此外,Li等44阐明了在不同电压下Zn//MnO2电池发生的氧化还原反应和化合物的晶体结构转变(图 2e),初始放电到1.40 V时,发生H+/Zn2+共嵌入反应,MnO2会转变成MnOOH和Zn0.125MnO2,当放电到1.26 V时,则发生H+/Zn2+转换反应,MnOOH和Zn0.125MnO2会进一步转变成Mn3O4、MnO和ZnMn3O7∙2H2O,充电时又重新恢复成MnO2,需要注意的是,由于反应体系的复杂性,在反应过程发生一些难以避免的副反应,导致ZnSO4∙3Zn(OH)2∙nH2O副产物的生成. ...
(a) Schematic diagram of the rechargeable Zn//MnO<sub>2</sub> battery using CF<sub>3</sub>SO<sub>3</sub><sup>−</sup>-based electrolyte <sup>45</sup>; (b) Schematic diagram of the reaction pathway of Zn-insertion in γ-MnO<sub>2</sub> cathode <sup>37</sup>; (c) Schematic diagram of co-insertion H<sup>+</sup>/Zn<sup>2+</sup> in layered MnO<sub>2</sub> <sup>54</sup>; (d) Schematic diagram of showing the reactions during the discharge process for Zn//α-MnO<sub>2</sub> battery using aqueous ZnSO<sub>4</sub> electrolyte <sup>57</sup>. (e) Schematic diagram of the redox reactions and crystal structures of related compounds in the Zn|0.2 mol∙L<sup>−1</sup> MnSO<sub>4</sub> (aq), 1 mol∙L<sup>−1</sup> ZnSO<sub>4</sub> (aq)| carbon black battery <sup>44</sup>.Fig 23.2 共嵌入机制
H+的离子半径较小,与Zn2+之间的静电相互作用较弱,且H+作为微酸水系电解液中的关键组分,理论上可参与离子的嵌入-脱嵌反应.Sun等52报道了H+和Zn2+共嵌入储能机制,证实了第一个放电平台(~1.4 V vs. Zn2+/Zn)和第二个放电平台(~1.3 V vs. Zn2+/Zn)分别与H+的嵌入和Zn2+的嵌入有关,同时,放电过程中副产物MnOOH和ZnMn2O4的出现再次印证了H+和Zn2+的共嵌入.值得一提的是,由于H+和Zn2+存在动力学和热力学上的差异,有报道称H+和Zn2+的共嵌入比单一嵌入Zn2+具有更大的离子扩散速度和更低的嵌入电阻,即水系锌锰二次电池更倾向于有H+参与的共嵌入53.同时,Huang等54报道了一种有“自我调节机制”的共嵌入反应(图 2c),在初始放电阶段,主要发生H+的连续嵌入,这会提高溶液中OH−的局部浓度,但尚不足以形成片状Zn4(OH)6SO4∙nH2O (ZHS).随着二氧化锰表面的H+浓度持续降低,电池的放电平台降低,此时主要发生Zn2+的嵌入,溶液中的OH[-]则会与Zn2−、SO42−和水发生反应,诱导ZHS在正极表面形成.Zn2+和H+的同时嵌入会进一步促进片状ZHS的形成.需要注意的是,ZHS的形成会消耗多余的OH−,平衡溶液pH值,这有利于提高电池的循环稳定性.此外,Li等44阐明了在不同电压下Zn//MnO2电池发生的氧化还原反应和化合物的晶体结构转变(图 2e),初始放电到1.40 V时,发生H+/Zn2+共嵌入反应,MnO2会转变成MnOOH和Zn0.125MnO2,当放电到1.26 V时,则发生H+/Zn2+转换反应,MnOOH和Zn0.125MnO2会进一步转变成Mn3O4、MnO和ZnMn3O7∙2H2O,充电时又重新恢复成MnO2,需要注意的是,由于反应体系的复杂性,在反应过程发生一些难以避免的副反应,导致ZnSO4∙3Zn(OH)2∙nH2O副产物的生成. ...
... H+的离子半径较小,与Zn2+之间的静电相互作用较弱,且H+作为微酸水系电解液中的关键组分,理论上可参与离子的嵌入-脱嵌反应.Sun等52报道了H+和Zn2+共嵌入储能机制,证实了第一个放电平台(~1.4 V vs. Zn2+/Zn)和第二个放电平台(~1.3 V vs. Zn2+/Zn)分别与H+的嵌入和Zn2+的嵌入有关,同时,放电过程中副产物MnOOH和ZnMn2O4的出现再次印证了H+和Zn2+的共嵌入.值得一提的是,由于H+和Zn2+存在动力学和热力学上的差异,有报道称H+和Zn2+的共嵌入比单一嵌入Zn2+具有更大的离子扩散速度和更低的嵌入电阻,即水系锌锰二次电池更倾向于有H+参与的共嵌入53.同时,Huang等54报道了一种有“自我调节机制”的共嵌入反应(图 2c),在初始放电阶段,主要发生H+的连续嵌入,这会提高溶液中OH−的局部浓度,但尚不足以形成片状Zn4(OH)6SO4∙nH2O (ZHS).随着二氧化锰表面的H+浓度持续降低,电池的放电平台降低,此时主要发生Zn2+的嵌入,溶液中的OH[-]则会与Zn2−、SO42−和水发生反应,诱导ZHS在正极表面形成.Zn2+和H+的同时嵌入会进一步促进片状ZHS的形成.需要注意的是,ZHS的形成会消耗多余的OH−,平衡溶液pH值,这有利于提高电池的循环稳定性.此外,Li等44阐明了在不同电压下Zn//MnO2电池发生的氧化还原反应和化合物的晶体结构转变(图 2e),初始放电到1.40 V时,发生H+/Zn2+共嵌入反应,MnO2会转变成MnOOH和Zn0.125MnO2,当放电到1.26 V时,则发生H+/Zn2+转换反应,MnOOH和Zn0.125MnO2会进一步转变成Mn3O4、MnO和ZnMn3O7∙2H2O,充电时又重新恢复成MnO2,需要注意的是,由于反应体系的复杂性,在反应过程发生一些难以避免的副反应,导致ZnSO4∙3Zn(OH)2∙nH2O副产物的生成. ...
... 54;(c) cw-MnO2的XRD图案和晶体结构;(d)左图:Zn插层结构和所需的相应能量;右图:锌的球内络合效应导致面向锰的突出,形成放大的Zn-Mn哑铃结构(数字代表原子间的距离) 83;(e)预嵌Na+和水分子的δ-MnO2充放电工作示意图;(f) δ-NMOH电极的非原位XRD图87(a) Schematic diagram of PANI-MnO<sub>2</sub> nanolayers structure. (b) HR-TEM image of PANI-MnO<sub>2</sub> nanolayers structure after removing PANI by heat treatment at 400 ℃ <sup><xref ref-type="bibr" rid="b54">54</xref></sup>. (c) XRD pattern and crystal structure of cw-MnO<sub>2</sub>. (d) Left: Zn-intercalation structure and corresponding energy; Right: the inner-sphere complexation of zinc leads to the protrusion of the facing Mn, constituting a Zn-Mn dumbbell structure as zoomed (numbers represents the distance between atoms) <sup><xref ref-type="bibr" rid="b83">83</xref></sup>. (e) Schematic diagram of pre-intercalated Na<sup>+</sup> and water molecules δ-MnO<sub>2</sub> during charging and discharging. (f) <i>ex situ</i> XRD pattern of δ-NMOH electrode <sup><xref ref-type="bibr" rid="b87">87</xref></sup>.Fig 6
... 54. (c) XRD pattern and crystal structure of cw-MnO2. (d) Left: Zn-intercalation structure and corresponding energy; Right: the inner-sphere complexation of zinc leads to the protrusion of the facing Mn, constituting a Zn-Mn dumbbell structure as zoomed (numbers represents the distance between atoms) 83. (e) Schematic diagram of pre-intercalated Na+ and water molecules δ-MnO2 during charging and discharging. (f) ex situ XRD pattern of δ-NMOH electrode 87. Fig 6
(a) Schematic diagram of the rechargeable Zn//MnO<sub>2</sub> battery using CF<sub>3</sub>SO<sub>3</sub><sup>−</sup>-based electrolyte <sup>45</sup>; (b) Schematic diagram of the reaction pathway of Zn-insertion in γ-MnO<sub>2</sub> cathode <sup>37</sup>; (c) Schematic diagram of co-insertion H<sup>+</sup>/Zn<sup>2+</sup> in layered MnO<sub>2</sub> <sup>54</sup>; (d) Schematic diagram of showing the reactions during the discharge process for Zn//α-MnO<sub>2</sub> battery using aqueous ZnSO<sub>4</sub> electrolyte <sup>57</sup>. (e) Schematic diagram of the redox reactions and crystal structures of related compounds in the Zn|0.2 mol∙L<sup>−1</sup> MnSO<sub>4</sub> (aq), 1 mol∙L<sup>−1</sup> ZnSO<sub>4</sub> (aq)| carbon black battery <sup>44</sup>.Fig 23.2 共嵌入机制
H+的离子半径较小,与Zn2+之间的静电相互作用较弱,且H+作为微酸水系电解液中的关键组分,理论上可参与离子的嵌入-脱嵌反应.Sun等52报道了H+和Zn2+共嵌入储能机制,证实了第一个放电平台(~1.4 V vs. Zn2+/Zn)和第二个放电平台(~1.3 V vs. Zn2+/Zn)分别与H+的嵌入和Zn2+的嵌入有关,同时,放电过程中副产物MnOOH和ZnMn2O4的出现再次印证了H+和Zn2+的共嵌入.值得一提的是,由于H+和Zn2+存在动力学和热力学上的差异,有报道称H+和Zn2+的共嵌入比单一嵌入Zn2+具有更大的离子扩散速度和更低的嵌入电阻,即水系锌锰二次电池更倾向于有H+参与的共嵌入53.同时,Huang等54报道了一种有“自我调节机制”的共嵌入反应(图 2c),在初始放电阶段,主要发生H+的连续嵌入,这会提高溶液中OH−的局部浓度,但尚不足以形成片状Zn4(OH)6SO4∙nH2O (ZHS).随着二氧化锰表面的H+浓度持续降低,电池的放电平台降低,此时主要发生Zn2+的嵌入,溶液中的OH[-]则会与Zn2−、SO42−和水发生反应,诱导ZHS在正极表面形成.Zn2+和H+的同时嵌入会进一步促进片状ZHS的形成.需要注意的是,ZHS的形成会消耗多余的OH−,平衡溶液pH值,这有利于提高电池的循环稳定性.此外,Li等44阐明了在不同电压下Zn//MnO2电池发生的氧化还原反应和化合物的晶体结构转变(图 2e),初始放电到1.40 V时,发生H+/Zn2+共嵌入反应,MnO2会转变成MnOOH和Zn0.125MnO2,当放电到1.26 V时,则发生H+/Zn2+转换反应,MnOOH和Zn0.125MnO2会进一步转变成Mn3O4、MnO和ZnMn3O7∙2H2O,充电时又重新恢复成MnO2,需要注意的是,由于反应体系的复杂性,在反应过程发生一些难以避免的副反应,导致ZnSO4∙3Zn(OH)2∙nH2O副产物的生成. ...
... 相比于传统的嵌入-脱嵌机制在Mn4+/Mn3+氧化还原过程中只利用了1个有效电子转移,基于2个有效电子转移数的溶解-沉积机制有效提高了电池的比容量和输出电压,其理论容量和理论电压分别可达616 mAh∙g−1和1.991 V vs. Zn2+/Zn 59, 60.根据方程2可知,溶解-沉积机制与溶液的pH值密切相关,MnO2/Mn2+之间的转化会随着pH值的降低而逐渐加强61.Chao等62通过添加H2SO4将电解液pH值降低至1左右,实现了MnO2/Mn2+较为充分的可逆转化(图 3a).在充电过程中,游离的Mn2+在正极集流体表面失去两个电子转变成了二氧化锰,在这个过程中会不断地生成H+.而在放电时,正极表面的二氧化锰获得两个电子重新转变为Mn2+.整个反应过程如下述方程所示: ...
1
2021
... 相比于传统的嵌入-脱嵌机制在Mn4+/Mn3+氧化还原过程中只利用了1个有效电子转移,基于2个有效电子转移数的溶解-沉积机制有效提高了电池的比容量和输出电压,其理论容量和理论电压分别可达616 mAh∙g−1和1.991 V vs. Zn2+/Zn 59, 60.根据方程2可知,溶解-沉积机制与溶液的pH值密切相关,MnO2/Mn2+之间的转化会随着pH值的降低而逐渐加强61.Chao等62通过添加H2SO4将电解液pH值降低至1左右,实现了MnO2/Mn2+较为充分的可逆转化(图 3a).在充电过程中,游离的Mn2+在正极集流体表面失去两个电子转变成了二氧化锰,在这个过程中会不断地生成H+.而在放电时,正极表面的二氧化锰获得两个电子重新转变为Mn2+.整个反应过程如下述方程所示: ...
2
2019
... 相比于传统的嵌入-脱嵌机制在Mn4+/Mn3+氧化还原过程中只利用了1个有效电子转移,基于2个有效电子转移数的溶解-沉积机制有效提高了电池的比容量和输出电压,其理论容量和理论电压分别可达616 mAh∙g−1和1.991 V vs. Zn2+/Zn 59, 60.根据方程2可知,溶解-沉积机制与溶液的pH值密切相关,MnO2/Mn2+之间的转化会随着pH值的降低而逐渐加强61.Chao等62通过添加H2SO4将电解液pH值降低至1左右,实现了MnO2/Mn2+较为充分的可逆转化(图 3a).在充电过程中,游离的Mn2+在正极集流体表面失去两个电子转变成了二氧化锰,在这个过程中会不断地生成H+.而在放电时,正极表面的二氧化锰获得两个电子重新转变为Mn2+.整个反应过程如下述方程所示: ...
... 相比于传统的嵌入-脱嵌机制在Mn4+/Mn3+氧化还原过程中只利用了1个有效电子转移,基于2个有效电子转移数的溶解-沉积机制有效提高了电池的比容量和输出电压,其理论容量和理论电压分别可达616 mAh∙g−1和1.991 V vs. Zn2+/Zn 59, 60.根据方程2可知,溶解-沉积机制与溶液的pH值密切相关,MnO2/Mn2+之间的转化会随着pH值的降低而逐渐加强61.Chao等62通过添加H2SO4将电解液pH值降低至1左右,实现了MnO2/Mn2+较为充分的可逆转化(图 3a).在充电过程中,游离的Mn2+在正极集流体表面失去两个电子转变成了二氧化锰,在这个过程中会不断地生成H+.而在放电时,正极表面的二氧化锰获得两个电子重新转变为Mn2+.整个反应过程如下述方程所示: ...
... $总反应式:\\\begin{aligned}&\mathrm{Zn}^{2+}+\mathrm{Mn}^{2+}+2 \mathrm{H}_2 \mathrm{O} \rightarrow \mathrm{Zn}+\mathrm{MnO}_2+4 \mathrm{H}^{+} \\&E=1.991 \mathrm{~V} \ v s . \mathrm{Zn}^{2+} / \mathrm{Zn}\end{aligned}$ 10.3866/PKU.WHXB202111003.F003
(a) Schematic diagram of zinc battery based on dissolution-deposition mechanism and (b) its Galvanostatic discharge curves <sup><xref ref-type="bibr" rid="b62">62</xref></sup>. (c) Schematic diagram of zinc battery based on dissolution-deposition mechanism and intercalation mechanism and (d) the role of ZHS in the discharge process <sup><xref ref-type="bibr" rid="b50">50</xref></sup>. (e) Mn fluorescence maps at fully discharged (D) and charged (C) states <sup><xref ref-type="bibr" rid="b63">63</xref></sup>.Fig 3
得益于这种独特的机理,所制备的Zn//MnO2电池在高酸度环境下实现了很高的比容量(~570 mAh∙g−1)、优异的输出电压(~1.95 V vs. Zn2+/Zn)和卓越的能量密度(1100 Wh∙kg−1) (图 3b). ...
... 62. (c) Schematic diagram of zinc battery based on dissolution-deposition mechanism and intercalation mechanism and (d) the role of ZHS in the discharge process 50. (e) Mn fluorescence maps at fully discharged (D) and charged (C) states 63. Fig 3
得益于这种独特的机理,所制备的Zn//MnO2电池在高酸度环境下实现了很高的比容量(~570 mAh∙g−1)、优异的输出电压(~1.95 V vs. Zn2+/Zn)和卓越的能量密度(1100 Wh∙kg−1) (图 3b). ...
... 近年来,溶解-沉积机制由于其高放电电压、高能量密度等优势受到了研究人员的大量关注.Chao等62在水系锌锰二次电池中提出了这种具有双电子转移的氧化还原反应,基于此机制所制备的Zn//MnO2电池的理论容量可达616 mAh∙g−1,这是单电子氧化还原反应容量(308 mAh∙g−1)的两倍,同时,其理论电压可达1.991 V vs. Zn2+/Zn,能量密度可超过1100 Wh∙kg−1.当前,基于溶解-沉积机制已经能成功制备出接近理论容量的高容量电池.但仍存在反应路径尚未明晰(如无法明确放电平台降低的原因)、酸性的电解液会对负极有腐蚀作用以及MnO2难以充分溶解等问题.目前所报道的优化措施主要有调节电解液成分、活性催化以及制备解耦体系、液流体系电池等. ...
(a) Schematic diagram of zinc battery based on dissolution-deposition mechanism and (b) its Galvanostatic discharge curves <sup><xref ref-type="bibr" rid="b62">62</xref></sup>. (c) Schematic diagram of zinc battery based on dissolution-deposition mechanism and intercalation mechanism and (d) the role of ZHS in the discharge process <sup><xref ref-type="bibr" rid="b50">50</xref></sup>. (e) Mn fluorescence maps at fully discharged (D) and charged (C) states <sup><xref ref-type="bibr" rid="b63">63</xref></sup>.Fig 3
得益于这种独特的机理,所制备的Zn//MnO2电池在高酸度环境下实现了很高的比容量(~570 mAh∙g−1)、优异的输出电压(~1.95 V vs. Zn2+/Zn)和卓越的能量密度(1100 Wh∙kg−1) (图 3b). ...
... 63. Fig 3
得益于这种独特的机理,所制备的Zn//MnO2电池在高酸度环境下实现了很高的比容量(~570 mAh∙g−1)、优异的输出电压(~1.95 V vs. Zn2+/Zn)和卓越的能量密度(1100 Wh∙kg−1) (图 3b). ...
... 65;(d) MnO2@PEDOT样品的高分辨透射电镜(HRTEM)图像以及(e)柔性准固态Zn//MnO2@PEDOT电池在1.86 A∙g−1电流密度下经过300次循环后的循环性能和库伦效率;(f)三个柔性准固态Zn//MnO2@PEDOT电池供电的由45个发光二极管组成的霓虹灯以及(g)电池为手表上的LED灯供电的图片72(a) Schematic diagram of the synthetic procedure of MOC. (b) The rate performance of zinc ion battery with MOC-5, MOC-15 and MO as positive electrodes and 2 mol∙L<sup>−1</sup> ZnSO<sub>4</sub> and 0.1 mol∙L<sup>−1</sup> MnSO<sub>4</sub> as electrolyte at different current densities and (c) the cycle performance at current density of 0.2 A∙g<sup>−1</sup> <sup><xref ref-type="bibr" rid="b65">65</xref></sup>. (d) HRTEM images of MnO<sub>2</sub>@PEDOT sample and (e) Cycling performance and Coulombic efficiency collected at 1.86 A∙g<sup>−1</sup> for 300 cycles of flexible quasi-solid-state Zn//MnO<sub>2</sub>@PEDOT battery. (f) Photographs of a neon sign composed of 45 light-emitting diodes powered by three flexible quasi solid Zn//MnO<sub>2</sub>@PEDOT battery devices and (g) a watch with LED lights powered by three devices <sup><xref ref-type="bibr" rid="b72">72</xref></sup>.Fig 4
... 65. (d) HRTEM images of MnO2@PEDOT sample and (e) Cycling performance and Coulombic efficiency collected at 1.86 A∙g−1 for 300 cycles of flexible quasi-solid-state Zn//MnO2@PEDOT battery. (f) Photographs of a neon sign composed of 45 light-emitting diodes powered by three flexible quasi solid Zn//MnO2@PEDOT battery devices and (g) a watch with LED lights powered by three devices 72. Fig 4
(a) Schematic diagram of the synthetic procedure of MOC. (b) The rate performance of zinc ion battery with MOC-5, MOC-15 and MO as positive electrodes and 2 mol∙L<sup>−1</sup> ZnSO<sub>4</sub> and 0.1 mol∙L<sup>−1</sup> MnSO<sub>4</sub> as electrolyte at different current densities and (c) the cycle performance at current density of 0.2 A∙g<sup>−1</sup> <sup><xref ref-type="bibr" rid="b65">65</xref></sup>. (d) HRTEM images of MnO<sub>2</sub>@PEDOT sample and (e) Cycling performance and Coulombic efficiency collected at 1.86 A∙g<sup>−1</sup> for 300 cycles of flexible quasi-solid-state Zn//MnO<sub>2</sub>@PEDOT battery. (f) Photographs of a neon sign composed of 45 light-emitting diodes powered by three flexible quasi solid Zn//MnO<sub>2</sub>@PEDOT battery devices and (g) a watch with LED lights powered by three devices <sup><xref ref-type="bibr" rid="b72">72</xref></sup>.Fig 4
(a) Schematic diagram of crystal structure of β-MnO<sub>2</sub> nanorod sample and (b) (101) lattice planes in the β-MnO<sub>2</sub> structure. (c) EXAFS spectra of the β-MnO<sub>2</sub> nanorod cathode collected after discharging/charging <sup><xref ref-type="bibr" rid="b30">30</xref></sup>. (d) Schematic diagram of the formation of δ-MnO<sub>2</sub> nanosheets. (e) Nyquist diagram of δ-MnO<sub>2</sub> nano sheet and microsphere electrode (black line is fitting line) <sup><xref ref-type="bibr" rid="b79">79</xref></sup>. (f) Preparation diagrams of α-MnO<sub>2</sub> NFs and α-MnO<sub>2</sub>/CNT HMs at different synthesis stages and SEM images of corresponding products and (g) rate capability comparison at voltage cutoffs of 1.2–1.85 V of ZIBs with α-MnO<sub>2</sub> NFs and α-MnO<sub>2</sub>/CNT HMs <sup><xref ref-type="bibr" rid="b81">81</xref></sup>.Fig 5
... 79. (f) Preparation diagrams of α-MnO2 NFs and α-MnO2/CNT HMs at different synthesis stages and SEM images of corresponding products and (g) rate capability comparison at voltage cutoffs of 1.2–1.85 V of ZIBs with α-MnO2 NFs and α-MnO2/CNT HMs 81. Fig 5
(a) Schematic diagram of crystal structure of β-MnO<sub>2</sub> nanorod sample and (b) (101) lattice planes in the β-MnO<sub>2</sub> structure. (c) EXAFS spectra of the β-MnO<sub>2</sub> nanorod cathode collected after discharging/charging <sup><xref ref-type="bibr" rid="b30">30</xref></sup>. (d) Schematic diagram of the formation of δ-MnO<sub>2</sub> nanosheets. (e) Nyquist diagram of δ-MnO<sub>2</sub> nano sheet and microsphere electrode (black line is fitting line) <sup><xref ref-type="bibr" rid="b79">79</xref></sup>. (f) Preparation diagrams of α-MnO<sub>2</sub> NFs and α-MnO<sub>2</sub>/CNT HMs at different synthesis stages and SEM images of corresponding products and (g) rate capability comparison at voltage cutoffs of 1.2–1.85 V of ZIBs with α-MnO<sub>2</sub> NFs and α-MnO<sub>2</sub>/CNT HMs <sup><xref ref-type="bibr" rid="b81">81</xref></sup>.Fig 5
... 83;(e)预嵌Na+和水分子的δ-MnO2充放电工作示意图;(f) δ-NMOH电极的非原位XRD图87(a) Schematic diagram of PANI-MnO<sub>2</sub> nanolayers structure. (b) HR-TEM image of PANI-MnO<sub>2</sub> nanolayers structure after removing PANI by heat treatment at 400 ℃ <sup><xref ref-type="bibr" rid="b54">54</xref></sup>. (c) XRD pattern and crystal structure of cw-MnO<sub>2</sub>. (d) Left: Zn-intercalation structure and corresponding energy; Right: the inner-sphere complexation of zinc leads to the protrusion of the facing Mn, constituting a Zn-Mn dumbbell structure as zoomed (numbers represents the distance between atoms) <sup><xref ref-type="bibr" rid="b83">83</xref></sup>. (e) Schematic diagram of pre-intercalated Na<sup>+</sup> and water molecules δ-MnO<sub>2</sub> during charging and discharging. (f) <i>ex situ</i> XRD pattern of δ-NMOH electrode <sup><xref ref-type="bibr" rid="b87">87</xref></sup>.Fig 6
... 83. (e) Schematic diagram of pre-intercalated Na+ and water molecules δ-MnO2 during charging and discharging. (f) ex situ XRD pattern of δ-NMOH electrode 87. Fig 6
(a) GITT curves and corresponding H<sup>+</sup> diffusion coefficients of KMO and α-MnO<sub>2</sub> electrodes under different discharge/charge states. (b) Schematic diagram of H<sup>+</sup> diffusion in the complete structure and oxygen defect structure of KMO. (c) Long cycle performance of KMO and α-MnO<sub>2</sub> electrode and the last ten charge/discharge curves of KMO electrode at 1000 mA∙g<sup>−1</sup> <sup><xref ref-type="bibr" rid="b92">92</xref></sup>. (d) Crystal structure of β-MnO<sub>2</sub> and Ce doping β-MnO<sub>2</sub>; (e) EIS Nyquist diagram and equivalent circuit of the β-MnO<sub>2</sub> and 0.1 mmol Ce doping cathode <sup><xref ref-type="bibr" rid="b85">85</xref></sup>.Fig 74.1.5 元素掺杂
... 87(a) Schematic diagram of PANI-MnO<sub>2</sub> nanolayers structure. (b) HR-TEM image of PANI-MnO<sub>2</sub> nanolayers structure after removing PANI by heat treatment at 400 ℃ <sup><xref ref-type="bibr" rid="b54">54</xref></sup>. (c) XRD pattern and crystal structure of cw-MnO<sub>2</sub>. (d) Left: Zn-intercalation structure and corresponding energy; Right: the inner-sphere complexation of zinc leads to the protrusion of the facing Mn, constituting a Zn-Mn dumbbell structure as zoomed (numbers represents the distance between atoms) <sup><xref ref-type="bibr" rid="b83">83</xref></sup>. (e) Schematic diagram of pre-intercalated Na<sup>+</sup> and water molecules δ-MnO<sub>2</sub> during charging and discharging. (f) <i>ex situ</i> XRD pattern of δ-NMOH electrode <sup><xref ref-type="bibr" rid="b87">87</xref></sup>.Fig 6
... 92;(d) β-MnO2和Ce掺杂β-MnO2的晶体结构;(e) β-MnO2和0.1 mmol Ce掺杂β-MnO2的EIS奈奎斯特图和等效电路85(a) GITT curves and corresponding H<sup>+</sup> diffusion coefficients of KMO and α-MnO<sub>2</sub> electrodes under different discharge/charge states. (b) Schematic diagram of H<sup>+</sup> diffusion in the complete structure and oxygen defect structure of KMO. (c) Long cycle performance of KMO and α-MnO<sub>2</sub> electrode and the last ten charge/discharge curves of KMO electrode at 1000 mA∙g<sup>−1</sup> <sup><xref ref-type="bibr" rid="b92">92</xref></sup>. (d) Crystal structure of β-MnO<sub>2</sub> and Ce doping β-MnO<sub>2</sub>; (e) EIS Nyquist diagram and equivalent circuit of the β-MnO<sub>2</sub> and 0.1 mmol Ce doping cathode <sup><xref ref-type="bibr" rid="b85">85</xref></sup>.Fig 74.1.5 元素掺杂
... 92. (d) Crystal structure of β-MnO2 and Ce doping β-MnO2; (e) EIS Nyquist diagram and equivalent circuit of the β-MnO2 and 0.1 mmol Ce doping cathode 85. Fig 74.1.5 元素掺杂
... 98.(c) Zn//MnO2解耦电池的充放电示意图以及(d)电极氧化的MnO2(101)和(e) Ni-MnO2(101)的电子密度差示意图106;(f) Mn(Ac)2(左上角)和MnSO4电解液(右上角)的电化学机制;(g)电解液为0.5 mol∙L−1 Mn(Ac)2 + 0.5 mol∙L−1 Zn(Ac)2 + 2 mol∙L−1 KCl的液流电池的充放电曲线以及(h)在40 mA∙cm-2电流密度下的循环性能109(a) Schematic diagram of Zn//MnO<sub>2</sub> battery in acetate electrolyte. (b) Atomic structures for the dissolution reaction on MnO<sub>2</sub> with a bare surface and with an acetate-rich surface <sup><xref ref-type="bibr" rid="b98">98</xref></sup>. (c) Schematic illustration of Zn//MnO<sub>2</sub> in the hybrid electrolytes during charge/discharge and electron density difference between (d) electrooxidized MnO<sub>2</sub> (101) and (e) Ni-MnO<sub>2</sub> (101) <sup><xref ref-type="bibr" rid="b106">106</xref></sup>. (f) Electrochemical mechanism of Mn(AC)<sub>2</sub> (top left corner) and MnSO<sub>4</sub> electrolyte (top right corner). (g) The charge/discharge curve of the flow battery with electrolyte of 0.5 mol∙L<sup>−1</sup> Mn(AC)<sub>2</sub> + 0.5 mol∙L<sup>−1</sup> Zn(AC)<sub>2</sub> + 2 mol∙L<sup>-1</sup> KCl and (h) the cycle performance at current density of 40 mA∙cm<sup>−2</sup> <sup><xref ref-type="bibr" rid="b109">109</xref></sup>.Fig 8
... 98. (c) Schematic illustration of Zn//MnO2 in the hybrid electrolytes during charge/discharge and electron density difference between (d) electrooxidized MnO2 (101) and (e) Ni-MnO2 (101) 106. (f) Electrochemical mechanism of Mn(AC)2 (top left corner) and MnSO4 electrolyte (top right corner). (g) The charge/discharge curve of the flow battery with electrolyte of 0.5 mol∙L−1 Mn(AC)2 + 0.5 mol∙L−1 Zn(AC)2 + 2 mol∙L-1 KCl and (h) the cycle performance at current density of 40 mA∙cm−2109. Fig 8
(a) Schematic diagram of Zn//MnO<sub>2</sub> battery in acetate electrolyte. (b) Atomic structures for the dissolution reaction on MnO<sub>2</sub> with a bare surface and with an acetate-rich surface <sup><xref ref-type="bibr" rid="b98">98</xref></sup>. (c) Schematic illustration of Zn//MnO<sub>2</sub> in the hybrid electrolytes during charge/discharge and electron density difference between (d) electrooxidized MnO<sub>2</sub> (101) and (e) Ni-MnO<sub>2</sub> (101) <sup><xref ref-type="bibr" rid="b106">106</xref></sup>. (f) Electrochemical mechanism of Mn(AC)<sub>2</sub> (top left corner) and MnSO<sub>4</sub> electrolyte (top right corner). (g) The charge/discharge curve of the flow battery with electrolyte of 0.5 mol∙L<sup>−1</sup> Mn(AC)<sub>2</sub> + 0.5 mol∙L<sup>−1</sup> Zn(AC)<sub>2</sub> + 2 mol∙L<sup>-1</sup> KCl and (h) the cycle performance at current density of 40 mA∙cm<sup>−2</sup> <sup><xref ref-type="bibr" rid="b109">109</xref></sup>.Fig 8
... 106. (f) Electrochemical mechanism of Mn(AC)2 (top left corner) and MnSO4 electrolyte (top right corner). (g) The charge/discharge curve of the flow battery with electrolyte of 0.5 mol∙L−1 Mn(AC)2 + 0.5 mol∙L−1 Zn(AC)2 + 2 mol∙L-1 KCl and (h) the cycle performance at current density of 40 mA∙cm−2109. Fig 8
(a) Schematic diagram of Zn//MnO<sub>2</sub> battery in acetate electrolyte. (b) Atomic structures for the dissolution reaction on MnO<sub>2</sub> with a bare surface and with an acetate-rich surface <sup><xref ref-type="bibr" rid="b98">98</xref></sup>. (c) Schematic illustration of Zn//MnO<sub>2</sub> in the hybrid electrolytes during charge/discharge and electron density difference between (d) electrooxidized MnO<sub>2</sub> (101) and (e) Ni-MnO<sub>2</sub> (101) <sup><xref ref-type="bibr" rid="b106">106</xref></sup>. (f) Electrochemical mechanism of Mn(AC)<sub>2</sub> (top left corner) and MnSO<sub>4</sub> electrolyte (top right corner). (g) The charge/discharge curve of the flow battery with electrolyte of 0.5 mol∙L<sup>−1</sup> Mn(AC)<sub>2</sub> + 0.5 mol∙L<sup>−1</sup> Zn(AC)<sub>2</sub> + 2 mol∙L<sup>-1</sup> KCl and (h) the cycle performance at current density of 40 mA∙cm<sup>−2</sup> <sup><xref ref-type="bibr" rid="b109">109</xref></sup>.Fig 8