物理化学学报, 2022, 38(10): 2203016. doi: 10.3866/PKU.WHXB202203016

综述

生物质转化中C―O/C―C键的活化断裂

周浩, 景亚轩,, 王艳芹,

Activation/Cleavage of C―O/C―C Bonds during Biomass Conversion

Zhou Hao, Jing Yaxuan,, Wang Yanqin,

收稿日期: 2022-03-10   接受日期: 2022-04-11  

基金资助: 国家自然科学基金.  21832002
国家自然科学基金.  21808063
国家自然科学基金.  21808043
国家自然科学基金.  21872050
国家自然科学基金.  22003016
国家自然科学基金.  92145302
国家自然科学基金.  22102056
中国博士后科学基金.  2021M691011
中国博士后科学基金.  2021TQ0106
上海超级博士后和上海市科学技术委员会.  10dz2220500

Corresponding authors: Yaxuan Jing, Email: jingyaxuan@mail.ecust.edu.cn (Y.J.)Yanqin Wang, Email: wangyanqin@ecust.edu.cn (Y.W.)

Received: 2022-03-10   Accepted: 2022-04-11  

Fund supported: the National Natural Science Foundation of China.  21832002
the National Natural Science Foundation of China.  21808063
the National Natural Science Foundation of China.  21808043
the National Natural Science Foundation of China.  21872050
the National Natural Science Foundation of China.  22003016
the National Natural Science Foundation of China.  92145302
the National Natural Science Foundation of China.  22102056
the China Postdoctoral Science Foundation.  2021M691011
the China Postdoctoral Science Foundation.  2021TQ0106
Shanghai Super Postdoctoral Fellow, and the Science and Technology Commission of Shanghai Municipality.  10dz2220500

Abstract

Sustainable fuels and chemicals are receiving unprecedented attention worldwide in the context of achieving global carbon neutrality. Biomass, as the only natural and sustainable carbon-based source, shows great potential in addressing our current environmental/energy problems and in creating a carbon-neutral society. Lignocellulosic biomass is made up of basic structural units containing C―O/C―C bonds, and the catalytic cleavage of these C―O/C―C bonds is the key for biomass valorization; thus, garnering considerable attention in the past decade. This viewpoint begins with a brief report on the current status of catalytic activation/cleavage of C―O/C―C bonds during biomass conversion, and then goes on to discuss the key challenges experienced and possible strategies that can be implemented using cooperative catalysis. Our goal is not to provide a comprehensive overview of the activation/cleavage of the C―O/C―C bonds in biomass, but rather to highlight the core questions and challenges related to this process and the requirements for future investigations. We selected several representative C―O/C―C bonds in carbohydrates and lignin to discuss their catalytic mechanism in terms of total/selective bond cleavage, and then present our own insights for future studies. Therefore, this article mainly discusses the following two aspects: (1) The activation and cleavage of C―O bonds, which includes total and selective C―O bond cleavage in furan-based fuel precursors and lignin. When aiming to produce liquid fuels, including alkanes and arenes from biomass, the total cleavage of C―O bonds is essential. During the hydrodeoxygenation (HDO) of furan-based fuel precursors, various C―O bonds need to be cleaved, especially the C―O bond of each tetrahydrofuran ring, which has the highest bond energy. When compared with the total HDO of fuel precursors, the removal of the phenolic hydroxyl groups in lignin to produce arenes is more challenging because of the competition between the over-hydrogenation of the benzene rings and the cleavage of phenolic C―O bonds. The selective or partial cleavage of C―O/C―C bonds to form highly functionalized chemicals has recently attracted great interest and is believed to be a dynamic future research avenue. For example, the production of phenol from lignin or lignin-model compounds, through the selective removal of methoxy groups and para-side-chain groups, while preserving the phenolic hydroxyl groups, has been extensively explored in the past few years. (2) The other important aspect of this article is the cleavage of the C―C bonds in carbohydrates and lignin. The cleavage of carbohydrate C―C bonds occurs via retro-aldol condensation, which produces propylene glycol, ethylene glycol, ethanol, and lactic acid. The cleavage of C―C bonds in lignin is challenging because the bond energy of the C―C bonds is generally higher than that of the C―O bonds in lignin. Therefore, in this section, we discuss the cleavage of the strongest 5―5' bond in lignin. Finally, some subjective perspectives and future directions are provided, also highlighting several major challenges in this field.

Keywords: Biomass ; Catalytic conversion ; C―O bond ; C―C bond ; Cleavage mechanism

PDF (1666KB) 元数据 多维度评价 相关文章 导出 EndNote| Ris| Bibtex  收藏本文

本文引用格式

周浩, 景亚轩, 王艳芹. 生物质转化中C―O/C―C键的活化断裂. 物理化学学报[J], 2022, 38(10): 2203016. doi:10.3866/PKU.WHXB202203016

Zhou Hao. Activation/Cleavage of C―O/C―C Bonds during Biomass Conversion. Acta Physico-Chimica Sinica[J], 2022, 38(10): 2203016. doi:10.3866/PKU.WHXB202203016

1 引言

由于化石能源的日益枯竭以及随之而来的全球变暖问题,生物质的催化转化研究显得格外重要1。木质生物质是由具有C―O/C―C键的基本结构单元(比如,单糖,苯基丙烷)构成的高分子化合物2。然而,生物质中含有较高的氧含量,以及相对顽固的C―C链,通过C―O和C―C键的适当断裂对其转化、升值利用至关重要3, 4。事实上,在过去的十年里,生物质中C―O/C―C键活化、断裂的发展取得了巨大的进步,特别是在木质生物质(纤维素、半纤维素和木质素)中(图 1)。然而,由于木质纤维素的复杂性和顽固性,高效地、有选择性地活化断裂生物质中C―O/C―C键是非常困难的,因此,想要得到一个理想的产品,两个或多个不同活性位点之间的协同催化,特别是金属位点和酸性载体的组合是必要的5。

图1
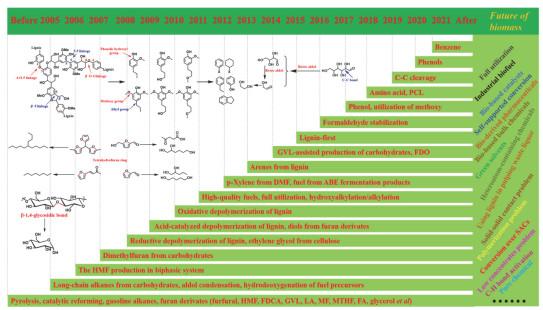
图1   近十年生物质转化的发展时间历程。缩写:HMF (5-羟甲基糠醛)、FDCA (2, 5-呋喃二甲酸)、GVL (γ-戊内酯)、LA (乙酰丙酸)、MF (甲基呋喃)、MTHF (甲基-四氢呋喃)、FA (糠醇)、DMF (2, 5-二甲基呋喃)、FDO (甲酸诱导的氧化木质素解聚)、PCL (木质素的光催化转化)

Fig 1   The development timeline of biomass conversion in the recent decade. Abbreviations used: HMF (5-hydroxymethylfurfural), FDCA (2, 5-furandicarboxylic acid), GVL (γ-valerolactone), LA (levulinic acid), MF (methylfuran), MTHF (methyl-tetrahydrofuran), FA (furfur alcohol), DMF (2, 5-dimethylfuran), FDO (formic-acid-induced depolymerization of oxidized lignin), PCL (photocatalytic conversion of lignin).


为了从碳水化合物(纤维素和半纤维素)中生产液态烷烃,可以首先通过生物质平台化合物(例如糠醛和HMF)和酮的C―C偶联制备燃料前体,然后再将C―O键完全断裂。当靶向制备碳水化合物中的化学品时,C―O键的选择性活化断裂(例如,HMF/糠醛氢解成二醇)和C―C键的选择性活化断裂(例如,通过逆醛醇缩合形成乙二醇/乙醇)是两个必不可少的过程(见示意图 1)。当以木质素及其衍生单体为原料时,可以通过选择性断裂或者完全断裂C―O键来获得燃料(环烷烃和芳烃)和芳香族化学品(苯酚、乙苯、茚满等)。为了最大限度地提高木质素单体的产量,催化断裂木质素中的C―C键是至关重要的(见示意图 2)。因此,为了从生物质中生产高值的化学品,无论在过去、现在还是未来必须大力发展催化断裂C―O/C―C键的催化剂和技术。

图示意图 1
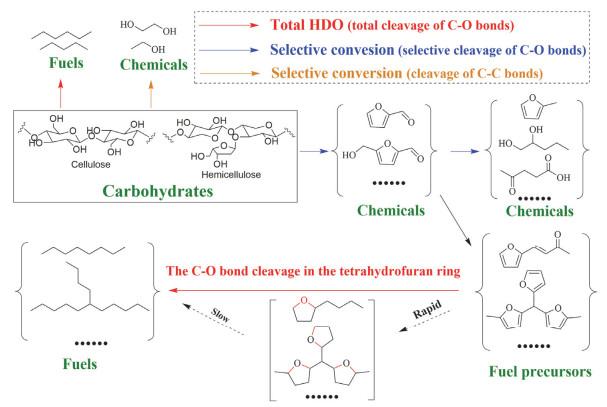
图示意图 1   碳水化合物通过C―O/C―C键的断裂转化为化学品和燃料

Fig 示意图 1   Conversion of carbohydrates to chemicals and fuels through the cleavage of C―O/C―C bonds.


图示意图 2
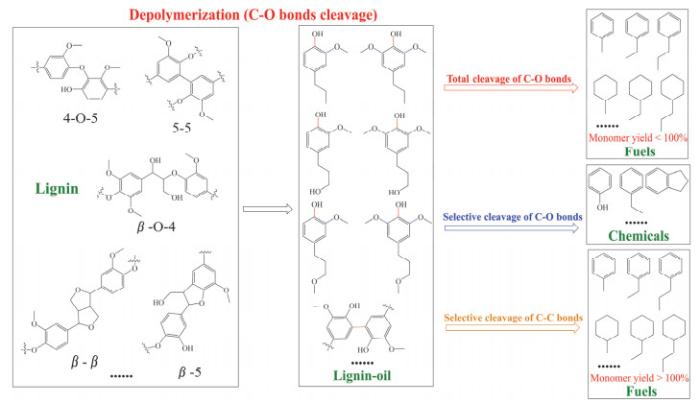
图示意图 2   木质素通过C―O/C―C键的断裂转化为化学品和燃料

Fig 示意图 2   Conversion of lignin to chemicals and fuels through the cleavage of C―O/C―C bonds.


在这个展望中,我们希望具体解决木质生物质中C―O/C―C键断裂的协同催化。我们的目标不是提供C―O/C―C键断裂的全面概述,而是提出与C―O/C―C键断裂相关的核心问题、挑战以及未来研究的重点。我们对碳水化合物和木质素中几种具有代表性的C―O/C―C键的断裂进行了批判性分析和评论,例如呋喃基燃料前体的加氢脱氧(HDO)、木质素中酚羟基和/或甲氧基的去除、木质素内5―5’键的断裂以及纤维素内通过逆醛醇缩合而发生的C―C键断裂,然后提供了一些个人观点和未来方向。最后,重点强调了这个领域中的几个重大挑战。

2 C―O键的活化、断裂

2.1 呋喃基燃料前体中C―O键的完全断裂

当旨在从生物质中生产包括烷烃和芳烃在内的液体燃料时,需要完全脱氧,因此C―O键的活化断裂是必不可少的。在呋喃基燃料前体的HDO过程中,有几种不同类型的C―O键需要断裂(见示意图 1),其中四氢呋喃环的C―O键被认为是最困难的,因为它具有很强的环醚键能6。迄今为止,在生物质及其衍生物中C―O键的完全断裂已经取得了许多成就7, 8。生物质衍生的含氧化合物的完全HDO通常在加氢金属上催化,载体一般为金属氧化物。加氢金属包括单金属(如Pt、Pd、Rh、Ir、Ni)和具有较强加氢活性的双金属。但仍面临诸多挑战,未来方向应着眼于以下几方面:

在燃料前体的完全HDO过程中,C―C键的断裂是不可避免的,比如支链功能基的脱羰、脱羧或加氢裂化,这会导致目标产物的碳损失和加氢金属的一氧化碳中毒9。这时可以通过引入一些特别的物种来调整加氢金属的电子和几何结构来防止C―C键的断裂。此外,一些合金相在抑制C―C键断裂方面具有一定的作用。事实上,HDO和C―C键断裂之间的竞争反应可以为未来的发展指明方向。设计具有最佳尺寸和更多金属种类的催化剂以最大限度地提高其HDO活性可能是一种有前途的策略。虽然理解双金属位点如何相互作用影响HDO反应比单金属位点更困难,但双金属位点对某些HDO反应确实有很强的促进作用。例如,双金属Pd-Fe材料不仅比单金属Pd催化剂活性更高,而且能够抑制HDO反应中的脱羰基化10。

此外,大多数报道的催化剂中经常使用高负载量的加氢金属,导致金属的原子利用率低。原子级别分散的金属负载在载体上的催化剂称为单原子催化剂(SACs),可以最大限度地提高HDO反应中金属的原子的利用率11。迄今为止,尽管SACs在各种各样的化学反应中引起了广泛关注,但是SACs在涉及生物质的反应中鲜有报道12, 13,最大的障碍是SACs在高温反应过程中面临水热稳定性的挑战。在过去几年中,研究者们对SACs的稳定化已经做出了很多努力,例如缺陷控制、金属-载体相互作用的调节和静电稳定14。我们相信,随着SACs的快速发展,SACs催化HDO反应将在短时间内成为现实。

除了加氢位点外,载体的亲氧性对整个HDO反应至关重要。具有强路易斯酸性的亲氧金属氧化物包括NbOx、MoOx、TiOx、ReOx、WOx、TaOx和VOx已引起研究者的广泛关注15, 16。在HDO反应中,亲氧性对于活化C―O键十分关键。活化过程一般通过化学吸附形成共价键来完成,一个令人信服的例子是,NbOx物种超强的亲氧能力使其拥有优异的HDO性能17。这种独特的亲氧能力在断裂其它C―O键的过程中也有明显的促进作用,例如在酚羟基的去除以及C=O键活化成烯醇中间体上8。实际上,这些亲氧金属氧化物都是过渡金属氧化物,尤其是Ⅳ B族、Ⅴ B族、Ⅵ B族和Ⅶ B族元素。虽然已经发现并大量研究了NbOx、ReOx和MoOx等亲氧物种,但对其亲氧能力的强弱顺序和来源尚未达成共识。从电子效应的角度看,富氧燃料前驱体含有丰富的电子,这些亲氧物种是否比其它物种更缺电子或可以容纳更多的电子?如果是,即这些亲氧物种可能具有更强的路易斯酸。然而,在以往的研究中已经证实,它们的催化性能与路易斯酸的强度顺序并不完全一致18。文献报道的路易斯酸强度主要通过Py-FTIR光谱来测定,因此这些材料的路易斯酸强度可以理解为对吡啶的强吸附,但不确定这些材料对含氧化合物,比如燃料前驱体的吸附是否有着相同的顺序。如果能从理论和实验两方面深入理解亲氧性的原因,那么对HDO反应催化剂的设计将会提高到一个新的水平。此外,金属氧化物的配位状态对HDO反应也有较大的影响,实验证明配位数较低或表面不饱和基团较多的金属氧化物有利于HDO反应,这为如何设计高效催化剂提供了额外的指导19。

2.2 木质素中C―O键的完全断裂

与燃料前体的完全HDO相比,去除木质素中的甲氧基、酚羟基并生成芳烃更具挑战性,因为在木质素的HDO过程中,存在苯环的过度加氢与C―O键(Ar―OCH3和Ar―OH)的断裂之间的竞争(见示意图 2)。从木质素模型化合物到芳烃,以苯酚为例,提出了三种不同的反应机理,即酚羟基的直接氢解、加氢–脱水–脱氢路线和互变异构–加氢–脱水路线20。许多研究已经证实,金属位点的加氢能力是脱除酚羟基生成芳烃的关键因素,合适的加氢活性对提高芳烃的选择性至关重要21。加氢能力太强会导致芳环的饱和,加氢能力太弱氧物种又不能被完全去除。在氢解能力方面,Ru因其优异的性能而受到广泛的关注,因此,改变Ru的电子结构和几何结构来提高芳烃的选择性是一个研究热点。苯酚生成苯的表面反应分为苯酚的吸附、C―O键的活化-断裂和苯的脱附三个步骤。因此,该反应的高效催化剂应该具有对苯酚强吸附能力、活化C―O键的能力以及对苯的弱吸附能力。举个例子,Ru/Nb2O5就很好地符合了这三个特点,尤其是对C―O键具有独特的活化能力22。

综上所述,生物质中含氧化合物中C―O键的完全断裂,最理想的两种情况是具有适当加氢能力的金属和具有较强亲氧能力的载体,它们的共催化作用才能表现出优异的性能。除加氢位点和亲氧位点的研究外,今后的研究重点应放在它们的界面上,因为C―O键的断裂总是在界面上进行的,加强界面效应对于提高催化活性至关重要。SACs允许在亲氧载体上最大限度地分散金属位点,能够最大限度地提高界面效应。然而,产物的分布也取决于金属颗粒的大小23,所以明确SACs的反应路径是推动SACs发展的先决条件。

2.3 C―O键的选择性断裂

虽然可再生的生物基烷烃和芳烃是石油基运输燃料的强有力的替代品,但是在生物质完全HDO过程中,去除过多的官能团24,会降低产品的附加值。近年来,选择性或者部分断裂C―O/C―C键生产具有丰富官能团的化学品引起了人们的极大兴趣,并被认为是今后的一个重点研究方向。例如,通过选择性去除甲氧基和对位侧链基团,但保留酚羟基,从木质素或木质素模型化合物生产苯酚(见示意图 2)。因此提出了两种常见的脱甲氧基的路径,即直接脱甲氧基路径和脱甲基―脱羟基路径。其中,直接脱甲氧基的机制受到了广泛的关注。然而,对于“催化剂的结构和性能如何影响这一机制”尚未得出最终结论。我们相信从“木质素到芳烃”这一成功的经验能够很好地帮助科研人员来回答这一问题8, 20。负载型Au催化剂表现出良好的酚类选择性,Au的粒径对催化活性有显著影响25。事实上,在CO氧化等传统催化体系中,对Au尺寸效应已经有了深入的认识。纳米粒子(> 2 nm)、团簇(< 2 nm)和单原子表现出不同的性能,这是因为Au在界面上的配位环境存在显著差异26。而需要研究的是Au的尺寸效应在甲氧基断裂过程中所产生的影响。Au的电子效应在脱甲氧基反应中起着关键作用,富电子的Au团簇表现出较高的活性27。此外,具有较高阳离子电负性的载体被认为能够有效地断裂O―CH3键28。这种电负性效应为我们提出了一个问题,即其他C―O键的断裂过程中,催化剂活性与电负性是否遵循相同的关系?并且强烈鼓励研究人员未来在这个方向上进行相关的研究。还有一个关键的挑战就是在脱甲氧基反应中不可避免地会形成甲基转移产物,这严重影响了酚类产物的选择性。为了克服这一挑战,研究人员提出了两种可行的策略,一种是采用水作为反应介质来抑制甲基转移反应27,另一种则是以苯作为反应介质或者反应物,使去除的甲氧基与其反应生成高值的烷基苯29。大多数报道的C―O键断裂过程不可避免地会导致生物质中的原子损失,因此非常需要建立原子经济策略。例如,将木质素中的甲氧基转化为乙酸可以最大限度地提高木质素中的碳利用效率30。除化学生产外,利用木质素中的甲氧基作为氢源,通过自重整/氢转移的方式来断裂C―O键从而选择性生产4-烷基酚类31,具有原子经济性,值得关注。

由于木质素及其单体含有丰富的官能团,C―O键的断裂通常伴随着几种竞争反应,如对丙羟基的脱氢、脱氢脱羰、分子内环化反应和C―C键的氢解等32。通过设计具有明确作用的催化剂来控制反应路径,可以生产新型化学品33。比如,研究人员让脱氢脱羰和分子内环化先进行,然后通过修饰活性位点来断裂C―O键,这可以实现以木质素为原料来生产乙苯和茚满(见示意图 2) 34, 35。在这一方面,使用其它物种来修饰活性位点有利于控制反应路径。我们相信,在木质素C―O键断裂过程中,通过控制反应路径来制备具有新附加值的化学品将引起人们的极大兴趣。

3 C―C键的断裂

3.1 碳水化合物中C―C键的断裂

通过C―O/C―C键的断裂将碳水化合物转化为多元醇/单醇(包括丙二醇、乙二醇和乙醇)已引起科研人员的广泛关注(见示意图 1) 8, 36, 37。如今,随着对生物乙醇汽油的需求不断增加,以可再生的木质纤维素生物质为原料,通过生物或化学方法开发生物乙醇备受关注。虽然生物法制备乙醇已经能够成熟地运用,但高浓度乙醇会抑制和毒害酶的活性,所以高浓度乙醇的生产面临很大的挑战。因此,化学法转化碳水化合物到乙醇值得更多的关注。此外,目前工业上乙二醇主要由石油基乙烯经环氧乙烷生产,若直接由纤维素生产可以为生物质的增值开辟一条新途径。纤维素转化为乙二醇/乙醇的最关键步骤是通过逆醛醇缩合进行C―C断裂,钨基催化剂对逆醛醇反应展现出独特的活性38。WOx物种中W5+是路易斯酸位点,W5+―OH是布朗斯特酸位点,WO3−x物种在逆醛醇反应中起着关键作用。然而,WOx物种的配位结构和逆醛醇反应的活性之间的关联尚未确定。因此,探索不同形态WOx催化剂的性能有利于设计更高效的钨基催化剂。除乙二醇/乙醇之外,在Cu/Al2O3催化剂上修饰WOx物种可以使葡萄糖高效生产1, 2-丙二醇,其中关键之处在于WOx物种可以促进葡萄糖异构成果糖39。从纤维素出发断C―C键生产乳酸可以在ZrO2催化剂上实现,这是因为ZrO2上的酸性位点和碱性位点共同作用促进了关键步骤逆醛醇反应的进行40。

此外,其它相关过渡金属物种如Mo、Re、Nb的催化性能仍有待探索。由于复杂的反应过程,到目前为止乙醇的产率有限(约40%),开发更高效的催化体系是未来的发展方向。

3.2 木质素中C―C键的断裂

关于木质素中C―C键催化断裂的研究报道很少,能够断裂木质素中单元间C―C键的高效催化体系仍在开发中41-43。特别是一些工业木质素,如硫酸盐木质素、亚硫酸盐木质素和有机溶剂木质素,不仅自身含有C―C键,而且还含有在脱木质素过程中缩合生成的C―C键44, 45。活化和断裂C―C键具有很大的挑战性,特别是木质素中顽固的5―5’键,它不仅是木质素所有的C―O键和C―C键中解离能最高的联接键,而且还是仅次于β―O―4键后第二丰富的木质素连接键44, 46。尽管苛刻的反应条件在热力学上能够驱动C―C键的断裂,但非选择性的深度裂化是不可避免的。与C―O、C=O和C―N键不同,5―5’键是一种非极性且无应变的键,以致于在催化剂表面不能很好地吸附。

虽然联苯(木质素二聚体模型化合物)中的5―5’键可以自由旋转以提高反应性,但在真实的木质素中还有大量的取代基,如甲氧基和烷基,这严重阻碍了5―5’键的可旋转性,进而使得催化剂不能有效地接触到5―5’键。到目前为止,只成功报道了两个选择性断裂5―5’键的案例41, 42。结果表明,活化5―5’键的关键因素是将活性位点保持在5―5’键附近,即有导向的高可及性和强吸附性。例如,苯酚部分用作键柄以形成亚磷酸酯基团,Rh可以插入到该基团的5―5’键中,进一步导致5―5’键的断裂(见示意图 3) 41。然而,这种方法在断裂天然木质素的C―C键中仍处于概念验证阶段,在未来的研究中应提出更深入的机理见解以及开发更有效的催化系统。

图示意图 3
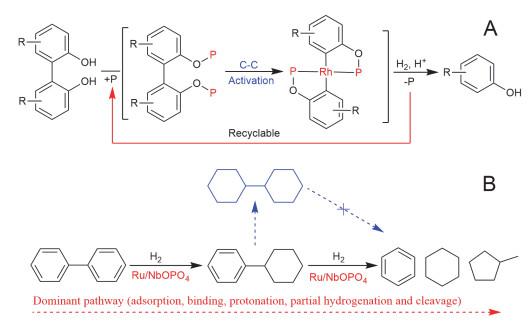
图示意图 3   (A) 2, 2’-双酚类化合物非应变C (芳基)―C (芳基)键的催化活化策略;(B) Ru/NbOPO4催化剂上联苯转化的反应路径41, 42

Fig 示意图 3   (A) Strategy of catalytic activation of unstrained C (aryl)―C (aryl) bonds of 2, 2'-biphenols; (B) Proposed reaction network of the conversion of biphenyl over the Ru/NbOPO4 catalyst 41, 42. (adapted from Chem, Cell press publisher).


除此之外,一种独特的铌基催化剂也可以用来断裂木质素中的C―C键42。在该催化剂上,5―5’键会经历吸附、质子化、部分加氢等过程,最终导致5―5’键的断裂(见示意图 3)。受此启发,未来对于断裂5―5’键的研究应包括以下几点:(1)路易斯酸位点对联苯中苯环的强吸附和对联苯的活化;(2)布朗斯特酸位点促进部分质子化作用;(3)在金属位点的作用下,联苯部分加氢为苯基环己烷,使得5―5’键中Csp2―Csp2键转变为Csp2―Csp3键。

需要指出的是,实现联苯有效吸附的先决条件是在5―5’键断裂之前完全去除氧物种,这样可以有效地避免氧物种的竞争吸附。铌基催化剂的吸附和活化能力主要表现为对富氧化合物和苯环具有较强的亲和力。虽然在多功能催化剂Ru/NbOPO4上实现了木质素单元C―C键的断裂,但在设计低成本高活性催化剂以及深入了解其催化机理上还有很长的路要走。其它路易斯酸物种,如MoOx、TiOx、ZrOx,是否对苯环有类似的亲和作用?如果是,它们与苯环的亲和程度是多少?据我们所知,芳香环是富电子的,对苯环的亲和效应是否与富电子性质有关?理清这些问题对于调整催化剂的亲电性和进一步设计更高效的催化剂具有重要意义。

此外,如果苯基环己烷(5―5’键断裂的关键中间体)过度加氢为双环己烷,那么将很难断裂其C―C键,因为双环己烷在催化剂表面吸附能力很弱。因此,Csp2―Csp3键的形成是5―5’键断裂的关键,这需要合适的加氢金属如Ru的共催化,而不是加氢活性强的金属如Pd、Pt、Rh的共催化。其它具有中等加氢活性的金属,如Ni、Cu和Au,或双金属催化剂也可以在未来的研究中开发。

最近,Han等人47报道了一种在温和条件下直接断裂Csp2―Csp3键和C―O键从木质素中生产苯酚的策略。研究发现,沸石催化剂可以有效催化断裂Csp2―Csp3键。进一步地,Han等人48将沸石催化剂与合金RuW相结合,以木质素为原料来生产苯,并且取得了很大的成功。沸石催化剂独特的结构搭配金属或者合金共催化体系在未来的发展中具有很大的前景。

4 结论

除上述类型的C―O/C―C键外,人们还致力于研究其它C―O/C―C键的断裂,如β―O―4,4―O―5,β―5等。其中,木质素解聚过程中β―O―4键的断裂是天然木质素中数量最多的1, 49。虽然本文没有提到这些C―O/C―C键的断裂,但未来仍需深入研究。在此,我们提出了C―O/C―C键断裂值得进一步研究的几个方向。

(1) 水作为一种绿色溶剂,通常用作C―O/C―C键断裂的反应介质,如酚羟基的去除和糖的脱水。而其它一些反应,例如HDO反应,可以产生水。然而,许多催化剂在水热环境中稳定性不佳。未来的研究应致力于提高催化剂的耐水性,同时保持其催化性能。用碳等防水材料涂覆活性位点可能是增强耐水性的可行策略。另一种方法是通过与活性位点的强相互作用来开发相变抑制因子以增加耐水性。

(2) 由于C―O/C―C键断裂体系的复杂性,典型的间歇式反应器(如高压釜)可能存在不连续或分离繁琐等问题,但对具体反应器设计的研究仍然很少。因此,从事C―O/C―C键断裂的研究者们非常需要设计专用反应器,尤其是减少复杂的分离过程,提高产品的选择性。

(3) C―O/C―C键断裂过程中需要高温来提高反应效率,但会导致产物官能化程度低。在温和条件下,甚至在室温下,C―O/C―C键的催化断裂对于降低能耗非常有吸引力。据报道,通过电子-空穴耦合的光氧化还原机制,太阳能驱动的β―O―4键断裂,这种光催化系统能够在室温下有效转化天然木质素50。利用这一突破,在室温条件下催化断裂生物质中所有C―O/C―C键可能在未来成为现实,但其工业化进程仍有待探索。

(4) 固体催化剂和顽固的生物质相关原料之间的固-固接触问题仍然是一个长期挑战。顽固性和不溶解性源于生物质中的羟基产生的强氢键网络。因此,通过设计先进的离子液体和有机溶剂来打破或调整这些氢键网络以增加其溶解度值得关注。此外,促进传质的催化剂设计和原料预处理方法仍需进一步探索和研究。

参考文献

Sudarsanam, P.; Peeters, E.; Makshina, E. V.; Parvulescu, V. I.; Sels, B. F. Chem. Soc. Rev. 2019, 48 (8),2366.

DOI:10.1039/C8CS00452H      [本文引用: 2]

Zhang, Z.; Song, J.; Han, B. Chem. Rev. 2017, 117 (10),6834.

DOI:10.1021/acs.chemrev.6b00457      [本文引用: 1]

Lin, Z.; Chen, R.; Qu, Z.; Chen, J. G. Green Chem. 2018, 20 (12),2679.

DOI:10.1039/C8GC00239H      [本文引用: 1]

Robinson, A. M.; Hensley, J. E.; Medlin, J. W. ACS Catal. 2016, 6 (8),5026.

DOI:10.1021/acscatal.6b00923      [本文引用: 1]

Li, H.; Riisager, A.; Saravanamurugan, S.; Pandey, A.; Sangwan, R. S.; Yang, S.; Luque, R. ACS Catal. 2018, 8 (1),148.

DOI:10.1021/acscatal.7b02577      [本文引用: 1]

Nakagawa, Y.; Liu, S.; Tamura, M.; Tomishige, K. ChemSusChem 2015, 8 (7),1114.

DOI:10.1002/cssc.201403330      [本文引用: 1]

Schutyser, W.; Renders, T.; Van den Bosch, S.; Koelewijn, S.-F.; Beckham, G.; Sels, B. F. Chem. Soc. Rev. 2018, 47 (3),852.

DOI:10.1039/C7CS00566K      [本文引用: 1]

Jing, Y.; Guo, Y.; Xia, Q.; Liu, X.; Wang, Y. Chem 2019, 5 (10),2520.

DOI:10.1016/j.chempr.2019.05.022      [本文引用: 4]

Liu, S.; Dutta, S.; Zheng, W.; Gould, N. S.; Cheng, Z.; Xu, B.; Saha, B.; Vlachos, D. G. ChemSusChem 2017, 10 (16),3225.

DOI:10.1002/cssc.201700863      [本文引用: 1]

Yang, J.; Li, S.; Zhang, L.; Liu, X.; Wang, J.; Pan, X.; Li, N.; Wang, A.; Cong, Y.; Wang, X. Appl. Catal. B 2017, 201, 266.

DOI:10.1016/j.apcatb.2016.08.045      [本文引用: 1]

Wang, A.; Li, J.; Zhang, T. Nat. Rev. Chem. 2018, 2 (6),65.

DOI:10.1038/s41570-018-0010-1      [本文引用: 1]

Wang, S.; Zhang, K.; Li, H.; Xiao, L. P.; Song, G. Nat. Commun. 2021, 12 (1),416.

DOI:10.1038/s41467-020-20684-1      [本文引用: 1]

Li, S.; Dong, M.; Yang, J.; Cheng, X.; Shen, X.; Liu, S.; Wang, Z. Q.; Gong, X. Q.; Liu, H.; Han, B. Nat. Commun. 2021, 12 (1),584.

DOI:10.1038/s41467-020-20878-7      [本文引用: 1]

Ding, S.; Hülsey, M. J.; Pérez-Ramírez, J.; Yan, N. Joule 2019, 3 (12),2897.

DOI:10.1016/j.joule.2019.09.015      [本文引用: 1]

Kim, S.; Kwon, E. E.; Kim, Y. T.; Jung, S.; Kim, H. J.; Huber, G. W.; Lee, J. Green Chem. 2019, 21 (14),3715.

DOI:10.1039/C9GC01210A      [本文引用: 1]

Liu, S.; Josephson, T. R.; Athaley, A.; Chen, Q. P.; Norton, A.; Ierapetritou, M.; Siepmann, J. I.; Saha, B.; Vlachos, D. G. Sci. Adv. 2019, 5 (2),eaav5487.

DOI:10.1126/sciadv.aav5487      [本文引用: 1]

Xia, Q. N.; Cuan, Q.; Liu, X. H.; Gong, X. Q.; Lu, G. Z.; Wang, Y. Q. Angew. Chem. Int. Ed. 2014, 53 (37),9755.

DOI:10.1002/anie.201403440      [本文引用: 1]

Jing, Y.; Xin, Y.; Guo, Y.; Liu, X.; Wang, Y. Chin. J. Catal. 2019, 40 (8),1168.

DOI:10.1016/S1872-2067(19)63371-1      [本文引用: 1]

Xue, F.; Ma, D.; Tong, T.; Liu, X.; Hu, Y.; Guo, Y.; Wang, Y. ACS Sustain. Chem. Eng. 2018, 6 (10),13107.

DOI:10.1021/acssuschemeng.8b02648      [本文引用: 1]

Jin, W.; Pastor-Pérez, L.; Shen, D.; Sepúlveda-Escribano, A.; Gu, S.; Ramirez Reina, T. ChemCatChem 2019, 11 (3),924.

DOI:10.1002/cctc.201801722      [本文引用: 2]

Gazi, S. Appl. Catal. B 2019, 257, 117936.

DOI:10.1016/j.apcatb.2019.117936      [本文引用: 1]

Shao, Y.; Xia, Q.; Dong, L.; Liu, X.; Han, X.; Parker, S. F.; Cheng, Y.; Daemen, L. L.; Ramirez-Cuesta, A. J.; Yang, S.; et al.. Nat. Commun. 2017, 8, 16104.

DOI:10.1038/ncomms16104      [本文引用: 1]

Dong, L.; Yin, L.-L.; Xia, Q.; Liu, X.; Gong, X.-Q.; Wang, Y. Catal. Sci. Technol. 2018, 8 (3),735.

DOI:10.1039/c7cy02014g      [本文引用: 1]

Sun, Z.; Fridrich, B.; De Santi, A.; Elangovan, S.; Barta, K. Chem. Rev. 2018, 118 (2),614.

DOI:10.1021/acs.chemrev.7b00588      [本文引用: 1]

Mao, J.; Zhou, J.; Xia, Z.; Wang, Z.; Xu, Z.; Xu, W.; Yan, P.; Liu, K.; Guo, X.; Zhang, Z. C. ACS Catal. 2017, 7 (1),695.

DOI:10.1021/acscatal.6b02368      [本文引用: 1]

Ishida, T.; Murayama, T.; Taketoshi, A.; Haruta, M. Chem. Rev. 2019, 120 (2),464.

DOI:10.1021/acs.chemrev.9b00551      [本文引用: 1]

Dong, L.; Xin, Y.; Liu, X.; Guo, Y.; Pao, C.-W.; Chen, J.-L.; Wang, Y. Green Chem. 2019, 21 (11),3081.

DOI:10.1039/c9gc00327d      [本文引用: 2]

Song, S.; Zhang, J.; Yan, N. Fuel Process. Technol. 2020, 199, 106224.

DOI:10.1016/j.fuproc.2019.106224      [本文引用: 1]

Huang, X.; Ludenhoff, J. M.; Dirks, M.; Ouyang, X.; Boot, M. D.; Hensen, E. J. ACS Catal. 2018, 8 (12),11184.

DOI:10.1021/acscatal.8b03430      [本文引用: 1]

Mei, Q.; Liu, H.; Shen, X.; Meng, Q.; Liu, H.; Xiang, J.; Han, B. Angew. Chem. Int. Ed. 2017, 56 (47),14868.

DOI:10.1002/anie.201706846      [本文引用: 1]

Li, L.; Dong, L.; Li, D.; Guo, Y.; Liu, X.; Wang, Y. ACS Catal. 2020, 10 (24),15197.

DOI:10.1021/acscatal.0c03170      [本文引用: 1]

Colmenares, J. C.; Varma, R. S.; Nair, V. Chem. Soc. Rev. 2017, 46 (22),6675.

DOI:10.1039/C7CS00257B      [本文引用: 1]

Cai, Z.; Long, J.; Li, Y.; Ye, L.; Yin, B.; France, L. J.; Dong, J.; Zheng, L.; He, H.; Liu, S. Chem 2019, 5 (9),2365.

DOI:10.1016/j.chempr.2019.05.021      [本文引用: 1]

Li, L.; Dong, L.; Liu, X.; Guo, Y.; Wang, Y. Appl. Catal. B 2020, 260, 118143.

DOI:10.1016/j.apcatb.2019.118143      [本文引用: 1]

Xin, Y.; Jing, Y.; Dong, L.; Liu, X.; Guo, Y.; Wang, Y. Chem. Commun. 2019, 55 (63),9391.

DOI:10.1039/c9cc04101j      [本文引用: 1]

Chen, S.; Wojcieszak, R.; Dumeignil, F.; Marceau, E.; Royer, S. B. Chem. Rev. 2018, 118 (22),11023.

DOI:10.1021/acs.chemrev.8b00134      [本文引用: 1]

Nakagawa, Y.; Tamura, M.; Tomishige, K. ACS Catal. 2013, 3 (12),2655.

DOI:10.1021/cs400616p      [本文引用: 1]

Ji, N.; Zhang, T.; Zheng, M.; Wang, A.; Wang, H.; Wang, X.; Chen, J. G. Angew. Chem. Int. Ed. 2008, 120 (44),8638.

DOI:10.1002/ange.200803233      [本文引用: 1]

Liu, C.; Zhang, C.; Hao, S.; Sun, S.; Liu, K.; Xu, J.; Zhu, Y.; Li, Y. Catal. Today 2016, 261, 116.

DOI:10.1016/j.cattod.2015.06.030      [本文引用: 1]

Wattanapaphawong, P.; Reubroycharoen, P.; Yamaguchi, A. RSC Adv. 2017, 7 (30),18561.

DOI:10.1039/c6ra28568f      [本文引用: 1]

Zhu, J.; Wang, J.; Dong, G. Nat. Chem. 2019, 11 (1),45.

DOI:10.1038/s41557-018-0157-x      [本文引用: 5]

Dong, L.; Lin, L.; Han, X.; Si, X.; Liu, X.; Guo, Y.; Lu, F.; Rudić, S.; Parker, S. F.; Yang, S.; et al.. Chem 2019, 5 (6),1521.

DOI:10.1016/j.chempr.2019.03.007      [本文引用: 4]

Shuai, L.; Sitison, J.; Sadula, S.; Ding, J.; Thies, M. C.; Saha, B. ACS Catal. 2018, 8 (7),6507.

DOI:10.1021/acscatal.8b00200      [本文引用: 1]

Wang, M.; Wang, F. Adv. Mater. 2019, 31 (50),1901866.

DOI:10.1002/adma.201901866      [本文引用: 2]

Rinaldi, R.; Jastrzebski, R.; Clough, M. T.; Ralph, J.; Kennema, M.; Bruijnincx, P. C.; Weckhuysen, B. M. Angew. Chem. Int. Ed. 2016, 55 (29),8164.

DOI:10.1002/anie.201510351      [本文引用: 1]

Giummarella, N.; Pu, Y.; Ragauskas, A. J.; Lawoko, M. Green Chem. 2019, 21 (7),1573.

DOI:10.1039/C8GC03606C      [本文引用: 1]

Yan, J.; Meng, Q.; Shen, X.; Chen, B.; Sun, Y.; Xiang, J.; Liu, H.; Han, B. Sci. Adv. 2020, 6 (45),eabd1951.

DOI:10.1126/sciadv.abd1951      [本文引用: 1]

Meng, Q.; Yan, J.; Wu, R.; Liu, H.; Sun, Y.; Wu, N.; Xiang, J.; Zheng, L.; Zhang, J.; Han, B. Nat. Commun. 2021, 12 (1),4534.

DOI:10.1038/s41467-021-24780-8      [本文引用: 1]

Ragauskas, A. J.; Beckham, G. T.; Biddy, M. J.; Chandra, R.; Chen, F.; Davis, M. F.; Davison, B. H.; Dixon, R. A.; Gilna, P.; Keller, M. Science 2014, 344 (6185),1246843.

DOI:10.1126/science.1246843      [本文引用: 1]

Wu, X.; Fan, X.; Xie, S.; Lin, J.; Cheng, J.; Zhang, Q.; Chen, L.; Wang, Y. Nat. Catal. 2018, 1 (10),772.

DOI:10.1038/s41929-018-0148-8      [本文引用: 1]

/

〈 〉