图1
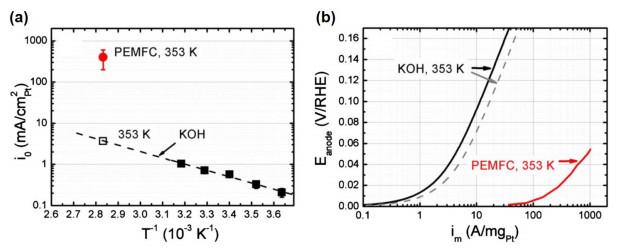
(a) 353 K时,PEMFC中Pt/C的HOR/HER交换电流密度,与在0.1 mol∙L−1 KOH溶液中外推到353 K所得的交换电流密度值的对比;(b) KOH溶液中,不同质量活性的Pt/C的HOR过电势(黑色实现和灰色虚线);353 K时,Pt/C在PEMFC中测得的质量活性(红线) 11
Fig 1
(a) HOR/HER specific exchange current density of Pt/C in a PEMFC at 353 K compared to that obtained in 0.1 mol∙L−1 KOH and extrapolated to 353 K. (b) HOR overpotential of Pt/C with different mass activity in KOH (black solid lines and gray dashed lines); this is compared with mass activities measured on Pt/C in a PEMFC at 353 K (red lines) 11
Adapted with permission, Copyright 2011, Electrochemical Society, Inc.
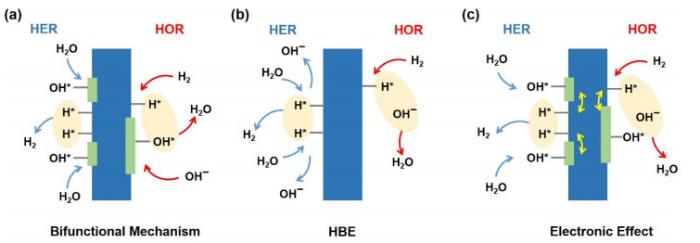
图2
碱性HOR/HER机理示意图
Fig 2
Diagram of alkaline HOR/HER mechanisms.
(a) Bifunctional Mechanism; (b) HBE Theory; (c) electronic Effect.
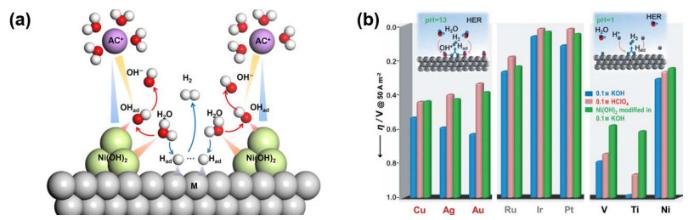
图3
(a) Ni(OH)2 /Pt(111)上的HER示意图38 −2 时,过渡金属表面在0.1 mol∙L−1 HClO4 和0.1 mol∙L−1 KOH中的HER过电势,以及Ni(OH)2 修饰的过渡金属表面在0.1 mol∙L−1 KOH中的HER过电势
Fig 3
(a) Schematic representation of the HER on Ni(OH)2 /Pt(111); (b) comparison between activities for the HER, expressed as overpotential required for a 5 mA∙cm−2 current density, in 0.1 mol∙L−1 HClO4 and 0.1 mol∙L−1 KOH for both bare metal surfaces and Ni(OH)2 -modifed surfaces.
(b) Adapted with permission 39
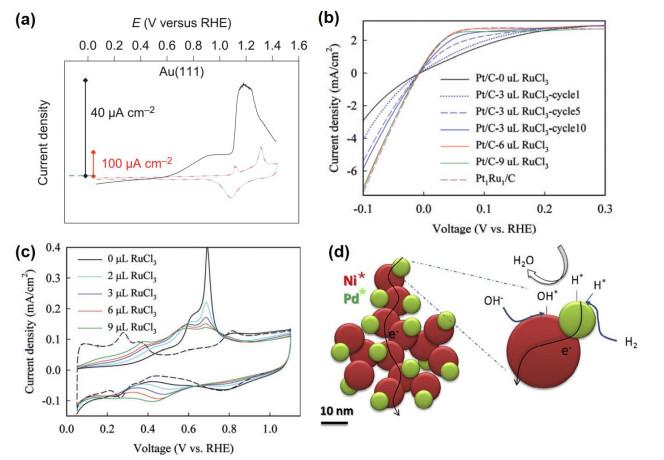
图4
(a) Au(111)表面的HOR极化曲线(黑色)和CVs曲线(灰红虚线);(b) 0.1 mol∙L−1 KOH溶液中分别滴加0、3、6和9 mL 5 mmol∙L−1 RuCl3 溶液时Pt/C和Pt1 Ru1 /C的HOR极化曲线;(c) Ar饱和的KOH溶液中加入不同量的RuCl3 时Pt/C的CO溶出伏安曲线;(d) Pd/Ni的结构示意图(左),Pd/Ni表面的双功能催化作用(右)
Fig 4
(a) HOR polarization curves (black) and CVs (dashed grey and red) for Au(111); (b) HOR polarization curves of Pt/C with 0, 3, 6 and 9 mL doped 5 mmol∙L−1 RuCl3 and Pt1 Ru1 /C collected in 0.1 mol∙L−1 KOH electrolyte; (c) CO stripping voltammograms collected for Pt/C with various amount of deposited RuCl3 in Ar-saturated 0.1 mol∙L−1 KOH; (d) schematic diagram of Pd/Ni structure (left), and a zoom-in to show the bifunctional catalytic effect of the Pd/Ni surface (right).
(a) Adapted with permission 35 37 44
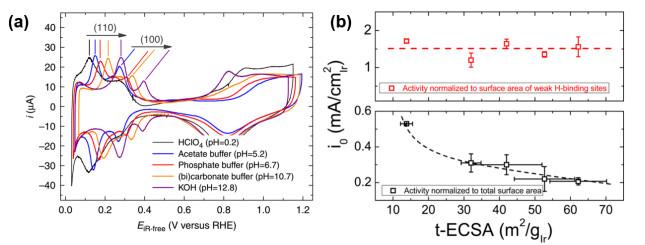
图5
(a) 在不同pH的电解质中,Pt的稳态CVs;(b)根据H1a 峰(电势为0.13 V)的面积归一化所得交换电流密度(i 0 )与t-ECSA的关系;Ir/C的HOR/HER的t-ECSA归一化所得i 0 与t-ECSA的关系
Fig 5
(a) Steady state CVs of Pt collected in different pH electrolytes; (b) exchange current densities (i 0 ) normalized to surface area of H1a (peak potential 0.13 V) as a function of t-ECSA; i 0 of HOR/HER on Ir/C samples normalized to t-ECSA as a function of t-ECSA.
(a) Adapted with permission 49 54
图6
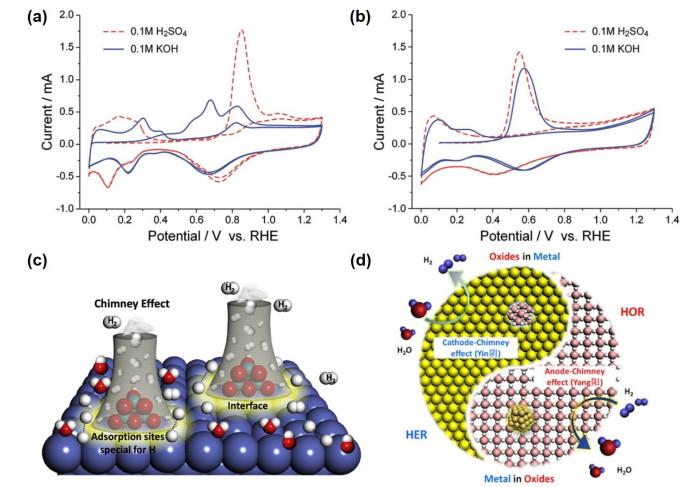
(a) Pt/C和(b) PtRu/C在0.1 mol∙L−1 H2 SO4 和0.1 mol∙L−1 KOH溶液中的CO溶出曲线;(c) HER的阴极“烟囱效应”原理图;(d) HOR的阳极“烟囱效应”原理图
Fig 6
CO tripping on Pt/C (a) and PtRu/C (b) in 0.1 mol∙L−1 H2 SO4 and 0.1 mol∙L−1 KOH solutions; (c) schematic diagram of the cathode-chimney effect for the HER; (d) schematic diagram of anode-chimney effect for the HOR.
(a, b) Adapted with permission 61 62 63
图7
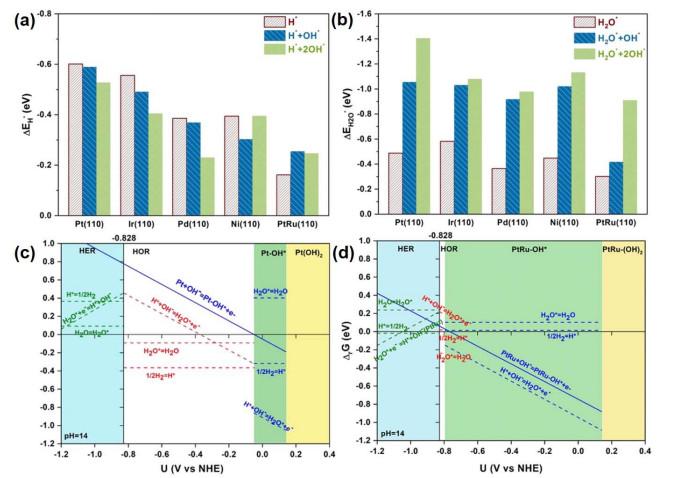
不同金属表面有无OH*时(a) H*和(b) OH*的吸附能;(c) Pt(110)和(d) PtRu(110)上不同电极电势(U ,V vs NHE)下,有无OH*时,HOR基本反应步骤和OH*形成的吉布斯自由能变图
Fig 7
Adsorption energies of (a) H* and (b) H2 O* on different metals surfaces with and without OH*; Gibbs free energy change of HOR elementary reaction steps and OH* formation at varied electrode potentials (U , V vs NHE) on (c) Pt(110) and (d) PtRu(110) with and without OH*.
(a–d) Adapted with permission 65
图8
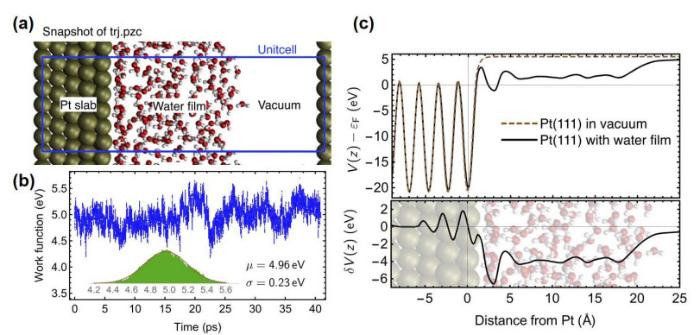
零电荷电势平衡过程中的(a)快照和(b)功函随时间的变化;(c)真空下Pt(111)的静电势V (z ) (虚线)和带无离子水膜的Pt(111)电极的平均电势(实线),下图表示了由水膜造成的变化
Fig 8
(a) A snapshot and (b) time evolution of the work function along the trajectory to determine the potential of zero charge equilibrated; (c) electrostatic potential V (z ) of Pt(111) in a vacuum (dashed line) and the averaged potential of the Pt(111) electrode with an ion-free water film (solid line). The charge caused by the water film δ V (z ) is illustrated in the lower panel.
(a, b) Adapted with permission 75
图9
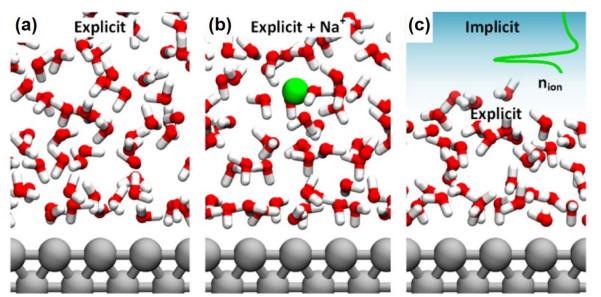
QMMD模拟中的H2 O/Pt(100)的界面模型:(a)显性溶剂模型(~6层水);(b)显性溶剂+ Na+ 模型(~层水+ 1Na);(c)显性+隐性溶剂化模型(~3层水+隐性溶剂)
Fig 9
Models of water/Pt(100) interface in QMMD simulation. (a) Explicit model (~6 water layers), (b) explicit + Na+ model (~6 water layers + 1Na) and (c) explicit + implicit model (~3 water layers + implicit solvation).
(a–c) Adapted with permission 53
[8]
Yang F. L. ; Bao X. ; Li P. ; Wang X. W. ; Cheng G. Z. ; Chen S. L. ; Luo W. Angew. Chem. Int. Ed. 2019 , 58 , 1 .
DOI:10.1002/anie.201908194
[9]
Chang J. F. ; Xiao Y. ; Luo Z. Y. ; Ge J. J. ; Liu C. P. ; Xing W. Acta Phys. -Chim. Sin 2016 , 32 , 1556 .
常进法 ; 肖遥 ; 罗兆艳 ; 葛君杰 ; 刘长鹏 ; 邢巍 . 物理化学学报 , 2016 , 32 , 1556 .
DOI:10.3866/PKU.WHXB201604291
[26]
Voiry D. ; Chhowalla M. ; Gogotsi Y. ; Kotov N. A. ; Li Y. ; Penner R. M. ; Schaak R. E. ; Weiss P. S. ACS Nano 2018 , 12 , 9635 .
DOI:10.1021/acsnano.8b07700
[本文引用: 1]
[28]
Haynes, W. M.; Lide, D. R.; Bruno, T. J. CRC Handbook of Chemistry and Physics , 97th.; CRC Press: Boca Raton-London-New York, 2016; pp. 6 (259)–6 (262).
[本文引用: 1]
[30]
Zheng J. ; Yan Y. S. ; Xu B. J. J. Electrochem. Soc. 2015 , 162 , F1470 .
DOI:10.1149/2.0501514jes
[35]
Strmcnik D. ; Uchimura M. ; Wang C. ; Subbaraman R. ; Danilovic N. ; van der Vliet D. ; Paulikas A. P. ; Stamenkovic V. R. ; Markovic N. M. Nat. Chem. 2013 , 5 , 1 .
DOI:10.1038/nchem.1574
[本文引用: 4]
[36]
Subbaraman R. ; Tripkovic D. ; Chang K. C. ; Strmcnik D. ; Paulikas A. P. ; Hirunsit P. ; Chan M. ; Greeley J. ; Stamenkovic V. ; Markovic N. M. Nat. Mater. 2012 , 11 , 550 .
DOI:10.1038/nmat3313
[本文引用: 2]
[37]
Li J. K. ; Ghoshal S. ; Bates M. K. ; Miller T. E. ; Davies V. ; Stavitski E. ; Attenkofer K. ; Mukerjee S. ; Ma Z. F. ; Jia Q. Y. Angew. Chem. Int. Ed. 2017 , 56 , 15594 .
DOI:10.1002/anie.201708484
[本文引用: 4]
[38]
Subbaraman R. ; Tripkovic D. ; Strmcnik D. ; Chang K. C. ; Uchimura M. ; Paulikas A. P. ; Stamenkovic V. R. ; Markovic N. M. Science 2011 , 334 , 1256 .
DOI:10.1126/science.1211934
[本文引用: 2]
[39]
Danilovic N. ; Subbaraman R. ; Strmcnik D. ; Chang K. C. ; Paulikas A. P. ; Stamenkovic V. R. ; Markovic N. M. Angew. Chem. Int. Ed. 2012 , 51 , 12663 .
DOI:10.1002/anie.201204842
[本文引用: 2]
[40]
Peng L. S. ; Liao M. S. ; Zheng X. Q. ; Nie Y. ; Zhang L. ; Wang M. J. ; Xiang R. ; Wang J. ; Li L. ; Wei Z. D. Chem. Sci. 2020 , 11 , 2487 .
DOI:10.1039/C9SC04603H
[本文引用: 1]
[41]
Durst J. ; Siebel A. ; Simon C. ; Hasché F. ; Herranz J. ; Gasteiger H. A. Energy Environ. Sci. 2014 , 7 , 2255 .
DOI:10.1039/c4ee00440j
[本文引用: 3]
[42]
Ledezma-Yanez, I.; Wallace, W. D. Z.; Sebastián-Pascual, P.; Climent, V.; Feliu, J. M.; Koper, M. T. M. Nat. Energy 2017, 2 . 1. doi: 10.1038/nenergy.2017.31
[本文引用: 3]
[49]
Sheng W. C ; Zhuang Z. B. ; Gao M. R. ; Zheng J. ; Chen J. G. ; Yan Y. S. Nat. Commun. 2015 , 6 , 5848 .
DOI:10.1038/ncomms6848
[本文引用: 2]
[50]
Rossmeisl J. ; Nørskov J. K. ; Taylor C. D. ; Janik M. J. ; Neurock M. J. Phys. Chem. B 2006 , 110 , 21833 .
DOI:10.1021/jp0631735
[本文引用: 1]
[56]
Liu E. S. ; Li J. K. ; Jiao L. ; Doan H. T. T. ; Liu Z. Y. ; Zhao Z. P. ; Huang Y. ; Abraham K. M. ; Mukerjee S. ; Jia Q. Y. J. Am. Chem. Soc. 2019 , 141 , 3232 .
DOI:10.1021/jacs.8b13228
[本文引用: 2]
[57]
Schwämmlein J. N. ; Stühmeier B. M. ; Wagenbauer K. ; Dietz H. ; Tileli V. ; Gasteiger H. A. ; El-Sayed H. A. J. Electrochem. Soc. 2018 , 165 , H229 .
DOI:10.1149/2.0791805jes
[本文引用: 1]
[60]
Strmcnik D. ; Kodama K. ; van der Vliet D. ; Greeley J. ; Stamenkovic V. R. ; Markovic N. M. Nat. Chem. 2009 , 1 , 466 .
DOI:10.1038/nchem.330
[本文引用: 1]
[61]
Wang Y. ; Wang G. W. ; Li G. W. ; Huang B. ; Pan J. ; Liu Q. ; Han J. J. ; Xiao L. ; Lu J. T. ; Zhuang L. Energy Environ. Sci. 2015 , 8 , 177 .
DOI:10.1039/c4ee02564d
[本文引用: 2]
[63]
Jiang J. X. ; Tao S. C. ; He Q. ; Wang J. ; Zhou Y. Y. ; Xie Z. Y. ; Ding W. ; Wei Z. D. J. Mater. Chem. A 2020 , 8 , 10168 .
DOI:10.1039/D0TA02528C
[本文引用: 2]
[66]
Greeley J. ; Jaramillo T. F. ; Bonde J. ; Chorkendorff I. B. ; Norskov J. K. Nat. Mater. 2006 , 5 , 909 .
DOI:10.1038/nmat1752
[67]
Skúlason E. ; Tripkovic V. ; Bjúrketun M. E. ; Gudmundsdóttir S. D. ; Karlberg G. ; Rossmeisl J. ; Bligaard T. ; Jónsson H. ; Nørskov J. K. J. Phys. Chem. C 2010 , 114 , 18182 .
DOI:10.1021/jp1048887
[本文引用: 1]
[68]
Qi X. Q. ; Wei Z. D. ; Li L. ; Ji M. B. ; Li L. L. ; Zhang Q. ; Xia M. R. ; Chen S. G. ; Yang L. J. Comput. Theor. Chem. 2012 , 979 , 96 .
DOI:10.1016/j.comptc.2011.10.021
[71]
Bjorneholm O. ; Hansen M. H. ; Hodgson A. ; Liu L. M. ; Limmer D. T. ; Michaelides A. ; Pedevilla P. ; Rossmeisl J. ; Shen H. ; Tocci G. ; et al Chem. Rev. 2016 , 116 , 7698 .
DOI:10.1021/acs.chemrev.6b00045
[本文引用: 1]
[73]
Kristoffersen H. H. ; Vegge T. ; Hansen H. A. Chem Sci 2018 , 9 , 6912 .
DOI:10.1039/c8sc02495b
[77]
Mogelhoj A. ; Kelkkanen A. K. ; Wikfeldt K. T. ; Schiotz J. ; Mortensen J. J. ; Pettersson L. G. ; Lundqvist B. I. ; Jacobsen K. W. ; Nilsson A. ; Norskov J. K. J. Phys. Chem. B 2011 , 115 , 14149 .
DOI:10.1021/jp2040345
[本文引用: 1]
[80]
Cao Z. ; Kumar R. ; Peng Y. ; Voth G. A. J. Phys. Chem. C 2015 , 119 , 14675 .
DOI:10.1021/jp5129244
[81]
Limmer D. T. ; Willard A. P. ; Madden P. A. ; Chandler D. J. Phys. Chem. C 2015 , 119 , 24016 .
DOI:10.1021/acs.jpcc.5b08137
[84]
Sundararaman, R.; Goddard, W. A., 3rd; Arias, T. A. J. Chem. Phys. 2017, 146 , 114104. doi: 10.1063/1.4978411
[本文引用: 1]
[88]
Skulason E. ; Karlberg G. S. ; Rossmeisl J. ; Bligaard T. ; Greeley J. ; Jonsson H. ; Norskov J. K. Phys. Chem. Chem. Phys. 2007 , 9 , 3241 .
DOI:10.1039/b700099e
[本文引用: 1]
[99]
Mathew K. ; Sundararaman R. ; Letchworth-Weaver K. ; Arias T. A. ; Hennig R. G. J. Chem. Phys. 2014 , 140 , 084106 .
DOI:10.1063/1.4865107
[本文引用: 1]
[100]
Lamoureux P. S. ; Singh A. R. ; Chan K. ACS Catal. 2019 , 9 , 6194 .
DOI:10.1021/acscatal.9b00268
[本文引用: 1]
1
2001
... 随着全球变暖和能源安全等问题日益突出,可再生能源的开发和使用方面的问题亟待解决1 2
1
2015
... 随着全球变暖和能源安全等问题日益突出,可再生能源的开发和使用方面的问题亟待解决1 2
1
2008
... 实现氢能循环利用有两个关键过程,即制氢与消耗氢3 4 ${\rm{}}{{\rm{H}}_{\rm{2}}}{\rm{O + }}{{\rm{e}}^ - }{\rm{}} \to {\rm{1/2}}{{\rm{H}}_{\rm{2}}}{\rm{ + O}}{{\rm{H}}^ - }$ . 燃料电池(fuel cell,FC) 5 ${\rm{1/2}}{{\rm{H}}_{\rm{2}}}{\rm{ + O}}{{\rm{H}}^ - } \to {{\rm{H}}_{\rm{2}}}{\rm{O + }}{{\rm{e}}^ - }$ . 利用电解水技术获得氢气供给燃料电池发电,可真正实现电能-化学能-电能的能量循环,以及从水到氢再到水的物质循环. ...
1
2016
... 实现氢能循环利用有两个关键过程,即制氢与消耗氢3 4 ${\rm{}}{{\rm{H}}_{\rm{2}}}{\rm{O + }}{{\rm{e}}^ - }{\rm{}} \to {\rm{1/2}}{{\rm{H}}_{\rm{2}}}{\rm{ + O}}{{\rm{H}}^ - }$ . 燃料电池(fuel cell,FC) 5 ${\rm{1/2}}{{\rm{H}}_{\rm{2}}}{\rm{ + O}}{{\rm{H}}^ - } \to {{\rm{H}}_{\rm{2}}}{\rm{O + }}{{\rm{e}}^ - }$ . 利用电解水技术获得氢气供给燃料电池发电,可真正实现电能-化学能-电能的能量循环,以及从水到氢再到水的物质循环. ...
1
2002
... 实现氢能循环利用有两个关键过程,即制氢与消耗氢3 4 ${\rm{}}{{\rm{H}}_{\rm{2}}}{\rm{O + }}{{\rm{e}}^ - }{\rm{}} \to {\rm{1/2}}{{\rm{H}}_{\rm{2}}}{\rm{ + O}}{{\rm{H}}^ - }$ . 燃料电池(fuel cell,FC) 5 ${\rm{1/2}}{{\rm{H}}_{\rm{2}}}{\rm{ + O}}{{\rm{H}}^ - } \to {{\rm{H}}_{\rm{2}}}{\rm{O + }}{{\rm{e}}^ - }$ . 利用电解水技术获得氢气供给燃料电池发电,可真正实现电能-化学能-电能的能量循环,以及从水到氢再到水的物质循环. ...
1
2020
... HOR和HER都需要电催化剂来降低电极过程的过电势.质子交换膜燃料电池(proton exchange membrane fuel cell,PEMFC)和质子交换膜电解水(proton exchange membrane water electrolysis,PEMWE)技术中主要采用铂族贵金属作为HOR/HER催化剂.这些贵金属催化剂虽可极大的降低HOR/HER过电势,且具有较理想的动力学反应速率6 7 -10 11 12 , 13
1
2020
... HOR和HER都需要电催化剂来降低电极过程的过电势.质子交换膜燃料电池(proton exchange membrane fuel cell,PEMFC)和质子交换膜电解水(proton exchange membrane water electrolysis,PEMWE)技术中主要采用铂族贵金属作为HOR/HER催化剂.这些贵金属催化剂虽可极大的降低HOR/HER过电势,且具有较理想的动力学反应速率6 7 -10 11 12 , 13
2
2019
... HOR和HER都需要电催化剂来降低电极过程的过电势.质子交换膜燃料电池(proton exchange membrane fuel cell,PEMFC)和质子交换膜电解水(proton exchange membrane water electrolysis,PEMWE)技术中主要采用铂族贵金属作为HOR/HER催化剂.这些贵金属催化剂虽可极大的降低HOR/HER过电势,且具有较理想的动力学反应速率6 7 -10 11 12 , 13
... 尽管如此,Juarez 7 41 2 O是一种非常快的Had 供体,水的解离不应是决定HER动力学的关键步骤,并且在酸性和碱性溶液中,由于两种不同的Had 的来源会导致HOR/HER速率随着pH的变化发生急剧的改变,而不是实验上所观察到的逐渐变化.Koper等42 + /OH− 等难以穿过界面双电层区域,使得界面水的重组能更高,氢的吸附速率减小,最终导致Volmer步骤具有更高的能垒,即在碱性HER过程中,水的解离不是速度控制步骤.据此,关于HER的双功能机理的更多细节还需进一步完善和深入研究. ...
1
2017
... HOR和HER都需要电催化剂来降低电极过程的过电势.质子交换膜燃料电池(proton exchange membrane fuel cell,PEMFC)和质子交换膜电解水(proton exchange membrane water electrolysis,PEMWE)技术中主要采用铂族贵金属作为HOR/HER催化剂.这些贵金属催化剂虽可极大的降低HOR/HER过电势,且具有较理想的动力学反应速率6 7 -10 11 12 , 13
1
2017
... HOR和HER都需要电催化剂来降低电极过程的过电势.质子交换膜燃料电池(proton exchange membrane fuel cell,PEMFC)和质子交换膜电解水(proton exchange membrane water electrolysis,PEMWE)技术中主要采用铂族贵金属作为HOR/HER催化剂.这些贵金属催化剂虽可极大的降低HOR/HER过电势,且具有较理想的动力学反应速率6 7 -10 11 12 , 13
5
2010
... HOR和HER都需要电催化剂来降低电极过程的过电势.质子交换膜燃料电池(proton exchange membrane fuel cell,PEMFC)和质子交换膜电解水(proton exchange membrane water electrolysis,PEMWE)技术中主要采用铂族贵金属作为HOR/HER催化剂.这些贵金属催化剂虽可极大的降低HOR/HER过电势,且具有较理想的动力学反应速率6 7 -10 11 12 , 13
... 如图 1 所示,铂基催化剂在碱性电解质中的HOR/HER活性至少比在酸性介质中低2至3个数量级11
...
11 (a) HOR/HER specific exchange current density of Pt/C in a PEMFC at 353 K compared to that obtained in 0.1 mol∙L<sup>−1</sup> KOH and extrapolated to 353 K. (b) HOR overpotential of Pt/C with different mass activity in KOH (black solid lines and gray dashed lines); this is compared with mass activities measured on Pt/C in a PEMFC at 353 K (red lines) <sup><xref ref-type="bibr" rid="b11">11</xref></sup>. Adapted with permission, Copyright 2011, Electrochemical Society, Inc. ...
...
11 .
Adapted with permission, Copyright 2011, Electrochemical Society, Inc. ...
... 在Heyrovsky(RDS)-Volmer和Heyrovsky-Volmer(RDS)反应机理中,Butler-Volmer图形具有非对称性,这种非对称性来源于电子在RDS的前一步或RDS的后一步中参与反应.例如,Sheng等11 ab initio )的微观动力学模拟(micro-kinetic modeling)也发现Pt(111)上HER遵循Heyrovsky(RDS)-Volmer机理. ...
2
2019
... HOR和HER都需要电催化剂来降低电极过程的过电势.质子交换膜燃料电池(proton exchange membrane fuel cell,PEMFC)和质子交换膜电解水(proton exchange membrane water electrolysis,PEMWE)技术中主要采用铂族贵金属作为HOR/HER催化剂.这些贵金属催化剂虽可极大的降低HOR/HER过电势,且具有较理想的动力学反应速率6 7 -10 11 12 , 13
... DFT计算与微观动力学的结合是深入研究HOR/HER机理的发展方向.有研究者将DFT计算结果作为微观动力学模型的基本参数,对HOR/HER反应机理及动力学有了更深刻的认识.例如,Huang等12 + 的电荷、OH− 的溶剂配位数等参数,建立了碱性Volmer步的微观Hamiltonian模型,其中包含了电子相互作用、键的断裂、溶剂重组和双电层效应.该模型给出了一个简单但是信息量大的碱性Volmer步的活化能垒公式,量化了各因素的贡献,并阐明了在带电量更大的界面上活化能更高,不是因为溶剂重组更难,而是OH− 达到双电层区域需要做更大的功.Lamoureux等100
4
2019
... HOR和HER都需要电催化剂来降低电极过程的过电势.质子交换膜燃料电池(proton exchange membrane fuel cell,PEMFC)和质子交换膜电解水(proton exchange membrane water electrolysis,PEMWE)技术中主要采用铂族贵金属作为HOR/HER催化剂.这些贵金属催化剂虽可极大的降低HOR/HER过电势,且具有较理想的动力学反应速率6 7 -10 11 12 , 13
... 现已有许多文献对HOR/HER催化剂的发展14 , 15 16 , 17 18 13 , 19 , 20
... 分析电化学极化中过电位与电流密度之间的关系是考察电化学动力学特征,以及反应决速步(rate-determining step,RDS)的有效方法之一,通常,可直接通过分析电化学极化曲线的Tafel斜率(Tafel slope,TS)来判断HOR/HER遵循的路径或反应机理.Shinagawa等21 表 1 汇总了HOR/HER中各决速步的理论Tafel斜率和对应机理的实验Tafel斜率13
... The theoretical Tafel slope of the rate-determining step in HOR/HER, mechanism of HOR/HER and corresponding Tafel slope (298 K).
Table 1 Rate-determining step (RDS) Tafel slope/(mV∙dec−1 ) (theoretical value) 21 Mechanism Tafel slope/(mV∙dec−1 ) 13 HER HOR HER HOR Tafel 30 30 Tafel(RDS)-Volmer 30 30 Volmer 120 120 Tafel-Volmer(RDS) 118 118 Heyrovsky 40 (θ H > 0.6) 120 (θ H > 0.6) Heyrovsky(RDS)-Volmer 39 118 120 (θ H < 0.6) 40 (θ H < 0.6) Heyrovsky-Volmer(RDS) 118 39
θ H is the coverage of H on the surface. ...
1
2018
... 现已有许多文献对HOR/HER催化剂的发展14 , 15 16 , 17 18 13 , 19 , 20
1
2019
... 现已有许多文献对HOR/HER催化剂的发展14 , 15 16 , 17 18 13 , 19 , 20
1
2018
... 现已有许多文献对HOR/HER催化剂的发展14 , 15 16 , 17 18 13 , 19 , 20
1
2019
... 现已有许多文献对HOR/HER催化剂的发展14 , 15 16 , 17 18 13 , 19 , 20
1
2014
... 现已有许多文献对HOR/HER催化剂的发展14 , 15 16 , 17 18 13 , 19 , 20
1
2018
... 现已有许多文献对HOR/HER催化剂的发展14 , 15 16 , 17 18 13 , 19 , 20
1
2018
... 现已有许多文献对HOR/HER催化剂的发展14 , 15 16 , 17 18 13 , 19 , 20
3
2015
... 分析电化学极化中过电位与电流密度之间的关系是考察电化学动力学特征,以及反应决速步(rate-determining step,RDS)的有效方法之一,通常,可直接通过分析电化学极化曲线的Tafel斜率(Tafel slope,TS)来判断HOR/HER遵循的路径或反应机理.Shinagawa等21 表 1 汇总了HOR/HER中各决速步的理论Tafel斜率和对应机理的实验Tafel斜率13
... The theoretical Tafel slope of the rate-determining step in HOR/HER, mechanism of HOR/HER and corresponding Tafel slope (298 K).
Table 1 Rate-determining step (RDS) Tafel slope/(mV∙dec−1 ) (theoretical value) 21 Mechanism Tafel slope/(mV∙dec−1 ) 13 HER HOR HER HOR Tafel 30 30 Tafel(RDS)-Volmer 30 30 Volmer 120 120 Tafel-Volmer(RDS) 118 118 Heyrovsky 40 (θ H > 0.6) 120 (θ H > 0.6) Heyrovsky(RDS)-Volmer 39 118 120 (θ H < 0.6) 40 (θ H < 0.6) Heyrovsky-Volmer(RDS) 118 39
θ H is the coverage of H on the surface. ...
... 值得注意的是,HER中Tafel(RDS)-Volmer和Heyrovsky(RDS)-Volmer机理的Tafel斜率分别为30和39 mV∙dec−1 ,数值非常接近.在实验中仅通过测量Tafel斜率很难得出唯一明确的反应机理.HOR的Tafel(RDS)-Volmer和Heyrovsky-Volmer(RDS)机理中也存在类似的情况.另外,催化剂的Tafel斜率还会受pH和电势等外界因素的影响,导致同种催化剂在不同的反应环境中,可能具有不同的Tafel斜率值21 −1 的H2 SO4 溶液中的Tafel斜率为30 mV∙dec−1 32 −1 33 −1 的NaOH溶液中Tafel斜率为125 mV∙dec−1 34 −1 ,而过电势较高时,其值为120 mV∙dec−1 .因此,采用Tafel斜率分析反应机理时,必须注明电解质,并选择适合的电极电势范围.此外,可以考虑引入反应速率等数据来进行更加深入的分析.例如,Montero等23 , 24 v Heyrovsky < v Tafel < v Volmer ,且Heyrovsky的反应速率比Tafel的反应速率低7个数量级,这就意味着碱性介质中Ir和Rh电极上HOR实际上不会沿Heyrovsky-Volmer路径进行,而是遵循Tafel-Volmer机理,且Tafel为RDS. ...
1
2015
... 对Tafel(RDS)-Volmer机理,因为Tafel步骤是一个不涉及电子转移的化学反应,反应动力学不遵循Butler-Volmer方程,因此HOR/HER的Tafel斜率均为30 mV∙dec−1 .例如,John等22 x y −1 ,确定Tafel步为RDS,反应遵循Tafel(RDS)-Volmer机理.碱性介质中的Rh电极23 24 25 −1 ,认为RDS为Tafel步.该结论存在争议,因为只有在强极化状态下(理论过电势高于118 mV,通常实际过电势高于60 mV 26
2
2015
... 对Tafel(RDS)-Volmer机理,因为Tafel步骤是一个不涉及电子转移的化学反应,反应动力学不遵循Butler-Volmer方程,因此HOR/HER的Tafel斜率均为30 mV∙dec−1 .例如,John等22 x y −1 ,确定Tafel步为RDS,反应遵循Tafel(RDS)-Volmer机理.碱性介质中的Rh电极23 24 25 −1 ,认为RDS为Tafel步.该结论存在争议,因为只有在强极化状态下(理论过电势高于118 mV,通常实际过电势高于60 mV 26
... 值得注意的是,HER中Tafel(RDS)-Volmer和Heyrovsky(RDS)-Volmer机理的Tafel斜率分别为30和39 mV∙dec−1 ,数值非常接近.在实验中仅通过测量Tafel斜率很难得出唯一明确的反应机理.HOR的Tafel(RDS)-Volmer和Heyrovsky-Volmer(RDS)机理中也存在类似的情况.另外,催化剂的Tafel斜率还会受pH和电势等外界因素的影响,导致同种催化剂在不同的反应环境中,可能具有不同的Tafel斜率值21 −1 的H2 SO4 溶液中的Tafel斜率为30 mV∙dec−1 32 −1 33 −1 的NaOH溶液中Tafel斜率为125 mV∙dec−1 34 −1 ,而过电势较高时,其值为120 mV∙dec−1 .因此,采用Tafel斜率分析反应机理时,必须注明电解质,并选择适合的电极电势范围.此外,可以考虑引入反应速率等数据来进行更加深入的分析.例如,Montero等23 , 24 v Heyrovsky < v Tafel < v Volmer ,且Heyrovsky的反应速率比Tafel的反应速率低7个数量级,这就意味着碱性介质中Ir和Rh电极上HOR实际上不会沿Heyrovsky-Volmer路径进行,而是遵循Tafel-Volmer机理,且Tafel为RDS. ...
2
2016
... 对Tafel(RDS)-Volmer机理,因为Tafel步骤是一个不涉及电子转移的化学反应,反应动力学不遵循Butler-Volmer方程,因此HOR/HER的Tafel斜率均为30 mV∙dec−1 .例如,John等22 x y −1 ,确定Tafel步为RDS,反应遵循Tafel(RDS)-Volmer机理.碱性介质中的Rh电极23 24 25 −1 ,认为RDS为Tafel步.该结论存在争议,因为只有在强极化状态下(理论过电势高于118 mV,通常实际过电势高于60 mV 26
... 值得注意的是,HER中Tafel(RDS)-Volmer和Heyrovsky(RDS)-Volmer机理的Tafel斜率分别为30和39 mV∙dec−1 ,数值非常接近.在实验中仅通过测量Tafel斜率很难得出唯一明确的反应机理.HOR的Tafel(RDS)-Volmer和Heyrovsky-Volmer(RDS)机理中也存在类似的情况.另外,催化剂的Tafel斜率还会受pH和电势等外界因素的影响,导致同种催化剂在不同的反应环境中,可能具有不同的Tafel斜率值21 −1 的H2 SO4 溶液中的Tafel斜率为30 mV∙dec−1 32 −1 33 −1 的NaOH溶液中Tafel斜率为125 mV∙dec−1 34 −1 ,而过电势较高时,其值为120 mV∙dec−1 .因此,采用Tafel斜率分析反应机理时,必须注明电解质,并选择适合的电极电势范围.此外,可以考虑引入反应速率等数据来进行更加深入的分析.例如,Montero等23 , 24 v Heyrovsky < v Tafel < v Volmer ,且Heyrovsky的反应速率比Tafel的反应速率低7个数量级,这就意味着碱性介质中Ir和Rh电极上HOR实际上不会沿Heyrovsky-Volmer路径进行,而是遵循Tafel-Volmer机理,且Tafel为RDS. ...
1
1997
... 对Tafel(RDS)-Volmer机理,因为Tafel步骤是一个不涉及电子转移的化学反应,反应动力学不遵循Butler-Volmer方程,因此HOR/HER的Tafel斜率均为30 mV∙dec−1 .例如,John等22 x y −1 ,确定Tafel步为RDS,反应遵循Tafel(RDS)-Volmer机理.碱性介质中的Rh电极23 24 25 −1 ,认为RDS为Tafel步.该结论存在争议,因为只有在强极化状态下(理论过电势高于118 mV,通常实际过电势高于60 mV 26
1
2018
... 对Tafel(RDS)-Volmer机理,因为Tafel步骤是一个不涉及电子转移的化学反应,反应动力学不遵循Butler-Volmer方程,因此HOR/HER的Tafel斜率均为30 mV∙dec−1 .例如,John等22 x y −1 ,确定Tafel步为RDS,反应遵循Tafel(RDS)-Volmer机理.碱性介质中的Rh电极23 24 25 −1 ,认为RDS为Tafel步.该结论存在争议,因为只有在强极化状态下(理论过电势高于118 mV,通常实际过电势高于60 mV 26
2
2016
... 关于Tafel-Volmer(RDS)机理,在298 K时,HOR和HER具有相同的Tafel斜率值(118 mV∙dec−1 ),所得的Butler-Volmer图形具有对称性,此现象在酸性和碱性介质中的Pt和一些Pt族金属催化剂上的都可以观察到.例如,Zheng等27 2 在液相的传质比在气相中慢5个数量级28 2 的液相传质极限电流所掩盖,最终测得的Tafel斜率值往往小于118 mV∙dec−1 .因此,在酸性介质中Pt催化剂的HOR动力学电流必须通过微电极、气体扩散电极、H2 -pump法等不受传质限制的方法来测定29 -31
... 对单金属催化HOR活性的研究,如Durst等41 48 ${{\rm{H}}_{{\rm{ad}}}}{\rm{ + O}}{{\rm{H}}^ - } \to {{\rm{H}}_{\rm{2}}}{\rm{O + }}{{\rm{e}}^{ - }}{\rm{ + *}}$ ad 与溶液中的OH− 作用生成水,HER则是逆过程.这种情况下,与酸性介质相同,Had 成为HOR/HER的唯一中间吸附物种,最优的HBE可保持碱性介质中Had 中间体的吸附和脱附平衡.进一步,作者建立了碱性介质中HBE和HER交换电流密度之间的火山关系图48 upd )的峰位置(E peak )与HOE/HER活性之间的相关性,发现了E peak 与氢的吸附强度E M - H 之间的线性相关关系,从而证明了HBE理论27 , 49
1
... 关于Tafel-Volmer(RDS)机理,在298 K时,HOR和HER具有相同的Tafel斜率值(118 mV∙dec−1 ),所得的Butler-Volmer图形具有对称性,此现象在酸性和碱性介质中的Pt和一些Pt族金属催化剂上的都可以观察到.例如,Zheng等27 2 在液相的传质比在气相中慢5个数量级28 2 的液相传质极限电流所掩盖,最终测得的Tafel斜率值往往小于118 mV∙dec−1 .因此,在酸性介质中Pt催化剂的HOR动力学电流必须通过微电极、气体扩散电极、H2 -pump法等不受传质限制的方法来测定29 -31
1
2014
... 关于Tafel-Volmer(RDS)机理,在298 K时,HOR和HER具有相同的Tafel斜率值(118 mV∙dec−1 ),所得的Butler-Volmer图形具有对称性,此现象在酸性和碱性介质中的Pt和一些Pt族金属催化剂上的都可以观察到.例如,Zheng等27 2 在液相的传质比在气相中慢5个数量级28 2 的液相传质极限电流所掩盖,最终测得的Tafel斜率值往往小于118 mV∙dec−1 .因此,在酸性介质中Pt催化剂的HOR动力学电流必须通过微电极、气体扩散电极、H2 -pump法等不受传质限制的方法来测定29 -31
1
2017
... 关于Tafel-Volmer(RDS)机理,在298 K时,HOR和HER具有相同的Tafel斜率值(118 mV∙dec−1 ),所得的Butler-Volmer图形具有对称性,此现象在酸性和碱性介质中的Pt和一些Pt族金属催化剂上的都可以观察到.例如,Zheng等27 2 在液相的传质比在气相中慢5个数量级28 2 的液相传质极限电流所掩盖,最终测得的Tafel斜率值往往小于118 mV∙dec−1 .因此,在酸性介质中Pt催化剂的HOR动力学电流必须通过微电极、气体扩散电极、H2 -pump法等不受传质限制的方法来测定29 -31
1
2014
... 值得注意的是,HER中Tafel(RDS)-Volmer和Heyrovsky(RDS)-Volmer机理的Tafel斜率分别为30和39 mV∙dec−1 ,数值非常接近.在实验中仅通过测量Tafel斜率很难得出唯一明确的反应机理.HOR的Tafel(RDS)-Volmer和Heyrovsky-Volmer(RDS)机理中也存在类似的情况.另外,催化剂的Tafel斜率还会受pH和电势等外界因素的影响,导致同种催化剂在不同的反应环境中,可能具有不同的Tafel斜率值21 −1 的H2 SO4 溶液中的Tafel斜率为30 mV∙dec−1 32 −1 33 −1 的NaOH溶液中Tafel斜率为125 mV∙dec−1 34 −1 ,而过电势较高时,其值为120 mV∙dec−1 .因此,采用Tafel斜率分析反应机理时,必须注明电解质,并选择适合的电极电势范围.此外,可以考虑引入反应速率等数据来进行更加深入的分析.例如,Montero等23 , 24 v Heyrovsky < v Tafel < v Volmer ,且Heyrovsky的反应速率比Tafel的反应速率低7个数量级,这就意味着碱性介质中Ir和Rh电极上HOR实际上不会沿Heyrovsky-Volmer路径进行,而是遵循Tafel-Volmer机理,且Tafel为RDS. ...
1
1986
... 值得注意的是,HER中Tafel(RDS)-Volmer和Heyrovsky(RDS)-Volmer机理的Tafel斜率分别为30和39 mV∙dec−1 ,数值非常接近.在实验中仅通过测量Tafel斜率很难得出唯一明确的反应机理.HOR的Tafel(RDS)-Volmer和Heyrovsky-Volmer(RDS)机理中也存在类似的情况.另外,催化剂的Tafel斜率还会受pH和电势等外界因素的影响,导致同种催化剂在不同的反应环境中,可能具有不同的Tafel斜率值21 −1 的H2 SO4 溶液中的Tafel斜率为30 mV∙dec−1 32 −1 33 −1 的NaOH溶液中Tafel斜率为125 mV∙dec−1 34 −1 ,而过电势较高时,其值为120 mV∙dec−1 .因此,采用Tafel斜率分析反应机理时,必须注明电解质,并选择适合的电极电势范围.此外,可以考虑引入反应速率等数据来进行更加深入的分析.例如,Montero等23 , 24 v Heyrovsky < v Tafel < v Volmer ,且Heyrovsky的反应速率比Tafel的反应速率低7个数量级,这就意味着碱性介质中Ir和Rh电极上HOR实际上不会沿Heyrovsky-Volmer路径进行,而是遵循Tafel-Volmer机理,且Tafel为RDS. ...
4
2013
... Markovic团队35 , 36 37 2 后,虽然表面可用的Pt位点减少了,但是相比于纯Pt(111),复合电极的HER活性却提高了几倍,证实易氧化的金属和Ni(OH)2 在促进HER活性中起到了重要作用.据此,Markovic等38 2 促进水的解离,解离产物OHad 停留在亲氧位点上,而Had 则吸附在邻近的Pt位点上,最终两个Had 复合生成H2 ,如图 3a 所示.其中H2 O分子的解离过程需要O原子与Ni(OH)2 、H原子与Ni(OH)2 边界处的Pt原子的共同作用来实现.实验还发现,在溶液中加入Li+ 后,催化剂的HER活性会进一步提高.HER的双功能机理将其解释为:水合阳离子AC+ 与Ni(OH)2 之间的非共价相互作用可稳定AC+ ,AC+ 进一步与H2 O分子作用,改变H2 O的取向以及氧化物与H2 O相互作用的强度,促进水的解离,从而促进HER动力学. ...
... Angerstein-Kozlowska和Conway 43 35 图 4a 所示Au(111)表面的CV和LSV曲线发现HOR的起始电势与OHad 的吸附电势一致,提出Au(111)上的HOR受OHad 的电势依赖性吸附控制.由此推测出,OHad 在碱性HOR中起着重要作用.此外,他们认为碱性介质中Ir的HOR活性明显高于Pt也可能是由于金属Ir的亲氧性比Pt更高,吸附在Ir表面的OHad 可以促进表面氢中间体Had 的解吸,从而提高Ir的HOR活性.通过比较Pt0.1 Ru0.9 和Pt0.5 Ru0.5 也证实了OHad 的作用,因为前者含有更多亲氧性的Ru,导致在碱性环境中Pt0.1 Ru0.9 的HOR活性是Pt0.5 Ru0.5 的两倍.据此,Markovic等将Ir和PtRu在碱性介质中的HOR活性与催化剂的亲氧性联系起来,认为OHad 是HOR过程中的关键物种,碱性介质中的HOR遵循双功能机理: ...
... (a) Adapted with permission 35 37 44
... 关于碱性介质中HOR/HER反应动力学的研究也是科研工作者关注的焦点,通过微观动力学模拟,可对影响反应机理及动力学的关键因素进行定量描述.Strmcnik等35 3 O+ 、OH− )和不具有pH依赖性(H2 、H2 O)的反应物浓度对极化曲线的影响.研究发现当pH为9时,Pt和Ir的HOR极化曲线中存在两个明显的传质控制平台,表明总电流受两个独立过程(物种)的影响;当pH从11到9.5时,随着OH− 浓度的减小,Pt和Ir的极限扩散电流密度减小,证明OH− 在HOR中起着重要作用,但具体地OH− 如何影响HOR反应动力学,其微观层面影响机制仍不明确. ...
2
2012
... Markovic团队35 , 36 37 2 后,虽然表面可用的Pt位点减少了,但是相比于纯Pt(111),复合电极的HER活性却提高了几倍,证实易氧化的金属和Ni(OH)2 在促进HER活性中起到了重要作用.据此,Markovic等38 2 促进水的解离,解离产物OHad 停留在亲氧位点上,而Had 则吸附在邻近的Pt位点上,最终两个Had 复合生成H2 ,如图 3a 所示.其中H2 O分子的解离过程需要O原子与Ni(OH)2 、H原子与Ni(OH)2 边界处的Pt原子的共同作用来实现.实验还发现,在溶液中加入Li+ 后,催化剂的HER活性会进一步提高.HER的双功能机理将其解释为:水合阳离子AC+ 与Ni(OH)2 之间的非共价相互作用可稳定AC+ ,AC+ 进一步与H2 O分子作用,改变H2 O的取向以及氧化物与H2 O相互作用的强度,促进水的解离,从而促进HER动力学. ...
... 为了证明上述结论,Markovic团队36 d 过渡金属的氢氧化物负载在Pt(111)表面上,构成M2+δ (OH)2−δ /Pt(111)催化剂,通过固定Pt-Had 吸附能相关的描述符,将HER作为“伪”单变量函数来处理,即通过控制OHad -M2+δ 键强来改变催化剂的HER活性.电化学测试发现,各过渡金属氧化物上OHad -M2+δ 键强顺序为:Ni < Co < Fe < Mn,而HER的活性顺序为:Mn < Fe < Co < Ni.由此认为,OHad -M2+δ 键强度与材料的HER活性呈负相关关系,即:在碱性溶液中,HER动力学是由水的解离步骤和水解离产物与催化剂表面相互作用之间的微妙平衡决定的. ...
4
2017
... Markovic团队35 , 36 37 2 后,虽然表面可用的Pt位点减少了,但是相比于纯Pt(111),复合电极的HER活性却提高了几倍,证实易氧化的金属和Ni(OH)2 在促进HER活性中起到了重要作用.据此,Markovic等38 2 促进水的解离,解离产物OHad 停留在亲氧位点上,而Had 则吸附在邻近的Pt位点上,最终两个Had 复合生成H2 ,如图 3a 所示.其中H2 O分子的解离过程需要O原子与Ni(OH)2 、H原子与Ni(OH)2 边界处的Pt原子的共同作用来实现.实验还发现,在溶液中加入Li+ 后,催化剂的HER活性会进一步提高.HER的双功能机理将其解释为:水合阳离子AC+ 与Ni(OH)2 之间的非共价相互作用可稳定AC+ ,AC+ 进一步与H2 O分子作用,改变H2 O的取向以及氧化物与H2 O相互作用的强度,促进水的解离,从而促进HER动力学. ...
... (a) Adapted with permission 35 37 44
... 在此HOR过程中,OHad 的形成促进了Volmer步骤的发生.该HOR的双功能机理的关键在于催化剂的表面同时形成Had 和OHad ,二者反应生成H2 Oad 后脱附.Li等37 3 可提高Pt/C的HOR活性(如图 4b ),证实在催化剂表面引入易形成OHad 的物质,可以提高HOR活性. ...
... 进一步证明HOR双功能机理的一个关键是要提供催化剂表面在HOR电势范围内存在OHad 的直接实验证据.Li等37 ad .其原因是在HOR条件下,体系中催化剂表面不存在可供CO分子与OH竞争吸附的活性位.如图 4c 所示,为了排除CO占据活性位的可能,通过CO溶出实验了解0.4 V以下是否存在OHad ,作者巧妙地在Pt/C的CO溶出实验过程中向体系加入RuCl3 溶液.随着RuCl3 量的增加,Pt/C在0.7 V处的CO溶出峰强度逐渐减弱,表明Pt位点数减少;而0.05 V左右的CO溶出峰强度增大,意味着相邻位点的Ru形成OHad 促进CO氧化.该实验证明了在Hupd 电势区域存在OHad ,且对HOR动力学具有促进作用,为HOR的双功能机理提供了证据.然而没有RuCl3 时,Pt表面能否在0.4 V下形成OHad ,加入RuCl3 对Pt/C催化剂表面是否存在其他影响,如活性位的占据、几何、电子结构等的变化目前仍不清楚. ...
2
2011
... Markovic团队35 , 36 37 2 后,虽然表面可用的Pt位点减少了,但是相比于纯Pt(111),复合电极的HER活性却提高了几倍,证实易氧化的金属和Ni(OH)2 在促进HER活性中起到了重要作用.据此,Markovic等38 2 促进水的解离,解离产物OHad 停留在亲氧位点上,而Had 则吸附在邻近的Pt位点上,最终两个Had 复合生成H2 ,如图 3a 所示.其中H2 O分子的解离过程需要O原子与Ni(OH)2 、H原子与Ni(OH)2 边界处的Pt原子的共同作用来实现.实验还发现,在溶液中加入Li+ 后,催化剂的HER活性会进一步提高.HER的双功能机理将其解释为:水合阳离子AC+ 与Ni(OH)2 之间的非共价相互作用可稳定AC+ ,AC+ 进一步与H2 O分子作用,改变H2 O的取向以及氧化物与H2 O相互作用的强度,促进水的解离,从而促进HER动力学. ...
...
38 ;(b)电流密度为5 mA∙cm
−2 时,过渡金属表面在0.1 mol∙L
−1 HClO
4 和0.1 mol∙L
−1 KOH中的HER过电势,以及Ni(OH)
2 修饰的过渡金属表面在0.1 mol∙L
−1 KOH中的HER过电势
(a) Schematic representation of the HER on Ni(OH)<sub>2</sub>/Pt(111); (b) comparison between activities for the HER, expressed as overpotential required for a 5 mA∙cm<sup>−2</sup> current density, in 0.1 mol∙L<sup>−1</sup> HClO<sub>4</sub> and 0.1 mol∙L<sup>−1</sup> KOH for both bare metal surfaces and Ni(OH)<sub>2</sub>-modifed surfaces. (b) Adapted with permission 39
2
2012
... (b) Adapted with permission 39
... 如图 3b 所示,Markovic等39 2 后,Pt和Ir在碱性溶液中HER活性的差异消失,从而印证了H2 O的解离在HER反应中的重要性.此外,3d 过渡金属V、Ti、Ni材料的表面易被氧化物覆盖,表面性质难以定义,但是表面引入Ni(OH)2 后,HER活性得到明显提升,进一步证明了含氧物种对H2 O解离的促进作用.因此他们提出,碱性条件下水解离困难是造成HER动力学缓慢的主要原因. ...
1
2020
... 基于HER的双功能机理,Peng等40 2 和过渡金属改性的Ni(OH)2 /NiMoPOx vs RHE,下文中未标明电势的参考态时,则表明参考态为RHE)时,其碱性HER活性高于Pt/C.实验数据和DFT计算结果表明,该催化剂HER活性的提升源于Ni(OH)2 对水解离的促进作用以及NiMoP表面O的引入对Had 吸脱附平衡的调节. ...
3
2014
... 尽管如此,Juarez 7 41 2 O是一种非常快的Had 供体,水的解离不应是决定HER动力学的关键步骤,并且在酸性和碱性溶液中,由于两种不同的Had 的来源会导致HOR/HER速率随着pH的变化发生急剧的改变,而不是实验上所观察到的逐渐变化.Koper等42 + /OH− 等难以穿过界面双电层区域,使得界面水的重组能更高,氢的吸附速率减小,最终导致Volmer步骤具有更高的能垒,即在碱性HER过程中,水的解离不是速度控制步骤.据此,关于HER的双功能机理的更多细节还需进一步完善和深入研究. ...
... 对单金属催化HOR活性的研究,如Durst等41 48 ${{\rm{H}}_{{\rm{ad}}}}{\rm{ + O}}{{\rm{H}}^ - } \to {{\rm{H}}_{\rm{2}}}{\rm{O + }}{{\rm{e}}^{ - }}{\rm{ + *}}$ ad 与溶液中的OH− 作用生成水,HER则是逆过程.这种情况下,与酸性介质相同,Had 成为HOR/HER的唯一中间吸附物种,最优的HBE可保持碱性介质中Had 中间体的吸附和脱附平衡.进一步,作者建立了碱性介质中HBE和HER交换电流密度之间的火山关系图48 upd )的峰位置(E peak )与HOE/HER活性之间的相关性,发现了E peak 与氢的吸附强度E M - H 之间的线性相关关系,从而证明了HBE理论27 , 49
... 然而,实验和理论研究均有证据表明Had 在催化剂表面的吸附自由能(∆G H )对pH依赖性可忽略不计50 , 51 G H2 O )才对pH具有依赖性.在此基础上,Zheng等52 $\Delta {{\rm{G}}_{{\rm{H, app}}}}$ G H, app = ΔG H − ΔG H2 O .其中$\Delta {{\rm{G}}_{{\rm{H, app}}}}$ upd 脱附峰位置直接相关($\Delta {{\rm{G}}_{{\rm{H, app}}}}{\rm{ = - F}}{{\rm{E}}_{{\rm{peak}}}}$ ). 从图 5a 中的Hupd 的峰位置可以看出,随着pH的增加,水在Pt(110)和Pt(100)表面的吸附会逐渐减弱从而使$\Delta {{\rm{G}}_{{\rm{H, app}}}}$ $\Delta {{\rm{G}}_{{\rm{H, app}}}}$ 53 U 从+0.29 V变化到−0.46 V (相当于U = 0.3 V,pH从0.2到12.8),带负电荷的Pt(100)逐渐排斥水的吸附.如果假定反应能差与反应能垒之间存在线性关系,根据Arrhenius方程,粗略计算可得pH = 12.8时的HOR活性比pH = 0.2时下降153倍.因此他们认为水的吸附强弱变化是HOR/HER动力学对pH具有依赖性的主要原因.但是该计算对pH的模拟是通过电势与pH之间的公式转化关系实现,真实条件下的不同pH值对水吸附作用的影响仍不清楚.特别是碱性介质中催化剂表界面为何会减弱水的吸附,而弱化水分子为什么可以增强表观H的吸附强度?另外,有研究提出水的重组能的变化以及质子给体从酸性介质中H3 O+ 变为碱性介质中的H2 O也会导致HOR/HER对pH依赖41 , 42
3
... 尽管如此,Juarez 7 41 2 O是一种非常快的Had 供体,水的解离不应是决定HER动力学的关键步骤,并且在酸性和碱性溶液中,由于两种不同的Had 的来源会导致HOR/HER速率随着pH的变化发生急剧的改变,而不是实验上所观察到的逐渐变化.Koper等42 + /OH− 等难以穿过界面双电层区域,使得界面水的重组能更高,氢的吸附速率减小,最终导致Volmer步骤具有更高的能垒,即在碱性HER过程中,水的解离不是速度控制步骤.据此,关于HER的双功能机理的更多细节还需进一步完善和深入研究. ...
... 然而,实验和理论研究均有证据表明Had 在催化剂表面的吸附自由能(∆G H )对pH依赖性可忽略不计50 , 51 G H2 O )才对pH具有依赖性.在此基础上,Zheng等52 $\Delta {{\rm{G}}_{{\rm{H, app}}}}$ G H, app = ΔG H − ΔG H2 O .其中$\Delta {{\rm{G}}_{{\rm{H, app}}}}$ upd 脱附峰位置直接相关($\Delta {{\rm{G}}_{{\rm{H, app}}}}{\rm{ = - F}}{{\rm{E}}_{{\rm{peak}}}}$ ). 从图 5a 中的Hupd 的峰位置可以看出,随着pH的增加,水在Pt(110)和Pt(100)表面的吸附会逐渐减弱从而使$\Delta {{\rm{G}}_{{\rm{H, app}}}}$ $\Delta {{\rm{G}}_{{\rm{H, app}}}}$ 53 U 从+0.29 V变化到−0.46 V (相当于U = 0.3 V,pH从0.2到12.8),带负电荷的Pt(100)逐渐排斥水的吸附.如果假定反应能差与反应能垒之间存在线性关系,根据Arrhenius方程,粗略计算可得pH = 12.8时的HOR活性比pH = 0.2时下降153倍.因此他们认为水的吸附强弱变化是HOR/HER动力学对pH具有依赖性的主要原因.但是该计算对pH的模拟是通过电势与pH之间的公式转化关系实现,真实条件下的不同pH值对水吸附作用的影响仍不清楚.特别是碱性介质中催化剂表界面为何会减弱水的吸附,而弱化水分子为什么可以增强表观H的吸附强度?另外,有研究提出水的重组能的变化以及质子给体从酸性介质中H3 O+ 变为碱性介质中的H2 O也会导致HOR/HER对pH依赖41 , 42
... 总之,尽管HBE理论在很大程度上得到了人们的认可,但是仍存在一些其无法解释的实验现象56 + 的浓度,可以削弱Pt-H2 Oad 相互作用59 60 E peak 依赖于pH值,而Pt(111)表面的E peak 却不依赖于pH值42 E peak 之间的相关关系存在特例.简言之,就阳离子效应和Hupd 的pH效应而言,Pt(111)表面和Pt的高指数晶面上H的吸附具有完全不同的行为,但是二者的HOR/HER速率随pH的变化却一致.由此可见,将HBE与Hupd 峰位置联系起来的HBE理论还需进一步完善,其是否存在另一因素影响着HOR/HER的动力学. ...
1
1990
... Angerstein-Kozlowska和Conway 43 35 图 4a 所示Au(111)表面的CV和LSV曲线发现HOR的起始电势与OHad 的吸附电势一致,提出Au(111)上的HOR受OHad 的电势依赖性吸附控制.由此推测出,OHad 在碱性HOR中起着重要作用.此外,他们认为碱性介质中Ir的HOR活性明显高于Pt也可能是由于金属Ir的亲氧性比Pt更高,吸附在Ir表面的OHad 可以促进表面氢中间体Had 的解吸,从而提高Ir的HOR活性.通过比较Pt0.1 Ru0.9 和Pt0.5 Ru0.5 也证实了OHad 的作用,因为前者含有更多亲氧性的Ru,导致在碱性环境中Pt0.1 Ru0.9 的HOR活性是Pt0.5 Ru0.5 的两倍.据此,Markovic等将Ir和PtRu在碱性介质中的HOR活性与催化剂的亲氧性联系起来,认为OHad 是HOR过程中的关键物种,碱性介质中的HOR遵循双功能机理: ...
2
2016
... (a) Adapted with permission 35 37 44
... 以HOR的双功能机理为依据,许多研究者将亲氧材料复合到催化剂中,并实现了HOR催化活性的提升.如,Alesker等44 图 4d ),得到的峰值功率密度为0.40 W∙cm−2 ,相比于纯Pd作为阳极催化剂时的0.18 W∙cm−2 ,活性有了很大的提升.该研究认为,在不考虑合金的形成以及电子效应的情况下,NPs中Ni的亲氧作用是大幅度提升HOR活性的关键.Alia等45
1
2013
... 以HOR的双功能机理为依据,许多研究者将亲氧材料复合到催化剂中,并实现了HOR催化活性的提升.如,Alesker等44 图 4d ),得到的峰值功率密度为0.40 W∙cm−2 ,相比于纯Pd作为阳极催化剂时的0.18 W∙cm−2 ,活性有了很大的提升.该研究认为,在不考虑合金的形成以及电子效应的情况下,NPs中Ni的亲氧作用是大幅度提升HOR活性的关键.Alia等45
1
2017
... 然而,Ramaswamy等46 ad 与OH− 作用生成水,此过程需要更高的活化能;(2)在双金属PtRu/C表面,可在相对较低的电势下形成Ru-Hupd …OHad 过渡态,Pt-Had 与该过渡态发生反应,可在低电势下加速产物H2 O的形成;(3)在Pt与Nb、Ni、Cu、Au等过渡金属形成的合金表面,在高pH条件下不是形成Hupd 而是一层氧化物,此时才涉及到上述的HOR双功能机理,即Pt-Had 与过渡金属氧化物上形成的OHad 直接发生反应.此外,Liu等47 − 比OHad 更稳定,OH− 更易参与反应;而在0.9 V时,OHad 具有更好的稳定性,此时OHad 更可能参与反应,HOR遵循双功能机理.由此可见,电势以及催化剂结构、组分都可能对HOR机理产生影响.对在HOR电势范围内不能形成OHad 的催化剂,双功能机理似乎不能用于解释其碱性HOR机理和活性变化,由此难以统一采用双功能机理来指导催化剂活性的提升. ...
1
2020
... 然而,Ramaswamy等46 ad 与OH− 作用生成水,此过程需要更高的活化能;(2)在双金属PtRu/C表面,可在相对较低的电势下形成Ru-Hupd …OHad 过渡态,Pt-Had 与该过渡态发生反应,可在低电势下加速产物H2 O的形成;(3)在Pt与Nb、Ni、Cu、Au等过渡金属形成的合金表面,在高pH条件下不是形成Hupd 而是一层氧化物,此时才涉及到上述的HOR双功能机理,即Pt-Had 与过渡金属氧化物上形成的OHad 直接发生反应.此外,Liu等47 − 比OHad 更稳定,OH− 更易参与反应;而在0.9 V时,OHad 具有更好的稳定性,此时OHad 更可能参与反应,HOR遵循双功能机理.由此可见,电势以及催化剂结构、组分都可能对HOR机理产生影响.对在HOR电势范围内不能形成OHad 的催化剂,双功能机理似乎不能用于解释其碱性HOR机理和活性变化,由此难以统一采用双功能机理来指导催化剂活性的提升. ...
2
2013
... 对单金属催化HOR活性的研究,如Durst等41 48 ${{\rm{H}}_{{\rm{ad}}}}{\rm{ + O}}{{\rm{H}}^ - } \to {{\rm{H}}_{\rm{2}}}{\rm{O + }}{{\rm{e}}^{ - }}{\rm{ + *}}$ ad 与溶液中的OH− 作用生成水,HER则是逆过程.这种情况下,与酸性介质相同,Had 成为HOR/HER的唯一中间吸附物种,最优的HBE可保持碱性介质中Had 中间体的吸附和脱附平衡.进一步,作者建立了碱性介质中HBE和HER交换电流密度之间的火山关系图48 upd )的峰位置(E peak )与HOE/HER活性之间的相关性,发现了E peak 与氢的吸附强度E M - H 之间的线性相关关系,从而证明了HBE理论27 , 49
... 48 ;通过考察Pt、Ir、Pd、Rh等过渡金属的欠电势沉积氢(Hupd )的峰位置(E peak )与HOE/HER活性之间的相关性,发现了E peak 与氢的吸附强度E M - H 之间的线性相关关系,从而证明了HBE理论27 , 49
2
2015
... 对单金属催化HOR活性的研究,如Durst等41 48 ${{\rm{H}}_{{\rm{ad}}}}{\rm{ + O}}{{\rm{H}}^ - } \to {{\rm{H}}_{\rm{2}}}{\rm{O + }}{{\rm{e}}^{ - }}{\rm{ + *}}$ ad 与溶液中的OH− 作用生成水,HER则是逆过程.这种情况下,与酸性介质相同,Had 成为HOR/HER的唯一中间吸附物种,最优的HBE可保持碱性介质中Had 中间体的吸附和脱附平衡.进一步,作者建立了碱性介质中HBE和HER交换电流密度之间的火山关系图48 upd )的峰位置(E peak )与HOE/HER活性之间的相关性,发现了E peak 与氢的吸附强度E M - H 之间的线性相关关系,从而证明了HBE理论27 , 49
... (a) Adapted with permission 49 54
1
2006
... 然而,实验和理论研究均有证据表明Had 在催化剂表面的吸附自由能(∆G H )对pH依赖性可忽略不计50 , 51 G H2 O )才对pH具有依赖性.在此基础上,Zheng等52 $\Delta {{\rm{G}}_{{\rm{H, app}}}}$ G H, app = ΔG H − ΔG H2 O .其中$\Delta {{\rm{G}}_{{\rm{H, app}}}}$ upd 脱附峰位置直接相关($\Delta {{\rm{G}}_{{\rm{H, app}}}}{\rm{ = - F}}{{\rm{E}}_{{\rm{peak}}}}$ ). 从图 5a 中的Hupd 的峰位置可以看出,随着pH的增加,水在Pt(110)和Pt(100)表面的吸附会逐渐减弱从而使$\Delta {{\rm{G}}_{{\rm{H, app}}}}$ $\Delta {{\rm{G}}_{{\rm{H, app}}}}$ 53 U 从+0.29 V变化到−0.46 V (相当于U = 0.3 V,pH从0.2到12.8),带负电荷的Pt(100)逐渐排斥水的吸附.如果假定反应能差与反应能垒之间存在线性关系,根据Arrhenius方程,粗略计算可得pH = 12.8时的HOR活性比pH = 0.2时下降153倍.因此他们认为水的吸附强弱变化是HOR/HER动力学对pH具有依赖性的主要原因.但是该计算对pH的模拟是通过电势与pH之间的公式转化关系实现,真实条件下的不同pH值对水吸附作用的影响仍不清楚.特别是碱性介质中催化剂表界面为何会减弱水的吸附,而弱化水分子为什么可以增强表观H的吸附强度?另外,有研究提出水的重组能的变化以及质子给体从酸性介质中H3 O+ 变为碱性介质中的H2 O也会导致HOR/HER对pH依赖41 , 42
1
2013
... 然而,实验和理论研究均有证据表明Had 在催化剂表面的吸附自由能(∆G H )对pH依赖性可忽略不计50 , 51 G H2 O )才对pH具有依赖性.在此基础上,Zheng等52 $\Delta {{\rm{G}}_{{\rm{H, app}}}}$ G H, app = ΔG H − ΔG H2 O .其中$\Delta {{\rm{G}}_{{\rm{H, app}}}}$ upd 脱附峰位置直接相关($\Delta {{\rm{G}}_{{\rm{H, app}}}}{\rm{ = - F}}{{\rm{E}}_{{\rm{peak}}}}$ ). 从图 5a 中的Hupd 的峰位置可以看出,随着pH的增加,水在Pt(110)和Pt(100)表面的吸附会逐渐减弱从而使$\Delta {{\rm{G}}_{{\rm{H, app}}}}$ $\Delta {{\rm{G}}_{{\rm{H, app}}}}$ 53 U 从+0.29 V变化到−0.46 V (相当于U = 0.3 V,pH从0.2到12.8),带负电荷的Pt(100)逐渐排斥水的吸附.如果假定反应能差与反应能垒之间存在线性关系,根据Arrhenius方程,粗略计算可得pH = 12.8时的HOR活性比pH = 0.2时下降153倍.因此他们认为水的吸附强弱变化是HOR/HER动力学对pH具有依赖性的主要原因.但是该计算对pH的模拟是通过电势与pH之间的公式转化关系实现,真实条件下的不同pH值对水吸附作用的影响仍不清楚.特别是碱性介质中催化剂表界面为何会减弱水的吸附,而弱化水分子为什么可以增强表观H的吸附强度?另外,有研究提出水的重组能的变化以及质子给体从酸性介质中H3 O+ 变为碱性介质中的H2 O也会导致HOR/HER对pH依赖41 , 42
1
2018
... 然而,实验和理论研究均有证据表明Had 在催化剂表面的吸附自由能(∆G H )对pH依赖性可忽略不计50 , 51 G H2 O )才对pH具有依赖性.在此基础上,Zheng等52 $\Delta {{\rm{G}}_{{\rm{H, app}}}}$ G H, app = ΔG H − ΔG H2 O .其中$\Delta {{\rm{G}}_{{\rm{H, app}}}}$ upd 脱附峰位置直接相关($\Delta {{\rm{G}}_{{\rm{H, app}}}}{\rm{ = - F}}{{\rm{E}}_{{\rm{peak}}}}$ ). 从图 5a 中的Hupd 的峰位置可以看出,随着pH的增加,水在Pt(110)和Pt(100)表面的吸附会逐渐减弱从而使$\Delta {{\rm{G}}_{{\rm{H, app}}}}$ $\Delta {{\rm{G}}_{{\rm{H, app}}}}$ 53 U 从+0.29 V变化到−0.46 V (相当于U = 0.3 V,pH从0.2到12.8),带负电荷的Pt(100)逐渐排斥水的吸附.如果假定反应能差与反应能垒之间存在线性关系,根据Arrhenius方程,粗略计算可得pH = 12.8时的HOR活性比pH = 0.2时下降153倍.因此他们认为水的吸附强弱变化是HOR/HER动力学对pH具有依赖性的主要原因.但是该计算对pH的模拟是通过电势与pH之间的公式转化关系实现,真实条件下的不同pH值对水吸附作用的影响仍不清楚.特别是碱性介质中催化剂表界面为何会减弱水的吸附,而弱化水分子为什么可以增强表观H的吸附强度?另外,有研究提出水的重组能的变化以及质子给体从酸性介质中H3 O+ 变为碱性介质中的H2 O也会导致HOR/HER对pH依赖41 , 42
3
2018
... 然而,实验和理论研究均有证据表明Had 在催化剂表面的吸附自由能(∆G H )对pH依赖性可忽略不计50 , 51 G H2 O )才对pH具有依赖性.在此基础上,Zheng等52 $\Delta {{\rm{G}}_{{\rm{H, app}}}}$ G H, app = ΔG H − ΔG H2 O .其中$\Delta {{\rm{G}}_{{\rm{H, app}}}}$ upd 脱附峰位置直接相关($\Delta {{\rm{G}}_{{\rm{H, app}}}}{\rm{ = - F}}{{\rm{E}}_{{\rm{peak}}}}$ ). 从图 5a 中的Hupd 的峰位置可以看出,随着pH的增加,水在Pt(110)和Pt(100)表面的吸附会逐渐减弱从而使$\Delta {{\rm{G}}_{{\rm{H, app}}}}$ $\Delta {{\rm{G}}_{{\rm{H, app}}}}$ 53 U 从+0.29 V变化到−0.46 V (相当于U = 0.3 V,pH从0.2到12.8),带负电荷的Pt(100)逐渐排斥水的吸附.如果假定反应能差与反应能垒之间存在线性关系,根据Arrhenius方程,粗略计算可得pH = 12.8时的HOR活性比pH = 0.2时下降153倍.因此他们认为水的吸附强弱变化是HOR/HER动力学对pH具有依赖性的主要原因.但是该计算对pH的模拟是通过电势与pH之间的公式转化关系实现,真实条件下的不同pH值对水吸附作用的影响仍不清楚.特别是碱性介质中催化剂表界面为何会减弱水的吸附,而弱化水分子为什么可以增强表观H的吸附强度?另外,有研究提出水的重组能的变化以及质子给体从酸性介质中H3 O+ 变为碱性介质中的H2 O也会导致HOR/HER对pH依赖41 , 42
... 针对第二个挑战——界面电极电势的模拟,Lozovoi等94 95 96 , 97 95 -98 53 2 O/Pt(100)界面的模拟(图 9 ),通过在显性溶剂中加入Na+ (图 9b ),以及在显性溶剂的上方加入隐性溶剂(图 9c )等方案99 − 的额外电子,使得功函值分别为4.73、4.34、4.11和3.98 eV,从而模拟电势为+0.29、−0.10、−0.33和−0.46 V的电极表面.当H2 O/Pt(100)的功函为5.06 eV时,对应的U 值为0.62 V,接近于实验条件下Pt(100)的零电荷电势值0.41 V. ...
... (a–c) Adapted with permission 53
2
2015
... (a) Adapted with permission 49 54
... Zheng等54 −1 KOH溶液中,HOR/HER活性为:Ir/C-800 < Ir/C-600 < Ir/C-500 < Ir/C-300 < Ir/C,这与总的电化学活性表面积顺序恰恰相反.作者将所得的Hupd 解吸峰分解为4个峰,分别代表不同的H吸附位点.在四类位点中,H1a 位点的HBE值最小,对应的Hupd 最弱,且H1a 位点的HOR/HER活性与电化学活性表面积无关,如图 5b 所示,证明具有最小HBE值的位点是催化HOR/HER最优活性位点.HBE值最小的位点与HOR/HER活性之间的相关性为HBE理论提供了证据. ...
2
2017
... 其他研究者也直接或间接地证明了HBE理论,同时也存在部分争议.例如,Lu等55 ad 的影响.通过比较Had 结合能基本相同但OHad 结合能相差较大的PtNi纳米颗粒和酸洗后的PtNi纳米颗粒的HOR活性,发现碱性电解质中OHad 不是影响HOR活性的主要因素,HBE可以作为碱性HOR的活性描述符.然而,有研究者通过碱性介质中Ni的CVs特征峰,检测到Pt表面存在金属Ni56 55 , 57 ad 之间的相互作用,导致催化剂活性的提升.由于双功能机理在解释HOR/HER活性的提升方面需要催化剂表面存在第二种物质,故他们认为该现象可以用HBE理论来解释.然而,在电化学反应条件下,Ru或Ni很可能会迁移到Pt的表面58
... 55 , 57 ,且认为是Ru或Ni引入的应力效应和配位效应削弱了Pt-Had 之间的相互作用,导致催化剂活性的提升.由于双功能机理在解释HOR/HER活性的提升方面需要催化剂表面存在第二种物质,故他们认为该现象可以用HBE理论来解释.然而,在电化学反应条件下,Ru或Ni很可能会迁移到Pt的表面58
2
2019
... 其他研究者也直接或间接地证明了HBE理论,同时也存在部分争议.例如,Lu等55 ad 的影响.通过比较Had 结合能基本相同但OHad 结合能相差较大的PtNi纳米颗粒和酸洗后的PtNi纳米颗粒的HOR活性,发现碱性电解质中OHad 不是影响HOR活性的主要因素,HBE可以作为碱性HOR的活性描述符.然而,有研究者通过碱性介质中Ni的CVs特征峰,检测到Pt表面存在金属Ni56 55 , 57 ad 之间的相互作用,导致催化剂活性的提升.由于双功能机理在解释HOR/HER活性的提升方面需要催化剂表面存在第二种物质,故他们认为该现象可以用HBE理论来解释.然而,在电化学反应条件下,Ru或Ni很可能会迁移到Pt的表面58
... 总之,尽管HBE理论在很大程度上得到了人们的认可,但是仍存在一些其无法解释的实验现象56 + 的浓度,可以削弱Pt-H2 Oad 相互作用59 60 E peak 依赖于pH值,而Pt(111)表面的E peak 却不依赖于pH值42 E peak 之间的相关关系存在特例.简言之,就阳离子效应和Hupd 的pH效应而言,Pt(111)表面和Pt的高指数晶面上H的吸附具有完全不同的行为,但是二者的HOR/HER速率随pH的变化却一致.由此可见,将HBE与Hupd 峰位置联系起来的HBE理论还需进一步完善,其是否存在另一因素影响着HOR/HER的动力学. ...
1
2018
... 其他研究者也直接或间接地证明了HBE理论,同时也存在部分争议.例如,Lu等55 ad 的影响.通过比较Had 结合能基本相同但OHad 结合能相差较大的PtNi纳米颗粒和酸洗后的PtNi纳米颗粒的HOR活性,发现碱性电解质中OHad 不是影响HOR活性的主要因素,HBE可以作为碱性HOR的活性描述符.然而,有研究者通过碱性介质中Ni的CVs特征峰,检测到Pt表面存在金属Ni56 55 , 57 ad 之间的相互作用,导致催化剂活性的提升.由于双功能机理在解释HOR/HER活性的提升方面需要催化剂表面存在第二种物质,故他们认为该现象可以用HBE理论来解释.然而,在电化学反应条件下,Ru或Ni很可能会迁移到Pt的表面58
1
2005
... 其他研究者也直接或间接地证明了HBE理论,同时也存在部分争议.例如,Lu等55 ad 的影响.通过比较Had 结合能基本相同但OHad 结合能相差较大的PtNi纳米颗粒和酸洗后的PtNi纳米颗粒的HOR活性,发现碱性电解质中OHad 不是影响HOR活性的主要因素,HBE可以作为碱性HOR的活性描述符.然而,有研究者通过碱性介质中Ni的CVs特征峰,检测到Pt表面存在金属Ni56 55 , 57 ad 之间的相互作用,导致催化剂活性的提升.由于双功能机理在解释HOR/HER活性的提升方面需要催化剂表面存在第二种物质,故他们认为该现象可以用HBE理论来解释.然而,在电化学反应条件下,Ru或Ni很可能会迁移到Pt的表面58
1
2015
... 总之,尽管HBE理论在很大程度上得到了人们的认可,但是仍存在一些其无法解释的实验现象56 + 的浓度,可以削弱Pt-H2 Oad 相互作用59 60 E peak 依赖于pH值,而Pt(111)表面的E peak 却不依赖于pH值42 E peak 之间的相关关系存在特例.简言之,就阳离子效应和Hupd 的pH效应而言,Pt(111)表面和Pt的高指数晶面上H的吸附具有完全不同的行为,但是二者的HOR/HER速率随pH的变化却一致.由此可见,将HBE与Hupd 峰位置联系起来的HBE理论还需进一步完善,其是否存在另一因素影响着HOR/HER的动力学. ...
1
2009
... 总之,尽管HBE理论在很大程度上得到了人们的认可,但是仍存在一些其无法解释的实验现象56 + 的浓度,可以削弱Pt-H2 Oad 相互作用59 60 E peak 依赖于pH值,而Pt(111)表面的E peak 却不依赖于pH值42 E peak 之间的相关关系存在特例.简言之,就阳离子效应和Hupd 的pH效应而言,Pt(111)表面和Pt的高指数晶面上H的吸附具有完全不同的行为,但是二者的HOR/HER速率随pH的变化却一致.由此可见,将HBE与Hupd 峰位置联系起来的HBE理论还需进一步完善,其是否存在另一因素影响着HOR/HER的动力学. ...
2
2015
... 电子效应重点关注催化剂表界面电子结构的变化,其认为催化剂催化HOR/HER时,表界面的OH− /OHad 不仅直接与Had 作用反应,还可通过影响催化剂的电子结构而影响催化活性.Wang等61 −1 H2 SO4 溶液中,Pt/C在0.85 V处出现唯一的CO溶出峰,在与Ru合金化(PtRu/C)以后,CO溶出峰负移了0.3 V,表明Ru在酸性环境中的确加速了OHad 的形成(图 6a ,b ).但是在0.1 mol∙L−1 KOH溶液中,相比于PtRu/C,Pt/C在0.2 V附近出现多个CO溶出峰,且峰电势负移了0.35 V,表明在碱性环境中,Pt表面比PtRu表面更容易产生OHad .由此,不能采用HOR的双功能机理解释为什么在碱性介质中PtRu/C较Pt/C具有更优的HOR活性.此外,作者还发现在碱性介质中,Pt/C的CV曲线中以强Had 峰为主,而PtRu/C以弱Had 峰为主,且Pt3 Ru上的Ru位点被OHad 占据后,Pt-Had 键会进一步减弱.他们将这种现象归为电子效应,即Ru与Ru上吸附的OHad 会调节Pt的电子结构,导致Pt对Had 的吸附减弱,从而提高催化剂的碱性HOR活性. ...
... (a, b) Adapted with permission 61 62 63
2
2019
... (a, b) Adapted with permission 61 62 63
... 上述电子效应实际上广泛地存在于复合催化剂中.Peng等62 2 /Ni、NiO/Ni等属氧化物/金属复合催化剂界面间的电荷转移,可导致金属氧化物/金属界面不吸附OHad 和H2 Oad ,只吸附Had ,且界面效应可以调节Had 的吸附达到最优值,使其更容易脱附形成H2 ,大大提高催化剂的HER活性.如同在“金属氧化物/金属”界面周围形成H2 快速抽提的“烟囱”,称之为金属氧化物/金属界面对HER的“烟囱效应”(图 6c ).HOR在复合催化剂中也存在类似的“烟囱效应”(图 6d ) 63 2 表面时,Ru-TiO2 通过界面形成的Ru-O键调节界面Ru簇的氧化程度,界面间的电子转移抑制了HOR过程中Ru簇的氧化,导致OHad 和H2 Oad 在Ru位点上的吸附减弱,释放出更多的H吸附活性位,使复合催化剂的HOR质量活性比Ru/C和PtRu/C分别高17.5和1.5倍.此外,调节金属氧化物-金属间的成键类型,也可以有效调节催化剂表界面的电子结构,同步实现催化剂的高HOR活性、抗氧化性以及抗中毒特性.Zhou等64 2 催化剂.界面金属键有效地促进了金属氧化物与金属间的电子转移,促使Ru簇的价带中充满电子,使其具有最优HBE的同时,难以被氧化且CO吸附受阻,具有很强的抗CO中毒特性和抗氧化性.该催化剂在酸性和碱性条件下,HOR质量活性比商业化的PtRu/C催化剂高15%至30%. ...
2
2020
... (a, b) Adapted with permission 61 62 63
... 上述电子效应实际上广泛地存在于复合催化剂中.Peng等62 2 /Ni、NiO/Ni等属氧化物/金属复合催化剂界面间的电荷转移,可导致金属氧化物/金属界面不吸附OHad 和H2 Oad ,只吸附Had ,且界面效应可以调节Had 的吸附达到最优值,使其更容易脱附形成H2 ,大大提高催化剂的HER活性.如同在“金属氧化物/金属”界面周围形成H2 快速抽提的“烟囱”,称之为金属氧化物/金属界面对HER的“烟囱效应”(图 6c ).HOR在复合催化剂中也存在类似的“烟囱效应”(图 6d ) 63 2 表面时,Ru-TiO2 通过界面形成的Ru-O键调节界面Ru簇的氧化程度,界面间的电子转移抑制了HOR过程中Ru簇的氧化,导致OHad 和H2 Oad 在Ru位点上的吸附减弱,释放出更多的H吸附活性位,使复合催化剂的HOR质量活性比Ru/C和PtRu/C分别高17.5和1.5倍.此外,调节金属氧化物-金属间的成键类型,也可以有效调节催化剂表界面的电子结构,同步实现催化剂的高HOR活性、抗氧化性以及抗中毒特性.Zhou等64 2 催化剂.界面金属键有效地促进了金属氧化物与金属间的电子转移,促使Ru簇的价带中充满电子,使其具有最优HBE的同时,难以被氧化且CO吸附受阻,具有很强的抗CO中毒特性和抗氧化性.该催化剂在酸性和碱性条件下,HOR质量活性比商业化的PtRu/C催化剂高15%至30%. ...
1
2020
... 上述电子效应实际上广泛地存在于复合催化剂中.Peng等62 2 /Ni、NiO/Ni等属氧化物/金属复合催化剂界面间的电荷转移,可导致金属氧化物/金属界面不吸附OHad 和H2 Oad ,只吸附Had ,且界面效应可以调节Had 的吸附达到最优值,使其更容易脱附形成H2 ,大大提高催化剂的HER活性.如同在“金属氧化物/金属”界面周围形成H2 快速抽提的“烟囱”,称之为金属氧化物/金属界面对HER的“烟囱效应”(图 6c ).HOR在复合催化剂中也存在类似的“烟囱效应”(图 6d ) 63 2 表面时,Ru-TiO2 通过界面形成的Ru-O键调节界面Ru簇的氧化程度,界面间的电子转移抑制了HOR过程中Ru簇的氧化,导致OHad 和H2 Oad 在Ru位点上的吸附减弱,释放出更多的H吸附活性位,使复合催化剂的HOR质量活性比Ru/C和PtRu/C分别高17.5和1.5倍.此外,调节金属氧化物-金属间的成键类型,也可以有效调节催化剂表界面的电子结构,同步实现催化剂的高HOR活性、抗氧化性以及抗中毒特性.Zhou等64 2 催化剂.界面金属键有效地促进了金属氧化物与金属间的电子转移,促使Ru簇的价带中充满电子,使其具有最优HBE的同时,难以被氧化且CO吸附受阻,具有很强的抗CO中毒特性和抗氧化性.该催化剂在酸性和碱性条件下,HOR质量活性比商业化的PtRu/C催化剂高15%至30%. ...
3
2019
... 此外,催化剂表面含氧物种的吸附也会影响表面H的吸附强度,从而改变HOR反应机理.Feng等65 图 7a ,b ).主要表现为增强相邻金属位点H2 O*的吸附,而削弱H*的吸附.OH*覆盖度越高,其对H2 O*吸附的增强效应和H*吸附的弱化效应就越显著.OH*对H2 O*的吸附增强效应可归因于两个方面,一是源于OH*引起的H2 O*与Pt(110)表面的内在相互作用的增强;另一方面是来自于OH*与H2 O*之间的氢键作用,氢键的键能大约是0.187–0.218 eV.据此,他们认为H*的吸附自由能(∆G H* )并不是唯一的HOR/HER活性描述符.OH*的形成电位(U OH* )不仅可以表征催化剂的亲氧性,还可用于区分HOR/HER机理的变化和活性描述符的适用范围.如图 7c ,d 所示,对Pt(110)或PtRu(110)而言,当电势低于U OH* 时,催化剂表面难以形成OH*,∆G H* 可作为唯一的HOR/HER活性描述符;当电势高于U OH* 时,催化剂表面吸附的OH*抑制了H2 O*的脱附,此时水的脱附决定了HOR活性,即水的吸附自由能(ΔG H 2 O* )成为活性描述符.该计算也证实,PtRu(110)催化剂中Ru和Ru-OH*均可以调节邻近Pt位点的电子结构,使其对H的吸附能达到最优值,且抑制Pt上OH*的形成. ...
... (a–d) Adapted with permission 65
... 电极界面双电层(the electric double layer,EDL)结构的第一个模型建立于一个多世纪以前,原子尺度上界面结构的详细数据直到20世纪80年代至90年代才出现,且当时只是将超高真空表面科学技术应用到电化学领域65 -70 71 -76 77 , 78 79 -82 ab initio molecular dynamics,AIMD)虽然无法模拟较长时间和空间尺度的反应,但可以在每一个时间步长内执行一个完整的电子结构量化计算,所得的计算结果的精度比MD高很多.DFT计算表明金属电极附近的水分子存在强极化,电荷会从水向金属转移75 , 83
1
2010
... 对碱性介质中HOR/HER反应机理的理论探究,目前大部分仍主要采用基于DFT的热力学计算,着眼于研究HOR/HER基元反应的自由能变.例如,Norskov等67 U = 0 V (vs NHE)时,反应能垒为0.85 eV,与实验值0.2 eV有一定差异,但是根据该反应能垒计算得出的交换电流密度与实验值完全一致.他们还发现H吸附自由能是描述电极表面HOR/HER活性的最重要参数,用H吸附自由能拟合的交换电流密度遵循火山关系曲线,且与实验数据吻合良好. ...
1
2019
... 电极界面双电层(the electric double layer,EDL)结构的第一个模型建立于一个多世纪以前,原子尺度上界面结构的详细数据直到20世纪80年代至90年代才出现,且当时只是将超高真空表面科学技术应用到电化学领域65 -70 71 -76 77 , 78 79 -82 ab initio molecular dynamics,AIMD)虽然无法模拟较长时间和空间尺度的反应,但可以在每一个时间步长内执行一个完整的电子结构量化计算,所得的计算结果的精度比MD高很多.DFT计算表明金属电极附近的水分子存在强极化,电荷会从水向金属转移75 , 83
1
2016
... 电极界面双电层(the electric double layer,EDL)结构的第一个模型建立于一个多世纪以前,原子尺度上界面结构的详细数据直到20世纪80年代至90年代才出现,且当时只是将超高真空表面科学技术应用到电化学领域65 -70 71 -76 77 , 78 79 -82 ab initio molecular dynamics,AIMD)虽然无法模拟较长时间和空间尺度的反应,但可以在每一个时间步长内执行一个完整的电子结构量化计算,所得的计算结果的精度比MD高很多.DFT计算表明金属电极附近的水分子存在强极化,电荷会从水向金属转移75 , 83
3
2018
... 电极界面双电层(the electric double layer,EDL)结构的第一个模型建立于一个多世纪以前,原子尺度上界面结构的详细数据直到20世纪80年代至90年代才出现,且当时只是将超高真空表面科学技术应用到电化学领域65 -70 71 -76 77 , 78 79 -82 ab initio molecular dynamics,AIMD)虽然无法模拟较长时间和空间尺度的反应,但可以在每一个时间步长内执行一个完整的电子结构量化计算,所得的计算结果的精度比MD高很多.DFT计算表明金属电极附近的水分子存在强极化,电荷会从水向金属转移75 , 83
... 探究电极表面双电层中电极与电解质之间的相互作用是了解电极界面结构的关键.电极界面模型的建立主要面临两个挑战:(1)合理地考虑电解质的性质;(2)界面电极电势的控制.针对第一个挑战,有研究者采用将电极与半经验的隐性溶剂化模型结合的方式来模拟界面,但该数值的方法来表示液体电解质有一定的局限性84 85 86 -88 83 75 2 O/Pt(111)界面进行了AIMD模拟(图 8a ),探究了有、无水层时原子的运动轨迹以及表面功函和静电势随时间的变化(图 8b ),计算所得的电极零电荷电势与实验值吻合(分别为4.96和4.9 V).如图 8c 所示,他们还发现水膜的存在会导致静电势的变化,靠近电极的静电势不仅受水分子层结构控制还受水分子极化的影响,部分电荷会从第一水层向Pt电极转移.这表明正确描述双电层确实需要量子化学的处理方法,也表明双电层应视为一个由界面处原子结构的电荷分布所决定的内部电场89 90 6 /CeO2 /H2 O体系的催化反应活性和电子性能的影响,为真实条件下的表面电催化反应的理论计算提供了新的思路.Bellarosa等91 92 , 93
... (a, b) Adapted with permission 75
1
2019
... 电极界面双电层(the electric double layer,EDL)结构的第一个模型建立于一个多世纪以前,原子尺度上界面结构的详细数据直到20世纪80年代至90年代才出现,且当时只是将超高真空表面科学技术应用到电化学领域65 -70 71 -76 77 , 78 79 -82 ab initio molecular dynamics,AIMD)虽然无法模拟较长时间和空间尺度的反应,但可以在每一个时间步长内执行一个完整的电子结构量化计算,所得的计算结果的精度比MD高很多.DFT计算表明金属电极附近的水分子存在强极化,电荷会从水向金属转移75 , 83
1
2011
... 电极界面双电层(the electric double layer,EDL)结构的第一个模型建立于一个多世纪以前,原子尺度上界面结构的详细数据直到20世纪80年代至90年代才出现,且当时只是将超高真空表面科学技术应用到电化学领域65 -70 71 -76 77 , 78 79 -82 ab initio molecular dynamics,AIMD)虽然无法模拟较长时间和空间尺度的反应,但可以在每一个时间步长内执行一个完整的电子结构量化计算,所得的计算结果的精度比MD高很多.DFT计算表明金属电极附近的水分子存在强极化,电荷会从水向金属转移75 , 83
1
2015
... 电极界面双电层(the electric double layer,EDL)结构的第一个模型建立于一个多世纪以前,原子尺度上界面结构的详细数据直到20世纪80年代至90年代才出现,且当时只是将超高真空表面科学技术应用到电化学领域65 -70 71 -76 77 , 78 79 -82 ab initio molecular dynamics,AIMD)虽然无法模拟较长时间和空间尺度的反应,但可以在每一个时间步长内执行一个完整的电子结构量化计算,所得的计算结果的精度比MD高很多.DFT计算表明金属电极附近的水分子存在强极化,电荷会从水向金属转移75 , 83
1
2013
... 电极界面双电层(the electric double layer,EDL)结构的第一个模型建立于一个多世纪以前,原子尺度上界面结构的详细数据直到20世纪80年代至90年代才出现,且当时只是将超高真空表面科学技术应用到电化学领域65 -70 71 -76 77 , 78 79 -82 ab initio molecular dynamics,AIMD)虽然无法模拟较长时间和空间尺度的反应,但可以在每一个时间步长内执行一个完整的电子结构量化计算,所得的计算结果的精度比MD高很多.DFT计算表明金属电极附近的水分子存在强极化,电荷会从水向金属转移75 , 83
1
2013
... 电极界面双电层(the electric double layer,EDL)结构的第一个模型建立于一个多世纪以前,原子尺度上界面结构的详细数据直到20世纪80年代至90年代才出现,且当时只是将超高真空表面科学技术应用到电化学领域65 -70 71 -76 77 , 78 79 -82 ab initio molecular dynamics,AIMD)虽然无法模拟较长时间和空间尺度的反应,但可以在每一个时间步长内执行一个完整的电子结构量化计算,所得的计算结果的精度比MD高很多.DFT计算表明金属电极附近的水分子存在强极化,电荷会从水向金属转移75 , 83
2
2009
... 电极界面双电层(the electric double layer,EDL)结构的第一个模型建立于一个多世纪以前,原子尺度上界面结构的详细数据直到20世纪80年代至90年代才出现,且当时只是将超高真空表面科学技术应用到电化学领域65 -70 71 -76 77 , 78 79 -82 ab initio molecular dynamics,AIMD)虽然无法模拟较长时间和空间尺度的反应,但可以在每一个时间步长内执行一个完整的电子结构量化计算,所得的计算结果的精度比MD高很多.DFT计算表明金属电极附近的水分子存在强极化,电荷会从水向金属转移75 , 83
... 探究电极表面双电层中电极与电解质之间的相互作用是了解电极界面结构的关键.电极界面模型的建立主要面临两个挑战:(1)合理地考虑电解质的性质;(2)界面电极电势的控制.针对第一个挑战,有研究者采用将电极与半经验的隐性溶剂化模型结合的方式来模拟界面,但该数值的方法来表示液体电解质有一定的局限性84 85 86 -88 83 75 2 O/Pt(111)界面进行了AIMD模拟(图 8a ),探究了有、无水层时原子的运动轨迹以及表面功函和静电势随时间的变化(图 8b ),计算所得的电极零电荷电势与实验值吻合(分别为4.96和4.9 V).如图 8c 所示,他们还发现水膜的存在会导致静电势的变化,靠近电极的静电势不仅受水分子层结构控制还受水分子极化的影响,部分电荷会从第一水层向Pt电极转移.这表明正确描述双电层确实需要量子化学的处理方法,也表明双电层应视为一个由界面处原子结构的电荷分布所决定的内部电场89 90 6 /CeO2 /H2 O体系的催化反应活性和电子性能的影响,为真实条件下的表面电催化反应的理论计算提供了新的思路.Bellarosa等91 92 , 93
1
2019
... 探究电极表面双电层中电极与电解质之间的相互作用是了解电极界面结构的关键.电极界面模型的建立主要面临两个挑战:(1)合理地考虑电解质的性质;(2)界面电极电势的控制.针对第一个挑战,有研究者采用将电极与半经验的隐性溶剂化模型结合的方式来模拟界面,但该数值的方法来表示液体电解质有一定的局限性84 85 86 -88 83 75 2 O/Pt(111)界面进行了AIMD模拟(图 8a ),探究了有、无水层时原子的运动轨迹以及表面功函和静电势随时间的变化(图 8b ),计算所得的电极零电荷电势与实验值吻合(分别为4.96和4.9 V).如图 8c 所示,他们还发现水膜的存在会导致静电势的变化,靠近电极的静电势不仅受水分子层结构控制还受水分子极化的影响,部分电荷会从第一水层向Pt电极转移.这表明正确描述双电层确实需要量子化学的处理方法,也表明双电层应视为一个由界面处原子结构的电荷分布所决定的内部电场89 90 6 /CeO2 /H2 O体系的催化反应活性和电子性能的影响,为真实条件下的表面电催化反应的理论计算提供了新的思路.Bellarosa等91 92 , 93
1
2005
... 探究电极表面双电层中电极与电解质之间的相互作用是了解电极界面结构的关键.电极界面模型的建立主要面临两个挑战:(1)合理地考虑电解质的性质;(2)界面电极电势的控制.针对第一个挑战,有研究者采用将电极与半经验的隐性溶剂化模型结合的方式来模拟界面,但该数值的方法来表示液体电解质有一定的局限性84 85 86 -88 83 75 2 O/Pt(111)界面进行了AIMD模拟(图 8a ),探究了有、无水层时原子的运动轨迹以及表面功函和静电势随时间的变化(图 8b ),计算所得的电极零电荷电势与实验值吻合(分别为4.96和4.9 V).如图 8c 所示,他们还发现水膜的存在会导致静电势的变化,靠近电极的静电势不仅受水分子层结构控制还受水分子极化的影响,部分电荷会从第一水层向Pt电极转移.这表明正确描述双电层确实需要量子化学的处理方法,也表明双电层应视为一个由界面处原子结构的电荷分布所决定的内部电场89 90 6 /CeO2 /H2 O体系的催化反应活性和电子性能的影响,为真实条件下的表面电催化反应的理论计算提供了新的思路.Bellarosa等91 92 , 93
1
2007
... 探究电极表面双电层中电极与电解质之间的相互作用是了解电极界面结构的关键.电极界面模型的建立主要面临两个挑战:(1)合理地考虑电解质的性质;(2)界面电极电势的控制.针对第一个挑战,有研究者采用将电极与半经验的隐性溶剂化模型结合的方式来模拟界面,但该数值的方法来表示液体电解质有一定的局限性84 85 86 -88 83 75 2 O/Pt(111)界面进行了AIMD模拟(图 8a ),探究了有、无水层时原子的运动轨迹以及表面功函和静电势随时间的变化(图 8b ),计算所得的电极零电荷电势与实验值吻合(分别为4.96和4.9 V).如图 8c 所示,他们还发现水膜的存在会导致静电势的变化,靠近电极的静电势不仅受水分子层结构控制还受水分子极化的影响,部分电荷会从第一水层向Pt电极转移.这表明正确描述双电层确实需要量子化学的处理方法,也表明双电层应视为一个由界面处原子结构的电荷分布所决定的内部电场89 90 6 /CeO2 /H2 O体系的催化反应活性和电子性能的影响,为真实条件下的表面电催化反应的理论计算提供了新的思路.Bellarosa等91 92 , 93
1
2016
... 探究电极表面双电层中电极与电解质之间的相互作用是了解电极界面结构的关键.电极界面模型的建立主要面临两个挑战:(1)合理地考虑电解质的性质;(2)界面电极电势的控制.针对第一个挑战,有研究者采用将电极与半经验的隐性溶剂化模型结合的方式来模拟界面,但该数值的方法来表示液体电解质有一定的局限性84 85 86 -88 83 75 2 O/Pt(111)界面进行了AIMD模拟(图 8a ),探究了有、无水层时原子的运动轨迹以及表面功函和静电势随时间的变化(图 8b ),计算所得的电极零电荷电势与实验值吻合(分别为4.96和4.9 V).如图 8c 所示,他们还发现水膜的存在会导致静电势的变化,靠近电极的静电势不仅受水分子层结构控制还受水分子极化的影响,部分电荷会从第一水层向Pt电极转移.这表明正确描述双电层确实需要量子化学的处理方法,也表明双电层应视为一个由界面处原子结构的电荷分布所决定的内部电场89 90 6 /CeO2 /H2 O体系的催化反应活性和电子性能的影响,为真实条件下的表面电催化反应的理论计算提供了新的思路.Bellarosa等91 92 , 93
1
2018
... 探究电极表面双电层中电极与电解质之间的相互作用是了解电极界面结构的关键.电极界面模型的建立主要面临两个挑战:(1)合理地考虑电解质的性质;(2)界面电极电势的控制.针对第一个挑战,有研究者采用将电极与半经验的隐性溶剂化模型结合的方式来模拟界面,但该数值的方法来表示液体电解质有一定的局限性84 85 86 -88 83 75 2 O/Pt(111)界面进行了AIMD模拟(图 8a ),探究了有、无水层时原子的运动轨迹以及表面功函和静电势随时间的变化(图 8b ),计算所得的电极零电荷电势与实验值吻合(分别为4.96和4.9 V).如图 8c 所示,他们还发现水膜的存在会导致静电势的变化,靠近电极的静电势不仅受水分子层结构控制还受水分子极化的影响,部分电荷会从第一水层向Pt电极转移.这表明正确描述双电层确实需要量子化学的处理方法,也表明双电层应视为一个由界面处原子结构的电荷分布所决定的内部电场89 90 6 /CeO2 /H2 O体系的催化反应活性和电子性能的影响,为真实条件下的表面电催化反应的理论计算提供了新的思路.Bellarosa等91 92 , 93
1
2016
... 探究电极表面双电层中电极与电解质之间的相互作用是了解电极界面结构的关键.电极界面模型的建立主要面临两个挑战:(1)合理地考虑电解质的性质;(2)界面电极电势的控制.针对第一个挑战,有研究者采用将电极与半经验的隐性溶剂化模型结合的方式来模拟界面,但该数值的方法来表示液体电解质有一定的局限性84 85 86 -88 83 75 2 O/Pt(111)界面进行了AIMD模拟(图 8a ),探究了有、无水层时原子的运动轨迹以及表面功函和静电势随时间的变化(图 8b ),计算所得的电极零电荷电势与实验值吻合(分别为4.96和4.9 V).如图 8c 所示,他们还发现水膜的存在会导致静电势的变化,靠近电极的静电势不仅受水分子层结构控制还受水分子极化的影响,部分电荷会从第一水层向Pt电极转移.这表明正确描述双电层确实需要量子化学的处理方法,也表明双电层应视为一个由界面处原子结构的电荷分布所决定的内部电场89 90 6 /CeO2 /H2 O体系的催化反应活性和电子性能的影响,为真实条件下的表面电催化反应的理论计算提供了新的思路.Bellarosa等91 92 , 93
1
2003
... 探究电极表面双电层中电极与电解质之间的相互作用是了解电极界面结构的关键.电极界面模型的建立主要面临两个挑战:(1)合理地考虑电解质的性质;(2)界面电极电势的控制.针对第一个挑战,有研究者采用将电极与半经验的隐性溶剂化模型结合的方式来模拟界面,但该数值的方法来表示液体电解质有一定的局限性84 85 86 -88 83 75 2 O/Pt(111)界面进行了AIMD模拟(图 8a ),探究了有、无水层时原子的运动轨迹以及表面功函和静电势随时间的变化(图 8b ),计算所得的电极零电荷电势与实验值吻合(分别为4.96和4.9 V).如图 8c 所示,他们还发现水膜的存在会导致静电势的变化,靠近电极的静电势不仅受水分子层结构控制还受水分子极化的影响,部分电荷会从第一水层向Pt电极转移.这表明正确描述双电层确实需要量子化学的处理方法,也表明双电层应视为一个由界面处原子结构的电荷分布所决定的内部电场89 90 6 /CeO2 /H2 O体系的催化反应活性和电子性能的影响,为真实条件下的表面电催化反应的理论计算提供了新的思路.Bellarosa等91 92 , 93
1
2016
... 探究电极表面双电层中电极与电解质之间的相互作用是了解电极界面结构的关键.电极界面模型的建立主要面临两个挑战:(1)合理地考虑电解质的性质;(2)界面电极电势的控制.针对第一个挑战,有研究者采用将电极与半经验的隐性溶剂化模型结合的方式来模拟界面,但该数值的方法来表示液体电解质有一定的局限性84 85 86 -88 83 75 2 O/Pt(111)界面进行了AIMD模拟(图 8a ),探究了有、无水层时原子的运动轨迹以及表面功函和静电势随时间的变化(图 8b ),计算所得的电极零电荷电势与实验值吻合(分别为4.96和4.9 V).如图 8c 所示,他们还发现水膜的存在会导致静电势的变化,靠近电极的静电势不仅受水分子层结构控制还受水分子极化的影响,部分电荷会从第一水层向Pt电极转移.这表明正确描述双电层确实需要量子化学的处理方法,也表明双电层应视为一个由界面处原子结构的电荷分布所决定的内部电场89 90 6 /CeO2 /H2 O体系的催化反应活性和电子性能的影响,为真实条件下的表面电催化反应的理论计算提供了新的思路.Bellarosa等91 92 , 93
1
2001
... 针对第二个挑战——界面电极电势的模拟,Lozovoi等94 95 96 , 97 95 -98 53 2 O/Pt(100)界面的模拟(图 9 ),通过在显性溶剂中加入Na+ (图 9b ),以及在显性溶剂的上方加入隐性溶剂(图 9c )等方案99 − 的额外电子,使得功函值分别为4.73、4.34、4.11和3.98 eV,从而模拟电势为+0.29、−0.10、−0.33和−0.46 V的电极表面.当H2 O/Pt(100)的功函为5.06 eV时,对应的U 值为0.62 V,接近于实验条件下Pt(100)的零电荷电势值0.41 V. ...
2
2012
... 针对第二个挑战——界面电极电势的模拟,Lozovoi等94 95 96 , 97 95 -98 53 2 O/Pt(100)界面的模拟(图 9 ),通过在显性溶剂中加入Na+ (图 9b ),以及在显性溶剂的上方加入隐性溶剂(图 9c )等方案99 − 的额外电子,使得功函值分别为4.73、4.34、4.11和3.98 eV,从而模拟电势为+0.29、−0.10、−0.33和−0.46 V的电极表面.当H2 O/Pt(100)的功函为5.06 eV时,对应的U 值为0.62 V,接近于实验条件下Pt(100)的零电荷电势值0.41 V. ...
... 95 -98 .Cheng等53 2 O/Pt(100)界面的模拟(图 9 ),通过在显性溶剂中加入Na+ (图 9b ),以及在显性溶剂的上方加入隐性溶剂(图 9c )等方案99 − 的额外电子,使得功函值分别为4.73、4.34、4.11和3.98 eV,从而模拟电势为+0.29、−0.10、−0.33和−0.46 V的电极表面.当H2 O/Pt(100)的功函为5.06 eV时,对应的U 值为0.62 V,接近于实验条件下Pt(100)的零电荷电势值0.41 V. ...
1
2017
... 针对第二个挑战——界面电极电势的模拟,Lozovoi等94 95 96 , 97 95 -98 53 2 O/Pt(100)界面的模拟(图 9 ),通过在显性溶剂中加入Na+ (图 9b ),以及在显性溶剂的上方加入隐性溶剂(图 9c )等方案99 − 的额外电子,使得功函值分别为4.73、4.34、4.11和3.98 eV,从而模拟电势为+0.29、−0.10、−0.33和−0.46 V的电极表面.当H2 O/Pt(100)的功函为5.06 eV时,对应的U 值为0.62 V,接近于实验条件下Pt(100)的零电荷电势值0.41 V. ...
1
2018
... 针对第二个挑战——界面电极电势的模拟,Lozovoi等94 95 96 , 97 95 -98 53 2 O/Pt(100)界面的模拟(图 9 ),通过在显性溶剂中加入Na+ (图 9b ),以及在显性溶剂的上方加入隐性溶剂(图 9c )等方案99 − 的额外电子,使得功函值分别为4.73、4.34、4.11和3.98 eV,从而模拟电势为+0.29、−0.10、−0.33和−0.46 V的电极表面.当H2 O/Pt(100)的功函为5.06 eV时,对应的U 值为0.62 V,接近于实验条件下Pt(100)的零电荷电势值0.41 V. ...
1
2012
... 针对第二个挑战——界面电极电势的模拟,Lozovoi等94 95 96 , 97 95 -98 53 2 O/Pt(100)界面的模拟(图 9 ),通过在显性溶剂中加入Na+ (图 9b ),以及在显性溶剂的上方加入隐性溶剂(图 9c )等方案99 − 的额外电子,使得功函值分别为4.73、4.34、4.11和3.98 eV,从而模拟电势为+0.29、−0.10、−0.33和−0.46 V的电极表面.当H2 O/Pt(100)的功函为5.06 eV时,对应的U 值为0.62 V,接近于实验条件下Pt(100)的零电荷电势值0.41 V. ...
1
2014
... 针对第二个挑战——界面电极电势的模拟,Lozovoi等94 95 96 , 97 95 -98 53 2 O/Pt(100)界面的模拟(图 9 ),通过在显性溶剂中加入Na+ (图 9b ),以及在显性溶剂的上方加入隐性溶剂(图 9c )等方案99 − 的额外电子,使得功函值分别为4.73、4.34、4.11和3.98 eV,从而模拟电势为+0.29、−0.10、−0.33和−0.46 V的电极表面.当H2 O/Pt(100)的功函为5.06 eV时,对应的U 值为0.62 V,接近于实验条件下Pt(100)的零电荷电势值0.41 V. ...
1
2019
... DFT计算与微观动力学的结合是深入研究HOR/HER机理的发展方向.有研究者将DFT计算结果作为微观动力学模型的基本参数,对HOR/HER反应机理及动力学有了更深刻的认识.例如,Huang等12 + 的电荷、OH− 的溶剂配位数等参数,建立了碱性Volmer步的微观Hamiltonian模型,其中包含了电子相互作用、键的断裂、溶剂重组和双电层效应.该模型给出了一个简单但是信息量大的碱性Volmer步的活化能垒公式,量化了各因素的贡献,并阐明了在带电量更大的界面上活化能更高,不是因为溶剂重组更难,而是OH− 达到双电层区域需要做更大的功.Lamoureux等100