图1
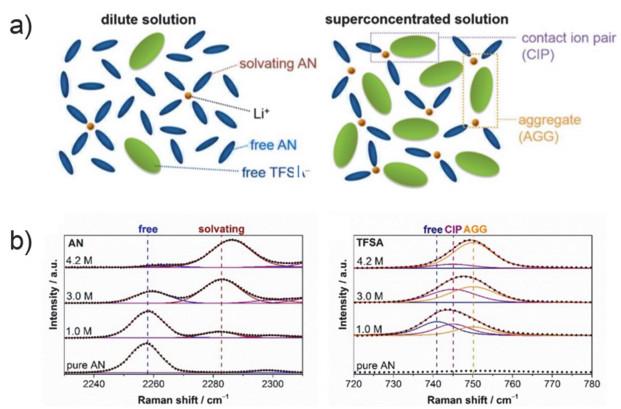
高浓度电解液的溶液化学结构
Fig 1
The solvation structure of high concentration electrolytes.
a) Schematic illustration of the solvation structures for dilute and high concentration solution. Adapted with permission from Ref. 27 . Copyright 2014, American Chemical Society. b) Raman spectra for high concentrated electrolyte solution. Adapted with permission from Ref. 27 . Copyright 2014, American Chemical Society.
图2
高浓度电解液的溶液物化性质
Fig 2
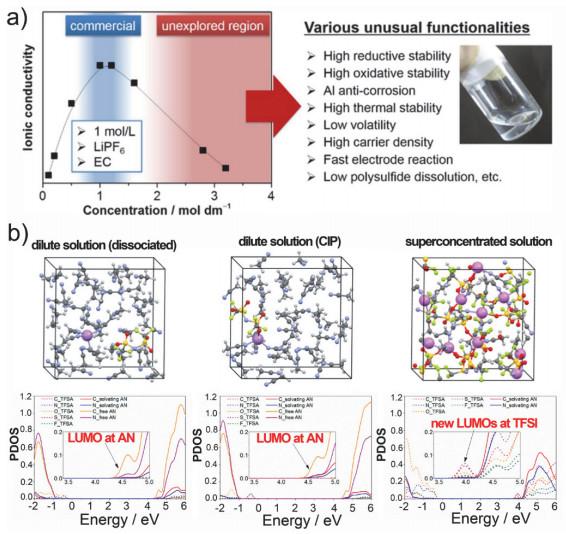
The physiochemical property of high-concentrated electrolyte solution.
a) Typical physiochemical properties of high-concentrated electrolyte solution. Adapted with permission from Ref. 35 . Copyright 2015, Journal of the Electrochemical Society. b) Supercells used and projected density of states (PDOS) obtained in quantum mechanical DFT-MD simulations on LiTFSI-AN electrolyte solutions with different concentrations. Adapted with permission from Ref. 27 .
图3
a)金属锂在常规1 mol·L-1 LiPF6 -PC稀溶液电解液和4 mol·L-1 LiFSI-DME高浓电解液中的沉积形貌的SEM照片; b)高浓醚类电解液稳定高活性正极材料示意图; c)使用不同锂盐的高浓醚类电解液在正极表面生成的固态电解质界面的TEM照片; d)不同高浓醚类电解液在Li//NCM全电池中的电化学性能
Fig 3
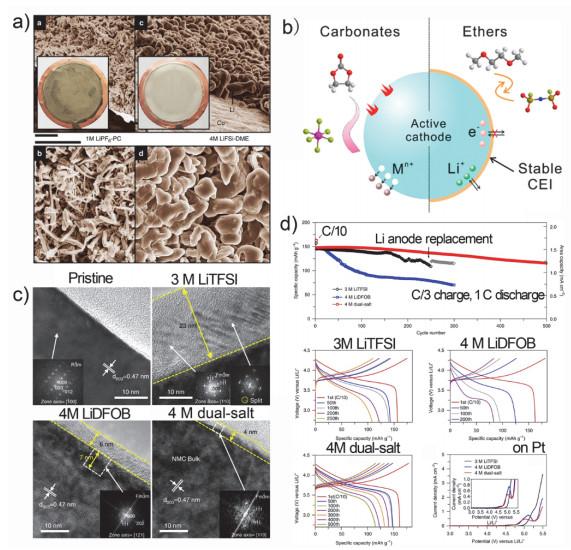
a) SEM images of the morphologies of Li metal after plating on Cu substrates in 1 mol·L-1 LiPF6 -PC dilute electrolyte and 4 mol·L-1 LiFSI-DME high-concentrated electrolyte; b) the schematic of stabilizing active cathode with ether-based high-concentrated electrolyte; c) TEM characterization of NMC cathodes in different ether-based electrolyte with various salt; d) electrochemical behavior of different ether electrolytes in Li‖NMC batteries and on the Pt electrode.
(a) Adapted with permission from Ref 31 . Copyright 2015, Springer Nature; (b) Adapted with permission from Ref. 40 . Copyright 2019, American Chemical Society; (c) Adapted from Ref. 38 . Copyright 2018, Springer Nature; (d) Adapted from Ref 38 . Copyright 2018, Springer Nature.
图4
a)含氟高浓碳酸酯电解液对金属锂负极和NCM正极界面的氟化效应示意图; b) Li//NCM622全电池在10 mol·L-1 LiFSI-EC/DMC和1 mol·L-1 LiPF6 -EC/DMC电解液中的电化学性能; c)不同含氟量电解液中金属锂负极表面化学分析与显微分析
Fig 4
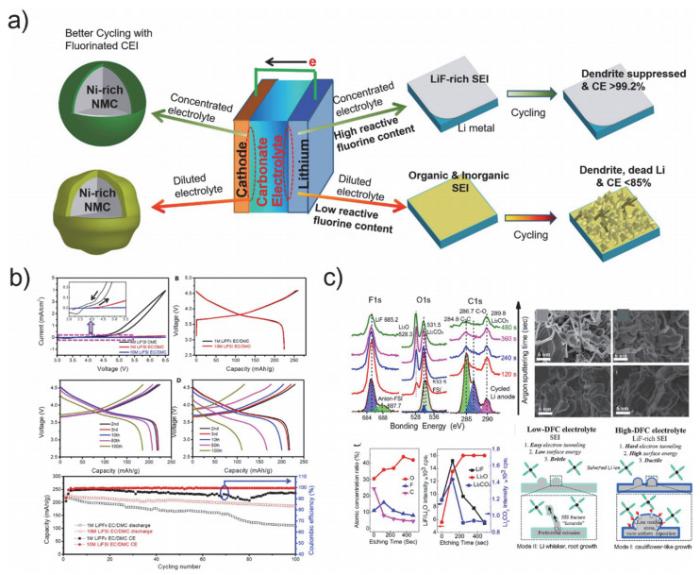
a) Schematic illustration of the effect of the reactive fluorine content in the concentrated carbonate electrolyte on a Li-metal anode and Ni-Rich cathode; b) electrochemical performance of NMC622//Li LMBs in 10 mol·L-1 LiFSI-EC/DMC and 1 mol·L-1 LiPF6 -EC/DMC electrolytes; c) surface chemical and microscopic analysis of lithium anode in electrolyte with different fluorine content.
(a, b) Adapted from Ref. 41 . Copyright 2017, Elsevier Inc.; (c) Adapted from Ref. 42 . Copyright 2018, National Academy of Sciences.
图5
a)局部高浓电解液的溶液结构示意图; b)稀溶液、高浓电解液,以及局部高浓电解液的粘度、离子电导率、及隔膜浸润性对比图
Fig 5
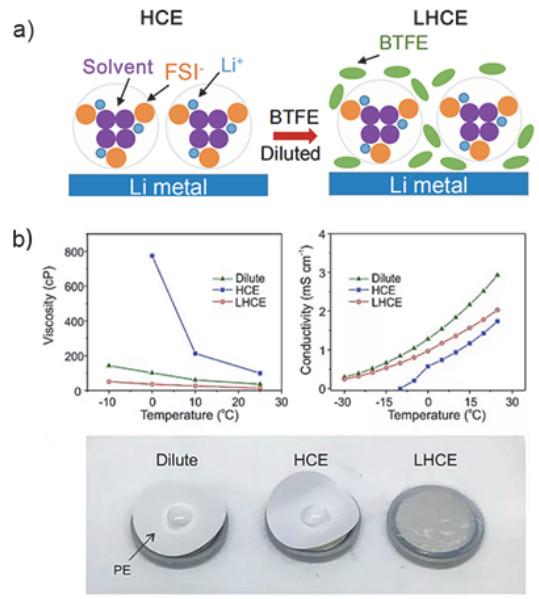
a) Schematic illustration for dilution by BTFE of an HCE consisting of 3.2 mol·L-1 LiFSI/TEP to form LHCEs; b) viscosity and ionic conductivity of sulfone-based electrolytes under different temperatures and wettability tests of these electrolytes on polyethylene (PE) separator.
(a) Adapted from Ref. 53 . Copyright 2018, Elsevier Inc.; (b) Adapted from Ref. 55 . Copyright 2018, Elsevier Inc.
图6
局部高浓电解液用稀释剂的分子结构
Fig 6
Molecular structures of diluents for localized high concentration electrolytes.
图7
a)基于非极性稀释剂的局部高浓电解液设计策略与性质; b) 1.2 mol·L-1 LiFSI/TEP-BTFE = 1–3局部高浓电解液的溶剂化结构示意图与电化学性能; c)砜类局部高浓电解液在高压Li//LNMO全电池中的电化学行为
Fig 7
a) Nonpolar dilute-based electrolyte design strategy and the properties; b) The solvation structure and electrochemical performance of 1.2 mol·L-1 LiFSI/TEP-BTFE = 1–3 localized high-concentrated electrolyte; c) Electrochemical Behavior of Sulfone-Based Electrolyte in High-Voltage Li//LNMO Cells.
(a) Adapted from Ref. 60 . Copyright 2019, Springer Nature; (b) Adapted from Ref. 53 . Copyright 2018, Elsevier Inc.; (c) Adapted from Ref. 55 . Copyright 2018, Elsevier Inc.
[1]
Yang Z. ; Zhang J. ; Kintner-Meyer M. C. W. ; Lu X. ; Choi D. ; Lemmon J. P. ; Liu J. Chem. Rev. 2011 , 111 , 3577 .
DOI:10.1021/cr100290v
[本文引用: 1]
[3]
Xu W. ; Wang J. ; Ding F. ; Chen X. ; Nasybulin E. ; Zhang Y. ; Zhang J. G. Energy Environ. Sci. 2014 , 7 , 513 .
DOI:10.1039/c3ee40795k
[5]
Bruce P. G. ; Freunberger S. A. ; Hardwick L. J. ; Tarascon J. M. Nat. Mater. 2012 , 11 , 19 .
DOI:10.1038/NMAT3191
[本文引用: 1]
[9]
Zhang X. Q. ; Chen X. ; Cheng X. B. ; Li B. Q. ; Shen X. ; Yan C. ; Huang J. Q. ; Zhang Q. Angew. Chem. Int. Ed. 2018 , 57 , 5301 .
DOI:10.1002/anie.201801513
[本文引用: 1]
[11]
Wang C. ; Fu K. ; Kammampata S. P. ; McOwen D. W. ; Samson A. J. ; Zhang L. ; Hitz G. T. ; Nolan A. M. ; Wachsman E. D. ; Mo Y. ; et al Chem. Rev. 2020 , 120 , 4257 .
DOI:10.1021/acs.chemrev.9b00427
[本文引用: 1]
[12]
Jin F. ; Li J. ; Hu C. J. ; Dong H. C. ; Chen P. ; Shen Y. B. ; Chen L. W. Acta Phys. -Chim. Sin. 2019 , 35 , 1399 .
[本文引用: 1]
金锋 ; 李静 ; 胡晨吉 ; 董厚才 ; 陈鹏 ; 沈炎宾 ; 陈立桅 . 物理化学学报 , 2019 , 35 , 1399 .
DOI:10.3866/PKU.WHXB201904085
[本文引用: 1]
[22]
Yu Z. ; Zhang J. ; Liu T. ; Tang B. ; Yang X. ; Zhou X. ; Cui G. Acta Chim. Sin. 2020 , 78 , 114 .
DOI:10.6023/a19100385
[本文引用: 1]
[24]
Seo D. M. ; Boyle P. D. ; Sommer R. D. ; Daubert J. S. ; Borodin O. ; Henderson W. A. J. Phys. Chem. B 2014 , 118 , 13601 .
DOI:10.1021/jp505006x
[本文引用: 1]
[27]
Yamada Y. ; Furukawa K. ; Sodeyama K. ; Kikuchi K. ; Yaegashi M. ; Tateyama Y. ; Yamada A. J. Am. Chem. Soc. 2014 , 136 , 5039 .
DOI:10.1021/ja412807w
[本文引用: 6]
[29]
Yoshida K. ; Tsuchiya M. ; Tachikawa N. ; Dokko K. ; Watanabe M. J. Phys. Chem. C 2011 , 115 , 18384 .
DOI:10.1021/jp206881t
[本文引用: 1]
[31]
Qian J. ; Henderson W. A. ; Xu W. ; Bhattacharya P. ; Engelhard M. ; Borodin O. ; Zhang J. G. Nat. Commun. 2015 , 6 , 6362 .
DOI:10.1038/ncomms7362
[本文引用: 5]
[32]
Yoshida K. ; Nakamura M. ; Kazue Y. ; Tachikawa N. ; Tsuzuki S. ; Seki S. ; Dokko K. ; Watanabe M. J. Am. Chem. Soc. 2011 , 133 , 13121 .
DOI:10.1021/ja203983r
[本文引用: 1]
[33]
McOwen D. W. ; Seo D. M. ; Borodin O. ; Vatamanu J. ; Boyle P. D. ; Henderson W. A. Energy Environ. Sci. 2014 , 7 , 416 .
DOI:10.1039/C3EE42351D
[本文引用: 1]
[36]
Moon H. ; Mandai T. ; Tatara R. ; Ueno K. ; Yamazaki A. ; Yoshida K. ; Seki S. ; Dokko K. ; Watanabe M. J. Phys. Chem. C 2015 , 119 , 3957 .
DOI:10.1021/jp5128578
[本文引用: 2]
[37]
Fang Z. ; Ma Q. ; Liu P. ; Ma J. ; Hu Y. S. ; Zhou Z. ; Li H. ; Huang X. ; Chen L. ACS Appl. Mater. Inter. 2017 , 9 , 4282 .
DOI:10.1021/acsami.6b03857
[本文引用: 2]
[39]
Liu B. ; Xu W. ; Yan P. ; Sun X. ; Bowden M. E. ; Read J. ; Qian J. ; Mei D. ; Wang C. ; Zhang J. Adv. Funct. Mater. 2016 , 26 , 605 .
DOI:10.1002/adfm.201503697
[本文引用: 2]
[40]
Ren X. ; Zou L. ; Jiao S. ; Mei D. ; Engelhard M. H. ; Li Q. ; Lee H. ; Niu C. ; Adams B. D. ; Wang C. ; et al ACS Energy Lett. 2019 , 4 , 896 .
DOI:10.1021/acsenergylett.9b00381
[本文引用: 1]
[42]
Suo L. ; Xue W. ; Gobet M. ; Greenbaum S. G. ; Wang C. ; Chen Y. ; Yang W. ; Li Y. ; Li J. Proc. Natl. Acad. Sci. U. S. A. 2018 , 115 , 1156 .
DOI:10.1073/pnas.1712895115
[本文引用: 3]
[44]
Dokko K. ; Watanabe D. ; Ugata Y. ; Thomas M. L. ; Tsuzuki S. ; Shinoda W. ; Hashimoto K. ; Ueno K. ; Umebayashi Y. ; Watanabe M. J. Phys. Chem. B 2018 , 122 , 10736 .
DOI:10.1021/acs.jpcb.8b09439
[本文引用: 1]
[45]
Maeyoshi Y. ; Ding D. ; Kubota M. ; Ueda H. ; Abe K. ; Kanamura K. ; Abe H. ACS Appl. Mater. Inter. 2019 , 11 , 25833 .
DOI:10.1021/acsami.9b05257
[本文引用: 2]
[47]
Liu B. ; Xu W. ; Yan P. ; Kim S. T. ; Engelhard M. H. ; Sun X. ; Mei D. ; Cho J. ; Wang C. M. ; Zhang J. G. Adv. Energy Mater. 2017 , 7 , 1602605 .
DOI:10.1002/aenm.201602605
[本文引用: 2]
[48]
Qi X. ; Yang Y. ; Jin Q. ; Yang F. ; Xie Y. ; Sang P. ; Liu K. ; Zhao W. ; Xu X. ; Fu Y. ; et al Angew. Chem. Int. Ed. 2020 , 59 , 13908 .
DOI:10.1002/anie.202004424
[本文引用: 2]
[50]
Sun H. ; Zhu G. ; Zhu Y. ; Lin M. C. ; Chen H. ; Li Y. Y. ; Hung W. H. ; Zhou B. ; Wang X. ; Bai Y. ; et al Adv. Mater. 2020 , 32 , e2001741 .
DOI:10.1002/adma.202001741
[本文引用: 2]
[51]
Dokko K. ; Tachikawa N. ; Yamauchi K. ; Tsuchiya M. ; Yamazaki A. ; Takashima E. ; Park J. W. ; Ueno K. ; Seki S. ; Serizawa N. ; Watanabe M. J. Electrochem. Soc. 2013 , 160 , A1304 .
DOI:10.1149/2.111308jes
[本文引用: 3]
[52]
Chen S. ; Zheng J. ; Mei D. ; Han K. S. ; Engelhard M. H. ; Zhao W. ; Xu W. ; Liu J. ; Zhang J. G. Adv. Mater. 2018 , 30 , e1706102 .
DOI:10.1002/adma.201706102
[本文引用: 3]
[54]
Zheng Y. ; Soto F. A. ; Ponce V. ; Seminario J. M. ; Cao X. ; Zhang J. ; Balbuena P. B. J. Mater. Chem. 2019 , 7 , 25047 .
DOI:10.1039/c9ta08935g
[本文引用: 1]
[55]
Ren X. ; Chen S. ; Lee H. ; Mei D. ; Engelhard M. H. ; Burton S. D. ; Zhao W. ; Zheng J. ; Li Q. ; Ding M. S. ; et al Chem 2018 , 4 , 1877 .
DOI:10.1016/j.chempr.2018.05.002
[本文引用: 5]
[56]
Fan X. ; Chen L. ; Borodin O. ; Ji X. ; Chen J. ; Hou S. ; Deng T. ; Zheng J. ; Yang C. ; Liou S. C. ; et al Nat. Nanotechnol. 2018 , 13 , 715 .
DOI:10.1038/s41565-018-0183-2
[本文引用: 3]
[60]
Fan X. ; Ji X. ; Chen L. ; Chen J. ; Deng T. ; Han F. ; Yue J. ; Piao N. ; Wang R. ; Zhou X. ; et al Nat. Energy 2019 , 4 , 882 .
DOI:10.1038/s41560-019-0474-3
[本文引用: 3]
[61]
Ren X. ; Zou L. ; Cao X. ; Engelhard M. H. ; Liu W. ; Burton S. D. ; Lee H. ; Niu C. ; Matthews B. E. ; Zhu Z. ; et al Joule 2019 , 3 , 1662 .
DOI:10.1016/j.joule.2019.05.006
[本文引用: 3]
[62]
Zheng J. ; Ji G. ; Fan X. ; Chen J. ; Li Q. ; Wang H. ; Yang Y. ; DeMella K. C. ; Raghavan S. R. ; Wang C. Adv. Energy Mater. 2019 , 9 , 1803774 .
DOI:10.1002/aenm.201803774
[本文引用: 2]
[63]
Yoo D. J. ; Yang S. ; Kim K. J. ; Choi J. W. Angew. Chem. Int. Ed. 2020 .
DOI:10.1002/anie.202003663
[本文引用: 2]
1
2011
... 消费电子设备、电动汽车和智能电网等储能市场的迅猛发展对二次电池的能量密度等技术指标提出了更高的要求1 2 -4 -1 )和最低氧化还原电势(-3.04 V vs. SHE (Standard hydrogen electrode))的金属锂作为负极;正极可以是高电压嵌入材料,如LiCoO2 、LiNix y z 2 等,也可以是高容量的S或O2 正极,由此构建的电池体系的能量密度可以达到传统锂离子电池的十倍以上5 , 6
1
2017
... 消费电子设备、电动汽车和智能电网等储能市场的迅猛发展对二次电池的能量密度等技术指标提出了更高的要求1 2 -4 -1 )和最低氧化还原电势(-3.04 V vs. SHE (Standard hydrogen electrode))的金属锂作为负极;正极可以是高电压嵌入材料,如LiCoO2 、LiNix y z 2 等,也可以是高容量的S或O2 正极,由此构建的电池体系的能量密度可以达到传统锂离子电池的十倍以上5 , 6
1
2020
... 消费电子设备、电动汽车和智能电网等储能市场的迅猛发展对二次电池的能量密度等技术指标提出了更高的要求1 2 -4 -1 )和最低氧化还原电势(-3.04 V vs. SHE (Standard hydrogen electrode))的金属锂作为负极;正极可以是高电压嵌入材料,如LiCoO2 、LiNix y z 2 等,也可以是高容量的S或O2 正极,由此构建的电池体系的能量密度可以达到传统锂离子电池的十倍以上5 , 6
1
2012
... 消费电子设备、电动汽车和智能电网等储能市场的迅猛发展对二次电池的能量密度等技术指标提出了更高的要求1 2 -4 -1 )和最低氧化还原电势(-3.04 V vs. SHE (Standard hydrogen electrode))的金属锂作为负极;正极可以是高电压嵌入材料,如LiCoO2 、LiNix y z 2 等,也可以是高容量的S或O2 正极,由此构建的电池体系的能量密度可以达到传统锂离子电池的十倍以上5 , 6
1
2017
... 消费电子设备、电动汽车和智能电网等储能市场的迅猛发展对二次电池的能量密度等技术指标提出了更高的要求1 2 -4 -1 )和最低氧化还原电势(-3.04 V vs. SHE (Standard hydrogen electrode))的金属锂作为负极;正极可以是高电压嵌入材料,如LiCoO2 、LiNix y z 2 等,也可以是高容量的S或O2 正极,由此构建的电池体系的能量密度可以达到传统锂离子电池的十倍以上5 , 6
1
2017
... 消费电子设备、电动汽车和智能电网等储能市场的迅猛发展对二次电池的能量密度等技术指标提出了更高的要求1 2 -4 -1 )和最低氧化还原电势(-3.04 V vs. SHE (Standard hydrogen electrode))的金属锂作为负极;正极可以是高电压嵌入材料,如LiCoO2 、LiNix y z 2 等,也可以是高容量的S或O2 正极,由此构建的电池体系的能量密度可以达到传统锂离子电池的十倍以上5 , 6
1
2019
... 然而,金属锂负极在充电过程中易产生锂枝晶7 , 8 9 , 10 11 , 12 13 , 14 15 , 16 17 + 的传输性质外,其溶剂分子、阴离子及添加剂等组分也会在锂负极表面发生竞争性还原18 , 19 -1 LiPF6 -EC/DEC体系,该电解液在锂离子电池中比较稳定,并且在此浓度附近电解液具有最优的离子电导率和液体流动性.然而,碳酸酯类电解液与金属锂的界面相容性较差,其与锂反应生成烷基碳酸锂类(ROCO2 Li)有机SEI膜;该SEI膜无法承受锂反复沉积的体积膨胀因而会不断增厚进而导致锂负极迅速失效. ...
1
2018
... 然而,金属锂负极在充电过程中易产生锂枝晶7 , 8 9 , 10 11 , 12 13 , 14 15 , 16 17 + 的传输性质外,其溶剂分子、阴离子及添加剂等组分也会在锂负极表面发生竞争性还原18 , 19 -1 LiPF6 -EC/DEC体系,该电解液在锂离子电池中比较稳定,并且在此浓度附近电解液具有最优的离子电导率和液体流动性.然而,碳酸酯类电解液与金属锂的界面相容性较差,其与锂反应生成烷基碳酸锂类(ROCO2 Li)有机SEI膜;该SEI膜无法承受锂反复沉积的体积膨胀因而会不断增厚进而导致锂负极迅速失效. ...
1
2018
... 然而,金属锂负极在充电过程中易产生锂枝晶7 , 8 9 , 10 11 , 12 13 , 14 15 , 16 17 + 的传输性质外,其溶剂分子、阴离子及添加剂等组分也会在锂负极表面发生竞争性还原18 , 19 -1 LiPF6 -EC/DEC体系,该电解液在锂离子电池中比较稳定,并且在此浓度附近电解液具有最优的离子电导率和液体流动性.然而,碳酸酯类电解液与金属锂的界面相容性较差,其与锂反应生成烷基碳酸锂类(ROCO2 Li)有机SEI膜;该SEI膜无法承受锂反复沉积的体积膨胀因而会不断增厚进而导致锂负极迅速失效. ...
1
2018
... 然而,金属锂负极在充电过程中易产生锂枝晶7 , 8 9 , 10 11 , 12 13 , 14 15 , 16 17 + 的传输性质外,其溶剂分子、阴离子及添加剂等组分也会在锂负极表面发生竞争性还原18 , 19 -1 LiPF6 -EC/DEC体系,该电解液在锂离子电池中比较稳定,并且在此浓度附近电解液具有最优的离子电导率和液体流动性.然而,碳酸酯类电解液与金属锂的界面相容性较差,其与锂反应生成烷基碳酸锂类(ROCO2 Li)有机SEI膜;该SEI膜无法承受锂反复沉积的体积膨胀因而会不断增厚进而导致锂负极迅速失效. ...
1
2020
... 然而,金属锂负极在充电过程中易产生锂枝晶7 , 8 9 , 10 11 , 12 13 , 14 15 , 16 17 + 的传输性质外,其溶剂分子、阴离子及添加剂等组分也会在锂负极表面发生竞争性还原18 , 19 -1 LiPF6 -EC/DEC体系,该电解液在锂离子电池中比较稳定,并且在此浓度附近电解液具有最优的离子电导率和液体流动性.然而,碳酸酯类电解液与金属锂的界面相容性较差,其与锂反应生成烷基碳酸锂类(ROCO2 Li)有机SEI膜;该SEI膜无法承受锂反复沉积的体积膨胀因而会不断增厚进而导致锂负极迅速失效. ...
1
2020
... 然而,金属锂负极在充电过程中易产生锂枝晶7 , 8 9 , 10 11 , 12 13 , 14 15 , 16 17 + 的传输性质外,其溶剂分子、阴离子及添加剂等组分也会在锂负极表面发生竞争性还原18 , 19 -1 LiPF6 -EC/DEC体系,该电解液在锂离子电池中比较稳定,并且在此浓度附近电解液具有最优的离子电导率和液体流动性.然而,碳酸酯类电解液与金属锂的界面相容性较差,其与锂反应生成烷基碳酸锂类(ROCO2 Li)有机SEI膜;该SEI膜无法承受锂反复沉积的体积膨胀因而会不断增厚进而导致锂负极迅速失效. ...
1
2019
... 然而,金属锂负极在充电过程中易产生锂枝晶7 , 8 9 , 10 11 , 12 13 , 14 15 , 16 17 + 的传输性质外,其溶剂分子、阴离子及添加剂等组分也会在锂负极表面发生竞争性还原18 , 19 -1 LiPF6 -EC/DEC体系,该电解液在锂离子电池中比较稳定,并且在此浓度附近电解液具有最优的离子电导率和液体流动性.然而,碳酸酯类电解液与金属锂的界面相容性较差,其与锂反应生成烷基碳酸锂类(ROCO2 Li)有机SEI膜;该SEI膜无法承受锂反复沉积的体积膨胀因而会不断增厚进而导致锂负极迅速失效. ...
1
2019
... 然而,金属锂负极在充电过程中易产生锂枝晶7 , 8 9 , 10 11 , 12 13 , 14 15 , 16 17 + 的传输性质外,其溶剂分子、阴离子及添加剂等组分也会在锂负极表面发生竞争性还原18 , 19 -1 LiPF6 -EC/DEC体系,该电解液在锂离子电池中比较稳定,并且在此浓度附近电解液具有最优的离子电导率和液体流动性.然而,碳酸酯类电解液与金属锂的界面相容性较差,其与锂反应生成烷基碳酸锂类(ROCO2 Li)有机SEI膜;该SEI膜无法承受锂反复沉积的体积膨胀因而会不断增厚进而导致锂负极迅速失效. ...
1
2016
... 然而,金属锂负极在充电过程中易产生锂枝晶7 , 8 9 , 10 11 , 12 13 , 14 15 , 16 17 + 的传输性质外,其溶剂分子、阴离子及添加剂等组分也会在锂负极表面发生竞争性还原18 , 19 -1 LiPF6 -EC/DEC体系,该电解液在锂离子电池中比较稳定,并且在此浓度附近电解液具有最优的离子电导率和液体流动性.然而,碳酸酯类电解液与金属锂的界面相容性较差,其与锂反应生成烷基碳酸锂类(ROCO2 Li)有机SEI膜;该SEI膜无法承受锂反复沉积的体积膨胀因而会不断增厚进而导致锂负极迅速失效. ...
1
2020
... 然而,金属锂负极在充电过程中易产生锂枝晶7 , 8 9 , 10 11 , 12 13 , 14 15 , 16 17 + 的传输性质外,其溶剂分子、阴离子及添加剂等组分也会在锂负极表面发生竞争性还原18 , 19 -1 LiPF6 -EC/DEC体系,该电解液在锂离子电池中比较稳定,并且在此浓度附近电解液具有最优的离子电导率和液体流动性.然而,碳酸酯类电解液与金属锂的界面相容性较差,其与锂反应生成烷基碳酸锂类(ROCO2 Li)有机SEI膜;该SEI膜无法承受锂反复沉积的体积膨胀因而会不断增厚进而导致锂负极迅速失效. ...
1
2017
... 然而,金属锂负极在充电过程中易产生锂枝晶7 , 8 9 , 10 11 , 12 13 , 14 15 , 16 17 + 的传输性质外,其溶剂分子、阴离子及添加剂等组分也会在锂负极表面发生竞争性还原18 , 19 -1 LiPF6 -EC/DEC体系,该电解液在锂离子电池中比较稳定,并且在此浓度附近电解液具有最优的离子电导率和液体流动性.然而,碳酸酯类电解液与金属锂的界面相容性较差,其与锂反应生成烷基碳酸锂类(ROCO2 Li)有机SEI膜;该SEI膜无法承受锂反复沉积的体积膨胀因而会不断增厚进而导致锂负极迅速失效. ...
1
2020
... 然而,金属锂负极在充电过程中易产生锂枝晶7 , 8 9 , 10 11 , 12 13 , 14 15 , 16 17 + 的传输性质外,其溶剂分子、阴离子及添加剂等组分也会在锂负极表面发生竞争性还原18 , 19 -1 LiPF6 -EC/DEC体系,该电解液在锂离子电池中比较稳定,并且在此浓度附近电解液具有最优的离子电导率和液体流动性.然而,碳酸酯类电解液与金属锂的界面相容性较差,其与锂反应生成烷基碳酸锂类(ROCO2 Li)有机SEI膜;该SEI膜无法承受锂反复沉积的体积膨胀因而会不断增厚进而导致锂负极迅速失效. ...
1
2018
... 然而,金属锂负极在充电过程中易产生锂枝晶7 , 8 9 , 10 11 , 12 13 , 14 15 , 16 17 + 的传输性质外,其溶剂分子、阴离子及添加剂等组分也会在锂负极表面发生竞争性还原18 , 19 -1 LiPF6 -EC/DEC体系,该电解液在锂离子电池中比较稳定,并且在此浓度附近电解液具有最优的离子电导率和液体流动性.然而,碳酸酯类电解液与金属锂的界面相容性较差,其与锂反应生成烷基碳酸锂类(ROCO2 Li)有机SEI膜;该SEI膜无法承受锂反复沉积的体积膨胀因而会不断增厚进而导致锂负极迅速失效. ...
1
2018
... 然而,金属锂负极在充电过程中易产生锂枝晶7 , 8 9 , 10 11 , 12 13 , 14 15 , 16 17 + 的传输性质外,其溶剂分子、阴离子及添加剂等组分也会在锂负极表面发生竞争性还原18 , 19 -1 LiPF6 -EC/DEC体系,该电解液在锂离子电池中比较稳定,并且在此浓度附近电解液具有最优的离子电导率和液体流动性.然而,碳酸酯类电解液与金属锂的界面相容性较差,其与锂反应生成烷基碳酸锂类(ROCO2 Li)有机SEI膜;该SEI膜无法承受锂反复沉积的体积膨胀因而会不断增厚进而导致锂负极迅速失效. ...
1
2015
... 然而,金属锂负极在充电过程中易产生锂枝晶7 , 8 9 , 10 11 , 12 13 , 14 15 , 16 17 + 的传输性质外,其溶剂分子、阴离子及添加剂等组分也会在锂负极表面发生竞争性还原18 , 19 -1 LiPF6 -EC/DEC体系,该电解液在锂离子电池中比较稳定,并且在此浓度附近电解液具有最优的离子电导率和液体流动性.然而,碳酸酯类电解液与金属锂的界面相容性较差,其与锂反应生成烷基碳酸锂类(ROCO2 Li)有机SEI膜;该SEI膜无法承受锂反复沉积的体积膨胀因而会不断增厚进而导致锂负极迅速失效. ...
1
2019
... 最新研究发现,当电解液中的锂盐浓度提高到一定程度时20 21 22
1
2018
... 最新研究发现,当电解液中的锂盐浓度提高到一定程度时20 21 22
1
2018
... 最新研究发现,当电解液中的锂盐浓度提高到一定程度时20 21 22
1
2020
... 最新研究发现,当电解液中的锂盐浓度提高到一定程度时20 21 22
1
1995
... 稀溶液中存在着大量的溶剂分子(溶剂/锂盐摩尔比solvent/salt > 10),锂离子主要与溶剂分子配位,电解液中溶剂化物以SSIP为主.随着锂盐浓度的增加,自由溶剂分子数减少,阴离子与锂离子之间的相互作用增强,接触离子对(CIP)和聚集体(AGG)的含量增加,溶剂分离离子对(SSIP)的含量降低.在极高浓度下(solvent/salt ≤ 2),溶剂分子全部参与溶剂化,几乎不存在自由的溶剂分子.英国Alia 23 24 25 -27 图1b 为不同浓度LiTFSI-AN(双三氟甲磺酰亚胺锂-乙腈)电解液的拉曼光谱27 -1 处的单峰.当加入锂盐LiTFSI配制成1 mol·L-1 溶液时,在2282 cm-1 处出现了一个新峰,对应于乙腈分子参与Li+ 的溶剂化形成SSIP.随着电解液浓度的增加,归属于自由溶剂分子的2258 cm-1 拉曼峰不断减弱,相应地2282 cm-1 处的峰持续增强,此时溶液中以CIP和AGG结构占主导.当浓度达到4.2 mol·L-1 时,此时溶剂/锂盐摩尔比为2,自由溶剂分子的拉曼峰完全消失,表明所有的溶剂分子参与溶剂化;同时TFSI- 阴离子也全部参与配位共同形成聚集体AGG. ...
1
2014
... 稀溶液中存在着大量的溶剂分子(溶剂/锂盐摩尔比solvent/salt > 10),锂离子主要与溶剂分子配位,电解液中溶剂化物以SSIP为主.随着锂盐浓度的增加,自由溶剂分子数减少,阴离子与锂离子之间的相互作用增强,接触离子对(CIP)和聚集体(AGG)的含量增加,溶剂分离离子对(SSIP)的含量降低.在极高浓度下(solvent/salt ≤ 2),溶剂分子全部参与溶剂化,几乎不存在自由的溶剂分子.英国Alia 23 24 25 -27 图1b 为不同浓度LiTFSI-AN(双三氟甲磺酰亚胺锂-乙腈)电解液的拉曼光谱27 -1 处的单峰.当加入锂盐LiTFSI配制成1 mol·L-1 溶液时,在2282 cm-1 处出现了一个新峰,对应于乙腈分子参与Li+ 的溶剂化形成SSIP.随着电解液浓度的增加,归属于自由溶剂分子的2258 cm-1 拉曼峰不断减弱,相应地2282 cm-1 处的峰持续增强,此时溶液中以CIP和AGG结构占主导.当浓度达到4.2 mol·L-1 时,此时溶剂/锂盐摩尔比为2,自由溶剂分子的拉曼峰完全消失,表明所有的溶剂分子参与溶剂化;同时TFSI- 阴离子也全部参与配位共同形成聚集体AGG. ...
1
1996
... 稀溶液中存在着大量的溶剂分子(溶剂/锂盐摩尔比solvent/salt > 10),锂离子主要与溶剂分子配位,电解液中溶剂化物以SSIP为主.随着锂盐浓度的增加,自由溶剂分子数减少,阴离子与锂离子之间的相互作用增强,接触离子对(CIP)和聚集体(AGG)的含量增加,溶剂分离离子对(SSIP)的含量降低.在极高浓度下(solvent/salt ≤ 2),溶剂分子全部参与溶剂化,几乎不存在自由的溶剂分子.英国Alia 23 24 25 -27 图1b 为不同浓度LiTFSI-AN(双三氟甲磺酰亚胺锂-乙腈)电解液的拉曼光谱27 -1 处的单峰.当加入锂盐LiTFSI配制成1 mol·L-1 溶液时,在2282 cm-1 处出现了一个新峰,对应于乙腈分子参与Li+ 的溶剂化形成SSIP.随着电解液浓度的增加,归属于自由溶剂分子的2258 cm-1 拉曼峰不断减弱,相应地2282 cm-1 处的峰持续增强,此时溶液中以CIP和AGG结构占主导.当浓度达到4.2 mol·L-1 时,此时溶剂/锂盐摩尔比为2,自由溶剂分子的拉曼峰完全消失,表明所有的溶剂分子参与溶剂化;同时TFSI- 阴离子也全部参与配位共同形成聚集体AGG. ...
6
2014
... a) Schematic illustration of the solvation structures for dilute and high concentration solution. Adapted with permission from Ref. 27 . Copyright 2014, American Chemical Society. b) Raman spectra for high concentrated electrolyte solution. Adapted with permission from Ref. 27 . Copyright 2014, American Chemical Society. ...
... . Copyright 2014, American Chemical Society. b) Raman spectra for high concentrated electrolyte solution. Adapted with permission from Ref. 27 . Copyright 2014, American Chemical Society. ...
... 稀溶液中存在着大量的溶剂分子(溶剂/锂盐摩尔比solvent/salt > 10),锂离子主要与溶剂分子配位,电解液中溶剂化物以SSIP为主.随着锂盐浓度的增加,自由溶剂分子数减少,阴离子与锂离子之间的相互作用增强,接触离子对(CIP)和聚集体(AGG)的含量增加,溶剂分离离子对(SSIP)的含量降低.在极高浓度下(solvent/salt ≤ 2),溶剂分子全部参与溶剂化,几乎不存在自由的溶剂分子.英国Alia 23 24 25 -27 图1b 为不同浓度LiTFSI-AN(双三氟甲磺酰亚胺锂-乙腈)电解液的拉曼光谱27 -1 处的单峰.当加入锂盐LiTFSI配制成1 mol·L-1 溶液时,在2282 cm-1 处出现了一个新峰,对应于乙腈分子参与Li+ 的溶剂化形成SSIP.随着电解液浓度的增加,归属于自由溶剂分子的2258 cm-1 拉曼峰不断减弱,相应地2282 cm-1 处的峰持续增强,此时溶液中以CIP和AGG结构占主导.当浓度达到4.2 mol·L-1 时,此时溶剂/锂盐摩尔比为2,自由溶剂分子的拉曼峰完全消失,表明所有的溶剂分子参与溶剂化;同时TFSI- 阴离子也全部参与配位共同形成聚集体AGG. ...
... 27 .如图所示,纯乙腈溶剂的C≡N伸缩振动表现为2258 cm-1 处的单峰.当加入锂盐LiTFSI配制成1 mol·L-1 溶液时,在2282 cm-1 处出现了一个新峰,对应于乙腈分子参与Li+ 的溶剂化形成SSIP.随着电解液浓度的增加,归属于自由溶剂分子的2258 cm-1 拉曼峰不断减弱,相应地2282 cm-1 处的峰持续增强,此时溶液中以CIP和AGG结构占主导.当浓度达到4.2 mol·L-1 时,此时溶剂/锂盐摩尔比为2,自由溶剂分子的拉曼峰完全消失,表明所有的溶剂分子参与溶剂化;同时TFSI- 阴离子也全部参与配位共同形成聚集体AGG. ...
... (3)高电化学稳定性:(a)还原稳定性.在稀电解质溶液中存在着大量自由化的溶剂分子,这些溶剂分子会在锂负极优先被还原分解导致电解液还原稳定性较差.对于高浓度电解液而言,自由溶剂分子数目大量减少使得阴离子的竞争性还原明显增强.例如,Yamada等27 图2b 所示,高浓度状态下TFSI- 阴离子的LUMO能级(Lowest Unoccupied Molecular Orbital)显著低于溶剂分子,因此会在锂负极界面上优先于溶剂分子还原分解,形成阴离子衍生的无机类SEI膜31 + /溶剂络合物形成后,溶剂的孤对电子贡献给锂离子,这使得溶剂的HOMO能级(Highest Occupied Molecular Orbital)显著降低32 vs. Li+ /Li)金属氧化物正极匹配,构建高电压高比能全电池体系. ...
... a) Typical physiochemical properties of high-concentrated electrolyte solution. Adapted with permission from Ref. 35 . Copyright 2015, Journal of the Electrochemical Society. b) Supercells used and projected density of states (PDOS) obtained in quantum mechanical DFT-MD simulations on LiTFSI-AN electrolyte solutions with different concentrations. Adapted with permission from Ref. 27 . ...
1
2020
... 此外,最新研究发现,溶液化学结构的改变导致高浓度电解液表现出显著不同于稀溶液的物化特征28
1
2011
... (1)高热稳定性:相比于稀溶液,高浓电解液具有良好的热稳定性.随着锂盐浓度的升高,自由溶剂分子与锂离子配位,其挥发过程需要克服额外的能量去破坏溶剂化结构,因此电解液的挥发性显著降低,热稳定性随之增强.例如,Watanabe等29 x x = 1, 2, 4, 8)体系的热稳定性.研究发现,当x = 8时,稀溶液在150 ℃左右就挥发殆尽;而当x = 1时,浓溶液的挥发温度提升至约380 ℃. ...
4
2013
... (2)高锂离子迁移数: 稀电解液中存在的载流子为溶剂化锂离子和阴离子,溶剂化锂离子的半径远大于阴离子因而相对运动速率较低,故锂离子迁移数t Li+ 通常小于0.5.而对于高浓度电解液体系来说,锂盐会和阴离子发生配位使得溶液中的溶剂化复合物以CIP和AGG为主,锂离子的传导过程主要通过其与阴离子不断地解离/结合来完成电荷输运,因此Li+ 的迁移数显著提高.例如,Suo等30 -1 稀溶液的0.47.高的锂离子迁移数使得锂离子具有更高的传质通量,有利于金属锂负极界面上的均匀物质交换;同时可有效抑制界面阴离子消耗所产生的空间电荷层,从而减小了金属锂非均匀沉积的电场驱动力. ...
... 传统电解液体系中锂负极的枝晶生长和库伦效率低下等问题,制约着其在高比能锂金属电池中的应用.最近研究发现,一些含有大尺寸阴离子基团的锂盐(如LiTFSI,LiFSI等)具有超高的溶解性,由其配制的电解液浓度可达4 mol·L-1 以上,远远高于传统电解液的1 mol·L-1 .更重要的是,高浓度体系显著拓宽了电解液的电化学窗口,使得其与高还原性的锂负极和高氧化性的正极之间都具有良好的界面适配性.中科院物理所胡勇胜课题组30 31 36
... 2013年,Suo等30 -1 LiTFSI-DOL/DME高盐浓度电解液体系并将其应用到Li//S电池中,该电解液能同时解决多硫离子溶解和金属锂负极稳定性差两项关键技术难题.较常规低盐浓度电解液(1 mol·L-1 )而言,由于高盐浓度电解液体系具有高的锂离子浓度(7 mol·kg-1 )和高的锂离子迁移数(0.73),因而有利于金属锂负极界面上的均匀物质交换,避免了由于阴离子耗尽所产生的空间电荷层,从而降低了金属锂非均匀沉积的电场驱动力.另外,自由溶剂分子与锂盐络合抑制了多硫离子在电解液中的溶解,有效避免了充电过程中溶解于电解液的多硫离子形成的“多硫离子穿梭”效应.因此,Li//S电池首周放电容量高达1041 mAh·g-1 ,循环100周后仍保持74%,该工作为后续高浓电解液的研究奠定了重要基础. ...
... Compassion of the cycling performance of Li metal batteries based on high concentration electrolytes (HCEs).
Table 1 Classification Electrolyte Li metal batteries Cycling Performance Ref. ether-based HCE 7 mol·L-1 LiTFSI /DOL-DME Li//S 74% @ 100th 30 4 mol·L-1 LiFSI-DME Li//Cu CE = 99.2% for 1000 cycles 31 3 mol·L-1 LiFNFSI-DOL/DME Li//LiFePO4 98.5% @ 200th 37 2 mol·L-1 LiDFOB + 2 mol·L-1 LiTFSI -DME Li//NCM333 80% @ 500th 38 3 mol·L-1 LiTFSI-DME Li//O2 cycle life of 40th 39 ester-based HCE 10 mol·L-1 LiFSI-EC/DMC Li//NCM622 86% @ 100th 41 7 mol·kg-1 LiFSI-FEC Li//LiNi0.5 Mn1.5 O4 94.26% @ 150th 42 4 mol·L-1 LiTFSI+0.5 mol·L-1 LiDFOB-FEC/DMC Li//LiNi0.5 Mn1.5 O4 88.5% @ 500th 43 sulfone-based HCE LiFSI-SL = 1: 2.5 Li//Cu CE = 99.2% for 400 cycles 45 4 mol·L-1 LiNO3 -DMSO Li//Cu CE > 80% for 90 cycles 46 LiTFSI-DMSO = 1 : 3 Li//O2 cycle life of 90th 47 nitrile-based HCE LiTFSI-AN = 1 : 2 Li//Se 86% @ 200th 48 phosphate-based HCE LiFSI-TEP = 1 : 1.5 Li//Cu CE > 80% for 90 cycles 49 ionic liquid-based HCE 5 mol·L-1 LiFSI + 0.16 mol·L-1 NaTFSI-[EMIm]FSI Li//LiCoO2 81% @ 1200th 50
4 局部高浓电解液的溶液化学结构和物理化学性质 与传统稀溶液相比,高浓度电解液虽然具有优异的电化学稳定性和枝晶抑制效果,但是其大规模商业化应用仍然面临着巨大的挑战:其一,高浓体系常用的LiFSI、LiTFSI等新型氟代磺酸基锂盐相比常规LiPF6 商品化程度低、生产工艺复杂、价格高昂.随着锂盐浓度的提高,电解液成本更是成倍的增加;其二,高浓度下自由溶剂分子的匮乏使得溶液整体粘度偏大,不利于对正负极极片和隔膜的浸润,降低了电池材料的容量利用率;其三,高浓电解液较低的离子电导率,影响电荷传质能力,使得电池内阻增加,不利于电池的大功率充放电性能. ...
5
2015
... (3)高电化学稳定性:(a)还原稳定性.在稀电解质溶液中存在着大量自由化的溶剂分子,这些溶剂分子会在锂负极优先被还原分解导致电解液还原稳定性较差.对于高浓度电解液而言,自由溶剂分子数目大量减少使得阴离子的竞争性还原明显增强.例如,Yamada等27 图2b 所示,高浓度状态下TFSI- 阴离子的LUMO能级(Lowest Unoccupied Molecular Orbital)显著低于溶剂分子,因此会在锂负极界面上优先于溶剂分子还原分解,形成阴离子衍生的无机类SEI膜31 + /溶剂络合物形成后,溶剂的孤对电子贡献给锂离子,这使得溶剂的HOMO能级(Highest Occupied Molecular Orbital)显著降低32 vs. Li+ /Li)金属氧化物正极匹配,构建高电压高比能全电池体系. ...
... 传统电解液体系中锂负极的枝晶生长和库伦效率低下等问题,制约着其在高比能锂金属电池中的应用.最近研究发现,一些含有大尺寸阴离子基团的锂盐(如LiTFSI,LiFSI等)具有超高的溶解性,由其配制的电解液浓度可达4 mol·L-1 以上,远远高于传统电解液的1 mol·L-1 .更重要的是,高浓度体系显著拓宽了电解液的电化学窗口,使得其与高还原性的锂负极和高氧化性的正极之间都具有良好的界面适配性.中科院物理所胡勇胜课题组30 31 36
... 2015年,Qian等31 -1 LiFSI-DME)在提高金属锂库伦效率和改善沉积形貌方面的效果.如图3a 所示,在该电解液中沉积的锂呈现出致密的大颗粒状生长,且具有银白色金属光泽,完全不同于传统低浓度电解液中的暗灰色枝晶状生长.在0.2 mA·cm-2 电流下,Li的库伦效率高达99.2%;继续提高电流密度至1.0、4.0和8.0 mA·cm-2 ,库伦效率仍达98.9%、98.4%、97.1%.即使在10 mA·cm-2 的超高电流密度下,Li//Li对称电池仍能实现破纪录的1000周以上稳定循环.结合电解液溶液化学结构分析以及电极界面成分表征,该工作提出了高浓电解液改善金属锂负极-电解液界面稳定性的机制:一方面所有溶剂分子参与溶剂化络合形成离子缔合物结构,这使得电解液还原稳定性显著提高;另一方面,界面处FSI- 阴离子优先参与还原分解生成了富含LiF的无机SEI,隔绝了金属锂与电解液的接触.该工作为系统解决金属锂枝晶生长、库伦效率低下及循环寿命短等问题提供了可行性方案. ...
... (a) Adapted with permission from Ref 31 . Copyright 2015, Springer Nature; (b) Adapted with permission from Ref. 40 . Copyright 2019, American Chemical Society; (c) Adapted from Ref. 38 . Copyright 2018, Springer Nature; (d) Adapted from Ref 38 . Copyright 2018, Springer Nature. ...
... Compassion of the cycling performance of Li metal batteries based on high concentration electrolytes (HCEs).
Table 1 Classification Electrolyte Li metal batteries Cycling Performance Ref. ether-based HCE 7 mol·L-1 LiTFSI /DOL-DME Li//S 74% @ 100th 30 4 mol·L-1 LiFSI-DME Li//Cu CE = 99.2% for 1000 cycles 31 3 mol·L-1 LiFNFSI-DOL/DME Li//LiFePO4 98.5% @ 200th 37 2 mol·L-1 LiDFOB + 2 mol·L-1 LiTFSI -DME Li//NCM333 80% @ 500th 38 3 mol·L-1 LiTFSI-DME Li//O2 cycle life of 40th 39 ester-based HCE 10 mol·L-1 LiFSI-EC/DMC Li//NCM622 86% @ 100th 41 7 mol·kg-1 LiFSI-FEC Li//LiNi0.5 Mn1.5 O4 94.26% @ 150th 42 4 mol·L-1 LiTFSI+0.5 mol·L-1 LiDFOB-FEC/DMC Li//LiNi0.5 Mn1.5 O4 88.5% @ 500th 43 sulfone-based HCE LiFSI-SL = 1: 2.5 Li//Cu CE = 99.2% for 400 cycles 45 4 mol·L-1 LiNO3 -DMSO Li//Cu CE > 80% for 90 cycles 46 LiTFSI-DMSO = 1 : 3 Li//O2 cycle life of 90th 47 nitrile-based HCE LiTFSI-AN = 1 : 2 Li//Se 86% @ 200th 48 phosphate-based HCE LiFSI-TEP = 1 : 1.5 Li//Cu CE > 80% for 90 cycles 49 ionic liquid-based HCE 5 mol·L-1 LiFSI + 0.16 mol·L-1 NaTFSI-[EMIm]FSI Li//LiCoO2 81% @ 1200th 50
4 局部高浓电解液的溶液化学结构和物理化学性质 与传统稀溶液相比,高浓度电解液虽然具有优异的电化学稳定性和枝晶抑制效果,但是其大规模商业化应用仍然面临着巨大的挑战:其一,高浓体系常用的LiFSI、LiTFSI等新型氟代磺酸基锂盐相比常规LiPF6 商品化程度低、生产工艺复杂、价格高昂.随着锂盐浓度的提高,电解液成本更是成倍的增加;其二,高浓度下自由溶剂分子的匮乏使得溶液整体粘度偏大,不利于对正负极极片和隔膜的浸润,降低了电池材料的容量利用率;其三,高浓电解液较低的离子电导率,影响电荷传质能力,使得电池内阻增加,不利于电池的大功率充放电性能. ...
1
2011
... (3)高电化学稳定性:(a)还原稳定性.在稀电解质溶液中存在着大量自由化的溶剂分子,这些溶剂分子会在锂负极优先被还原分解导致电解液还原稳定性较差.对于高浓度电解液而言,自由溶剂分子数目大量减少使得阴离子的竞争性还原明显增强.例如,Yamada等27 图2b 所示,高浓度状态下TFSI- 阴离子的LUMO能级(Lowest Unoccupied Molecular Orbital)显著低于溶剂分子,因此会在锂负极界面上优先于溶剂分子还原分解,形成阴离子衍生的无机类SEI膜31 + /溶剂络合物形成后,溶剂的孤对电子贡献给锂离子,这使得溶剂的HOMO能级(Highest Occupied Molecular Orbital)显著降低32 vs. Li+ /Li)金属氧化物正极匹配,构建高电压高比能全电池体系. ...
1
2014
... (4)抑制铝集流体腐蚀和材料溶解流失:正极集流体铝箔在含有LiTFSI的电解液中易发生氧化腐蚀(> 4 V vs. Li+ /Li).而采用高浓度的LiTFSI电解液可以有效抑制Al箔的腐蚀,拓宽了高压正极的选择范围.研究发现,一方面,高浓度电解液中几乎不含自由溶剂分子,抑制了Al3+ -TFSI- 络合物的溶剂化,避免其溶解到电解液中33 34 n 2- 在电解液中的溶解,避免充放电过程产生“多硫离子穿梭”效应,防止电池出现严重过充现象. ...
1
2013
... (4)抑制铝集流体腐蚀和材料溶解流失:正极集流体铝箔在含有LiTFSI的电解液中易发生氧化腐蚀(> 4 V vs. Li+ /Li).而采用高浓度的LiTFSI电解液可以有效抑制Al箔的腐蚀,拓宽了高压正极的选择范围.研究发现,一方面,高浓度电解液中几乎不含自由溶剂分子,抑制了Al3+ -TFSI- 络合物的溶剂化,避免其溶解到电解液中33 34 n 2- 在电解液中的溶解,避免充放电过程产生“多硫离子穿梭”效应,防止电池出现严重过充现象. ...
1
2015
... a) Typical physiochemical properties of high-concentrated electrolyte solution. Adapted with permission from Ref. 35 . Copyright 2015, Journal of the Electrochemical Society. b) Supercells used and projected density of states (PDOS) obtained in quantum mechanical DFT-MD simulations on LiTFSI-AN electrolyte solutions with different concentrations. Adapted with permission from Ref. 27 . ...
2
2015
... 传统电解液体系中锂负极的枝晶生长和库伦效率低下等问题,制约着其在高比能锂金属电池中的应用.最近研究发现,一些含有大尺寸阴离子基团的锂盐(如LiTFSI,LiFSI等)具有超高的溶解性,由其配制的电解液浓度可达4 mol·L-1 以上,远远高于传统电解液的1 mol·L-1 .更重要的是,高浓度体系显著拓宽了电解液的电化学窗口,使得其与高还原性的锂负极和高氧化性的正极之间都具有良好的界面适配性.中科院物理所胡勇胜课题组30 31 36
... 光谱分析和理论计算36 , 54 + 与溶剂相配位,而与稀释剂之间几乎不存在溶剂化相互作用.因此,在锂盐-溶剂团簇内部锂盐浓度达到高浓状态,而在整个溶液中实际锂盐浓度与稀溶液相仿.更重要的是,局部高浓的溶剂化结构维持了高浓电解液所特有的电化学稳定性,有效稳定锂负极并抑制锂枝晶生成,并有助于提升界面反应动力学.此外,稀释剂一般具备低粘度和高润湿性等特征,可以在保持原有溶剂化结构不受影响的前提下大幅改善电解液流动性,从而增强其离子传输能力,改善电池的倍率和低温性能.如图5b 所示55
2
2017
... Fang等37 4 F9 侧基的新型锂盐[Li[(FSO2 )(n -C4 F9 -SO2 )] (LiFNFSI),配制了醚基高浓电解液(3 mol·L-1 LiFNFSI-DOL/DME = 1/1).相比于LiTFSI,LiFNFSI盐具有更优异的成膜特性,沉积的锂呈现出致密堆积的颗粒状,且锂表面平整光滑.Li//Cu电池可以实现97%的库伦效率并保持长达180周.界面成分分析证明良好的电化学稳定性和高可逆性来源于LiFNFSI阴离子中的-C4 F9 官能团的优势分解,生成均匀致密的SEI膜以缓解锂的体积膨胀.Li//LiFePO4 全电池循环200周后仍保持98.5%的容量保持率. ...
... Compassion of the cycling performance of Li metal batteries based on high concentration electrolytes (HCEs).
Table 1 Classification Electrolyte Li metal batteries Cycling Performance Ref. ether-based HCE 7 mol·L-1 LiTFSI /DOL-DME Li//S 74% @ 100th 30 4 mol·L-1 LiFSI-DME Li//Cu CE = 99.2% for 1000 cycles 31 3 mol·L-1 LiFNFSI-DOL/DME Li//LiFePO4 98.5% @ 200th 37 2 mol·L-1 LiDFOB + 2 mol·L-1 LiTFSI -DME Li//NCM333 80% @ 500th 38 3 mol·L-1 LiTFSI-DME Li//O2 cycle life of 40th 39 ester-based HCE 10 mol·L-1 LiFSI-EC/DMC Li//NCM622 86% @ 100th 41 7 mol·kg-1 LiFSI-FEC Li//LiNi0.5 Mn1.5 O4 94.26% @ 150th 42 4 mol·L-1 LiTFSI+0.5 mol·L-1 LiDFOB-FEC/DMC Li//LiNi0.5 Mn1.5 O4 88.5% @ 500th 43 sulfone-based HCE LiFSI-SL = 1: 2.5 Li//Cu CE = 99.2% for 400 cycles 45 4 mol·L-1 LiNO3 -DMSO Li//Cu CE > 80% for 90 cycles 46 LiTFSI-DMSO = 1 : 3 Li//O2 cycle life of 90th 47 nitrile-based HCE LiTFSI-AN = 1 : 2 Li//Se 86% @ 200th 48 phosphate-based HCE LiFSI-TEP = 1 : 1.5 Li//Cu CE > 80% for 90 cycles 49 ionic liquid-based HCE 5 mol·L-1 LiFSI + 0.16 mol·L-1 NaTFSI-[EMIm]FSI Li//LiCoO2 81% @ 1200th 50
4 局部高浓电解液的溶液化学结构和物理化学性质 与传统稀溶液相比,高浓度电解液虽然具有优异的电化学稳定性和枝晶抑制效果,但是其大规模商业化应用仍然面临着巨大的挑战:其一,高浓体系常用的LiFSI、LiTFSI等新型氟代磺酸基锂盐相比常规LiPF6 商品化程度低、生产工艺复杂、价格高昂.随着锂盐浓度的提高,电解液成本更是成倍的增加;其二,高浓度下自由溶剂分子的匮乏使得溶液整体粘度偏大,不利于对正负极极片和隔膜的浸润,降低了电池材料的容量利用率;其三,高浓电解液较低的离子电导率,影响电荷传质能力,使得电池内阻增加,不利于电池的大功率充放电性能. ...
4
2018
... (a) Adapted with permission from Ref 31 . Copyright 2015, Springer Nature; (b) Adapted with permission from Ref. 40 . Copyright 2019, American Chemical Society; (c) Adapted from Ref. 38 . Copyright 2018, Springer Nature; (d) Adapted from Ref 38 . Copyright 2018, Springer Nature. ...
... . Copyright 2018, Springer Nature; (d) Adapted from Ref 38 . Copyright 2018, Springer Nature. ...
... 为了改善醚基高浓电解液的高压(> 4 V)稳定性,Jiao等38 -1 LiDFOB(双氟草酸硼酸锂) + 2 mol·L-1 LiTFSI-DME电解液,利用双盐组分氧化分解产物的差异对正极电解质界面膜(CEI)组分进行调控.XPS和TEM表征结果证实LiDFOB和LiTFSI两种盐都参与了正极表面分解,形成富含B和F的CEI膜.如图3b 和3c 所示,薄而致密的CEI界面有效阻隔了高催化活性的正极与电解液之间的接触,并进一步抑制了过渡金属离子的溶出.如图3d 所示,相比于单盐电解液,该双盐高浓醚类电解液能够将4.3 V级Li//NCM111 (LiNi0.33 Co0.33 Mn0.33 O2 )全电池的循环寿命延长5倍,经500周可逆循环后容量保持率仍为80%. ...
... Compassion of the cycling performance of Li metal batteries based on high concentration electrolytes (HCEs).
Table 1 Classification Electrolyte Li metal batteries Cycling Performance Ref. ether-based HCE 7 mol·L-1 LiTFSI /DOL-DME Li//S 74% @ 100th 30 4 mol·L-1 LiFSI-DME Li//Cu CE = 99.2% for 1000 cycles 31 3 mol·L-1 LiFNFSI-DOL/DME Li//LiFePO4 98.5% @ 200th 37 2 mol·L-1 LiDFOB + 2 mol·L-1 LiTFSI -DME Li//NCM333 80% @ 500th 38 3 mol·L-1 LiTFSI-DME Li//O2 cycle life of 40th 39 ester-based HCE 10 mol·L-1 LiFSI-EC/DMC Li//NCM622 86% @ 100th 41 7 mol·kg-1 LiFSI-FEC Li//LiNi0.5 Mn1.5 O4 94.26% @ 150th 42 4 mol·L-1 LiTFSI+0.5 mol·L-1 LiDFOB-FEC/DMC Li//LiNi0.5 Mn1.5 O4 88.5% @ 500th 43 sulfone-based HCE LiFSI-SL = 1: 2.5 Li//Cu CE = 99.2% for 400 cycles 45 4 mol·L-1 LiNO3 -DMSO Li//Cu CE > 80% for 90 cycles 46 LiTFSI-DMSO = 1 : 3 Li//O2 cycle life of 90th 47 nitrile-based HCE LiTFSI-AN = 1 : 2 Li//Se 86% @ 200th 48 phosphate-based HCE LiFSI-TEP = 1 : 1.5 Li//Cu CE > 80% for 90 cycles 49 ionic liquid-based HCE 5 mol·L-1 LiFSI + 0.16 mol·L-1 NaTFSI-[EMIm]FSI Li//LiCoO2 81% @ 1200th 50
4 局部高浓电解液的溶液化学结构和物理化学性质 与传统稀溶液相比,高浓度电解液虽然具有优异的电化学稳定性和枝晶抑制效果,但是其大规模商业化应用仍然面临着巨大的挑战:其一,高浓体系常用的LiFSI、LiTFSI等新型氟代磺酸基锂盐相比常规LiPF6 商品化程度低、生产工艺复杂、价格高昂.随着锂盐浓度的提高,电解液成本更是成倍的增加;其二,高浓度下自由溶剂分子的匮乏使得溶液整体粘度偏大,不利于对正负极极片和隔膜的浸润,降低了电池材料的容量利用率;其三,高浓电解液较低的离子电导率,影响电荷传质能力,使得电池内阻增加,不利于电池的大功率充放电性能. ...
2
2016
... 此外,高浓度醚基电解液对于改善Li//O2 电池的耐高压稳定性也有显著作用.Liu等39 2 电池中电化学性能.在1 mol·L-1 稀溶液中,Li//O2 电池只能充放电5次即完全失效;当浓度提升至3 mol·L-1 后,Li//O2 电池可在2.0–4.5 V电压范围内稳定循环40周以上.这是由于高浓度锂盐下溶剂DME全部以低HOMO能级的Li+ 2 -(DME)3 缔合物形式存在;另外,络合态的DME分子内部C-H键解离更困难,这使其能抵御高活性超氧自由基进攻,改善高压循环稳定性. ...
... Compassion of the cycling performance of Li metal batteries based on high concentration electrolytes (HCEs).
Table 1 Classification Electrolyte Li metal batteries Cycling Performance Ref. ether-based HCE 7 mol·L-1 LiTFSI /DOL-DME Li//S 74% @ 100th 30 4 mol·L-1 LiFSI-DME Li//Cu CE = 99.2% for 1000 cycles 31 3 mol·L-1 LiFNFSI-DOL/DME Li//LiFePO4 98.5% @ 200th 37 2 mol·L-1 LiDFOB + 2 mol·L-1 LiTFSI -DME Li//NCM333 80% @ 500th 38 3 mol·L-1 LiTFSI-DME Li//O2 cycle life of 40th 39 ester-based HCE 10 mol·L-1 LiFSI-EC/DMC Li//NCM622 86% @ 100th 41 7 mol·kg-1 LiFSI-FEC Li//LiNi0.5 Mn1.5 O4 94.26% @ 150th 42 4 mol·L-1 LiTFSI+0.5 mol·L-1 LiDFOB-FEC/DMC Li//LiNi0.5 Mn1.5 O4 88.5% @ 500th 43 sulfone-based HCE LiFSI-SL = 1: 2.5 Li//Cu CE = 99.2% for 400 cycles 45 4 mol·L-1 LiNO3 -DMSO Li//Cu CE > 80% for 90 cycles 46 LiTFSI-DMSO = 1 : 3 Li//O2 cycle life of 90th 47 nitrile-based HCE LiTFSI-AN = 1 : 2 Li//Se 86% @ 200th 48 phosphate-based HCE LiFSI-TEP = 1 : 1.5 Li//Cu CE > 80% for 90 cycles 49 ionic liquid-based HCE 5 mol·L-1 LiFSI + 0.16 mol·L-1 NaTFSI-[EMIm]FSI Li//LiCoO2 81% @ 1200th 50
4 局部高浓电解液的溶液化学结构和物理化学性质 与传统稀溶液相比,高浓度电解液虽然具有优异的电化学稳定性和枝晶抑制效果,但是其大规模商业化应用仍然面临着巨大的挑战:其一,高浓体系常用的LiFSI、LiTFSI等新型氟代磺酸基锂盐相比常规LiPF6 商品化程度低、生产工艺复杂、价格高昂.随着锂盐浓度的提高,电解液成本更是成倍的增加;其二,高浓度下自由溶剂分子的匮乏使得溶液整体粘度偏大,不利于对正负极极片和隔膜的浸润,降低了电池材料的容量利用率;其三,高浓电解液较低的离子电导率,影响电荷传质能力,使得电池内阻增加,不利于电池的大功率充放电性能. ...
1
2019
... (a) Adapted with permission from Ref 31 . Copyright 2015, Springer Nature; (b) Adapted with permission from Ref. 40 . Copyright 2019, American Chemical Society; (c) Adapted from Ref. 38 . Copyright 2018, Springer Nature; (d) Adapted from Ref 38 . Copyright 2018, Springer Nature. ...
3
2018
... Fan等41 -1 LiFSI-EC/DMC (碳酸二甲酯DMC)在高电压金属锂电池中的电化学行为.如图4a 所示,在高浓电解液中,金属锂沉积形貌为堆积致密规则的圆饼形,库伦效率高达99.2%,远高于稀溶液中仅85%的效率.线性伏安扫描表明该碳酸酯基高浓电解液的稳定性窗口可大幅拓宽到5.5 V.基于此,作者组装了Li//NCM622 (LiNi0.6 Co0.2 Mn0.2 O2 )全电池,如图3b 所示,在2.7–4.6 V的充放电范围内深度循环100周容量保持率仍达86%,循环库伦效率也高达99.6%.该工作对于高浓电解液溶剂体系的拓展和后续的电解液组分优化提供了新的指导. ...
... (a, b) Adapted from Ref. 41 . Copyright 2017, Elsevier Inc.; (c) Adapted from Ref. 42 . Copyright 2018, National Academy of Sciences. ...
... Compassion of the cycling performance of Li metal batteries based on high concentration electrolytes (HCEs).
Table 1 Classification Electrolyte Li metal batteries Cycling Performance Ref. ether-based HCE 7 mol·L-1 LiTFSI /DOL-DME Li//S 74% @ 100th 30 4 mol·L-1 LiFSI-DME Li//Cu CE = 99.2% for 1000 cycles 31 3 mol·L-1 LiFNFSI-DOL/DME Li//LiFePO4 98.5% @ 200th 37 2 mol·L-1 LiDFOB + 2 mol·L-1 LiTFSI -DME Li//NCM333 80% @ 500th 38 3 mol·L-1 LiTFSI-DME Li//O2 cycle life of 40th 39 ester-based HCE 10 mol·L-1 LiFSI-EC/DMC Li//NCM622 86% @ 100th 41 7 mol·kg-1 LiFSI-FEC Li//LiNi0.5 Mn1.5 O4 94.26% @ 150th 42 4 mol·L-1 LiTFSI+0.5 mol·L-1 LiDFOB-FEC/DMC Li//LiNi0.5 Mn1.5 O4 88.5% @ 500th 43 sulfone-based HCE LiFSI-SL = 1: 2.5 Li//Cu CE = 99.2% for 400 cycles 45 4 mol·L-1 LiNO3 -DMSO Li//Cu CE > 80% for 90 cycles 46 LiTFSI-DMSO = 1 : 3 Li//O2 cycle life of 90th 47 nitrile-based HCE LiTFSI-AN = 1 : 2 Li//Se 86% @ 200th 48 phosphate-based HCE LiFSI-TEP = 1 : 1.5 Li//Cu CE > 80% for 90 cycles 49 ionic liquid-based HCE 5 mol·L-1 LiFSI + 0.16 mol·L-1 NaTFSI-[EMIm]FSI Li//LiCoO2 81% @ 1200th 50
4 局部高浓电解液的溶液化学结构和物理化学性质 与传统稀溶液相比,高浓度电解液虽然具有优异的电化学稳定性和枝晶抑制效果,但是其大规模商业化应用仍然面临着巨大的挑战:其一,高浓体系常用的LiFSI、LiTFSI等新型氟代磺酸基锂盐相比常规LiPF6 商品化程度低、生产工艺复杂、价格高昂.随着锂盐浓度的提高,电解液成本更是成倍的增加;其二,高浓度下自由溶剂分子的匮乏使得溶液整体粘度偏大,不利于对正负极极片和隔膜的浸润,降低了电池材料的容量利用率;其三,高浓电解液较低的离子电导率,影响电荷传质能力,使得电池内阻增加,不利于电池的大功率充放电性能. ...
3
2018
... (a, b) Adapted from Ref. 41 . Copyright 2017, Elsevier Inc.; (c) Adapted from Ref. 42 . Copyright 2018, National Academy of Sciences. ...
... 氟代碳酸酯[如FEC (氟代碳酸乙烯酯)]能够分解形成富含LiF的固态电解质界面,因而相比传统碳酸酯具有更好的正负极界面相容性.基于此,Suo等42 -1 提高至7 mol·kg-1 ,锂沉积的库伦效率从96.0%不断提升至97.7%,且循环500周保持稳定.另外,该高浓电解液在正负极表面均形成高LiF含量的界面层,并大幅扩宽电化学窗口,使其能够满足5 V级尖晶石型镍锰酸锂(LiNi0.5 Mn1.5 O4 )的高压需求.基于此构建的Li//LiNi0.5 Mn1.5 O4 全电池的首次放电容量为123.8 mAh·g-1 ,经150次循环后其容量保持率仍达94.26%. ...
... Compassion of the cycling performance of Li metal batteries based on high concentration electrolytes (HCEs).
Table 1 Classification Electrolyte Li metal batteries Cycling Performance Ref. ether-based HCE 7 mol·L-1 LiTFSI /DOL-DME Li//S 74% @ 100th 30 4 mol·L-1 LiFSI-DME Li//Cu CE = 99.2% for 1000 cycles 31 3 mol·L-1 LiFNFSI-DOL/DME Li//LiFePO4 98.5% @ 200th 37 2 mol·L-1 LiDFOB + 2 mol·L-1 LiTFSI -DME Li//NCM333 80% @ 500th 38 3 mol·L-1 LiTFSI-DME Li//O2 cycle life of 40th 39 ester-based HCE 10 mol·L-1 LiFSI-EC/DMC Li//NCM622 86% @ 100th 41 7 mol·kg-1 LiFSI-FEC Li//LiNi0.5 Mn1.5 O4 94.26% @ 150th 42 4 mol·L-1 LiTFSI+0.5 mol·L-1 LiDFOB-FEC/DMC Li//LiNi0.5 Mn1.5 O4 88.5% @ 500th 43 sulfone-based HCE LiFSI-SL = 1: 2.5 Li//Cu CE = 99.2% for 400 cycles 45 4 mol·L-1 LiNO3 -DMSO Li//Cu CE > 80% for 90 cycles 46 LiTFSI-DMSO = 1 : 3 Li//O2 cycle life of 90th 47 nitrile-based HCE LiTFSI-AN = 1 : 2 Li//Se 86% @ 200th 48 phosphate-based HCE LiFSI-TEP = 1 : 1.5 Li//Cu CE > 80% for 90 cycles 49 ionic liquid-based HCE 5 mol·L-1 LiFSI + 0.16 mol·L-1 NaTFSI-[EMIm]FSI Li//LiCoO2 81% @ 1200th 50
4 局部高浓电解液的溶液化学结构和物理化学性质 与传统稀溶液相比,高浓度电解液虽然具有优异的电化学稳定性和枝晶抑制效果,但是其大规模商业化应用仍然面临着巨大的挑战:其一,高浓体系常用的LiFSI、LiTFSI等新型氟代磺酸基锂盐相比常规LiPF6 商品化程度低、生产工艺复杂、价格高昂.随着锂盐浓度的提高,电解液成本更是成倍的增加;其二,高浓度下自由溶剂分子的匮乏使得溶液整体粘度偏大,不利于对正负极极片和隔膜的浸润,降低了电池材料的容量利用率;其三,高浓电解液较低的离子电导率,影响电荷传质能力,使得电池内阻增加,不利于电池的大功率充放电性能. ...
2
2020
... 最近,Wang等43 -1 LiTFSI + 0.5 mol·L-1 LiDFOB-FEC/DMC = 3/7并对其双电极界面匹配能力进行了评估.在金属锂负极这一侧,0.5 mA·cm-2 的电流密度下,Li//Cu电池的电压迟滞仅有50 mV,库伦效率高达98%,并可保持长达800次的可逆循环;在高压正极一侧,双盐体系下高浓电解液的抗氧化稳定性可达5 V以上,高压Li//LiNi0.5 Mn1.5 O4 电池和Li//LiNi0.7 Co0.15 Mn0.15 O2 电池均可实现200周以上的稳定循环. ...
... Compassion of the cycling performance of Li metal batteries based on high concentration electrolytes (HCEs).
Table 1 Classification Electrolyte Li metal batteries Cycling Performance Ref. ether-based HCE 7 mol·L-1 LiTFSI /DOL-DME Li//S 74% @ 100th 30 4 mol·L-1 LiFSI-DME Li//Cu CE = 99.2% for 1000 cycles 31 3 mol·L-1 LiFNFSI-DOL/DME Li//LiFePO4 98.5% @ 200th 37 2 mol·L-1 LiDFOB + 2 mol·L-1 LiTFSI -DME Li//NCM333 80% @ 500th 38 3 mol·L-1 LiTFSI-DME Li//O2 cycle life of 40th 39 ester-based HCE 10 mol·L-1 LiFSI-EC/DMC Li//NCM622 86% @ 100th 41 7 mol·kg-1 LiFSI-FEC Li//LiNi0.5 Mn1.5 O4 94.26% @ 150th 42 4 mol·L-1 LiTFSI+0.5 mol·L-1 LiDFOB-FEC/DMC Li//LiNi0.5 Mn1.5 O4 88.5% @ 500th 43 sulfone-based HCE LiFSI-SL = 1: 2.5 Li//Cu CE = 99.2% for 400 cycles 45 4 mol·L-1 LiNO3 -DMSO Li//Cu CE > 80% for 90 cycles 46 LiTFSI-DMSO = 1 : 3 Li//O2 cycle life of 90th 47 nitrile-based HCE LiTFSI-AN = 1 : 2 Li//Se 86% @ 200th 48 phosphate-based HCE LiFSI-TEP = 1 : 1.5 Li//Cu CE > 80% for 90 cycles 49 ionic liquid-based HCE 5 mol·L-1 LiFSI + 0.16 mol·L-1 NaTFSI-[EMIm]FSI Li//LiCoO2 81% @ 1200th 50
4 局部高浓电解液的溶液化学结构和物理化学性质 与传统稀溶液相比,高浓度电解液虽然具有优异的电化学稳定性和枝晶抑制效果,但是其大规模商业化应用仍然面临着巨大的挑战:其一,高浓体系常用的LiFSI、LiTFSI等新型氟代磺酸基锂盐相比常规LiPF6 商品化程度低、生产工艺复杂、价格高昂.随着锂盐浓度的提高,电解液成本更是成倍的增加;其二,高浓度下自由溶剂分子的匮乏使得溶液整体粘度偏大,不利于对正负极极片和隔膜的浸润,降低了电池材料的容量利用率;其三,高浓电解液较低的离子电导率,影响电荷传质能力,使得电池内阻增加,不利于电池的大功率充放电性能. ...
1
2018
... 使用砜类溶剂的另一个顾虑是其较高粘度,而且高浓度下粘度值会进一步提高,阻碍其离子的传输.但是,有趣的是,Dokko等44 4 -SL电解液中,SL和BF4 - 阴离子可以作为桥连配体络合两个Li+ ,Li+ 在溶液中的传输不依赖于扩散而是快速跃迁(hopping conduction mechanism).这种双桥联网络溶剂化结构凭借Li+ 在溶剂分子和阴离子之间动态的配体交换实现高离子迁移数,即便在电解液总体离子电导有限的条件下也能满足高倍率应用的需求.另外,Maeyoshi等45 -2 电流密度下,Li//Cu电池的库伦效率为98%,并可循环400周保持稳定. ...
2
2019
... 使用砜类溶剂的另一个顾虑是其较高粘度,而且高浓度下粘度值会进一步提高,阻碍其离子的传输.但是,有趣的是,Dokko等44 4 -SL电解液中,SL和BF4 - 阴离子可以作为桥连配体络合两个Li+ ,Li+ 在溶液中的传输不依赖于扩散而是快速跃迁(hopping conduction mechanism).这种双桥联网络溶剂化结构凭借Li+ 在溶剂分子和阴离子之间动态的配体交换实现高离子迁移数,即便在电解液总体离子电导有限的条件下也能满足高倍率应用的需求.另外,Maeyoshi等45 -2 电流密度下,Li//Cu电池的库伦效率为98%,并可循环400周保持稳定. ...
... Compassion of the cycling performance of Li metal batteries based on high concentration electrolytes (HCEs).
Table 1 Classification Electrolyte Li metal batteries Cycling Performance Ref. ether-based HCE 7 mol·L-1 LiTFSI /DOL-DME Li//S 74% @ 100th 30 4 mol·L-1 LiFSI-DME Li//Cu CE = 99.2% for 1000 cycles 31 3 mol·L-1 LiFNFSI-DOL/DME Li//LiFePO4 98.5% @ 200th 37 2 mol·L-1 LiDFOB + 2 mol·L-1 LiTFSI -DME Li//NCM333 80% @ 500th 38 3 mol·L-1 LiTFSI-DME Li//O2 cycle life of 40th 39 ester-based HCE 10 mol·L-1 LiFSI-EC/DMC Li//NCM622 86% @ 100th 41 7 mol·kg-1 LiFSI-FEC Li//LiNi0.5 Mn1.5 O4 94.26% @ 150th 42 4 mol·L-1 LiTFSI+0.5 mol·L-1 LiDFOB-FEC/DMC Li//LiNi0.5 Mn1.5 O4 88.5% @ 500th 43 sulfone-based HCE LiFSI-SL = 1: 2.5 Li//Cu CE = 99.2% for 400 cycles 45 4 mol·L-1 LiNO3 -DMSO Li//Cu CE > 80% for 90 cycles 46 LiTFSI-DMSO = 1 : 3 Li//O2 cycle life of 90th 47 nitrile-based HCE LiTFSI-AN = 1 : 2 Li//Se 86% @ 200th 48 phosphate-based HCE LiFSI-TEP = 1 : 1.5 Li//Cu CE > 80% for 90 cycles 49 ionic liquid-based HCE 5 mol·L-1 LiFSI + 0.16 mol·L-1 NaTFSI-[EMIm]FSI Li//LiCoO2 81% @ 1200th 50
4 局部高浓电解液的溶液化学结构和物理化学性质 与传统稀溶液相比,高浓度电解液虽然具有优异的电化学稳定性和枝晶抑制效果,但是其大规模商业化应用仍然面临着巨大的挑战:其一,高浓体系常用的LiFSI、LiTFSI等新型氟代磺酸基锂盐相比常规LiPF6 商品化程度低、生产工艺复杂、价格高昂.随着锂盐浓度的提高,电解液成本更是成倍的增加;其二,高浓度下自由溶剂分子的匮乏使得溶液整体粘度偏大,不利于对正负极极片和隔膜的浸润,降低了电池材料的容量利用率;其三,高浓电解液较低的离子电导率,影响电荷传质能力,使得电池内阻增加,不利于电池的大功率充放电性能. ...
2
2016
... Togasaki等46 3 -DMSO高浓砜基电解液在Li//O2 电池中的应用.在4 mol·L-1 LiNO3 -DMSO高浓电解液中,DMSO全部进入Li+ 的溶剂化层从而抑制了界面副反应的发生.更重要的是,Li(DMSO)n + 溶剂化复合物存在络合解离平衡,当DMSO自由分子含量很低时平衡向解离方向移动,促进Li+ 脱溶剂化使得Li//Cu和Li//O2 电池效率显著提升.Liu等47 - -Li+ -(DMSO)3 溶剂化复合物.此时,Li//O2 电池中碳基空气正极表面由电解液分解导致的副产物积聚现象明显减少,金属锂负极表面的腐蚀也得到显著抑制.在600 mAh·g-1 的容量钳制下即便使用普通的碳纳米管作为空气正极,Li-O2 电池也能够高效工作超过90周. ...
... Compassion of the cycling performance of Li metal batteries based on high concentration electrolytes (HCEs).
Table 1 Classification Electrolyte Li metal batteries Cycling Performance Ref. ether-based HCE 7 mol·L-1 LiTFSI /DOL-DME Li//S 74% @ 100th 30 4 mol·L-1 LiFSI-DME Li//Cu CE = 99.2% for 1000 cycles 31 3 mol·L-1 LiFNFSI-DOL/DME Li//LiFePO4 98.5% @ 200th 37 2 mol·L-1 LiDFOB + 2 mol·L-1 LiTFSI -DME Li//NCM333 80% @ 500th 38 3 mol·L-1 LiTFSI-DME Li//O2 cycle life of 40th 39 ester-based HCE 10 mol·L-1 LiFSI-EC/DMC Li//NCM622 86% @ 100th 41 7 mol·kg-1 LiFSI-FEC Li//LiNi0.5 Mn1.5 O4 94.26% @ 150th 42 4 mol·L-1 LiTFSI+0.5 mol·L-1 LiDFOB-FEC/DMC Li//LiNi0.5 Mn1.5 O4 88.5% @ 500th 43 sulfone-based HCE LiFSI-SL = 1: 2.5 Li//Cu CE = 99.2% for 400 cycles 45 4 mol·L-1 LiNO3 -DMSO Li//Cu CE > 80% for 90 cycles 46 LiTFSI-DMSO = 1 : 3 Li//O2 cycle life of 90th 47 nitrile-based HCE LiTFSI-AN = 1 : 2 Li//Se 86% @ 200th 48 phosphate-based HCE LiFSI-TEP = 1 : 1.5 Li//Cu CE > 80% for 90 cycles 49 ionic liquid-based HCE 5 mol·L-1 LiFSI + 0.16 mol·L-1 NaTFSI-[EMIm]FSI Li//LiCoO2 81% @ 1200th 50
4 局部高浓电解液的溶液化学结构和物理化学性质 与传统稀溶液相比,高浓度电解液虽然具有优异的电化学稳定性和枝晶抑制效果,但是其大规模商业化应用仍然面临着巨大的挑战:其一,高浓体系常用的LiFSI、LiTFSI等新型氟代磺酸基锂盐相比常规LiPF6 商品化程度低、生产工艺复杂、价格高昂.随着锂盐浓度的提高,电解液成本更是成倍的增加;其二,高浓度下自由溶剂分子的匮乏使得溶液整体粘度偏大,不利于对正负极极片和隔膜的浸润,降低了电池材料的容量利用率;其三,高浓电解液较低的离子电导率,影响电荷传质能力,使得电池内阻增加,不利于电池的大功率充放电性能. ...
2
2017
... Togasaki等46 3 -DMSO高浓砜基电解液在Li//O2 电池中的应用.在4 mol·L-1 LiNO3 -DMSO高浓电解液中,DMSO全部进入Li+ 的溶剂化层从而抑制了界面副反应的发生.更重要的是,Li(DMSO)n + 溶剂化复合物存在络合解离平衡,当DMSO自由分子含量很低时平衡向解离方向移动,促进Li+ 脱溶剂化使得Li//Cu和Li//O2 电池效率显著提升.Liu等47 - -Li+ -(DMSO)3 溶剂化复合物.此时,Li//O2 电池中碳基空气正极表面由电解液分解导致的副产物积聚现象明显减少,金属锂负极表面的腐蚀也得到显著抑制.在600 mAh·g-1 的容量钳制下即便使用普通的碳纳米管作为空气正极,Li-O2 电池也能够高效工作超过90周. ...
... Compassion of the cycling performance of Li metal batteries based on high concentration electrolytes (HCEs).
Table 1 Classification Electrolyte Li metal batteries Cycling Performance Ref. ether-based HCE 7 mol·L-1 LiTFSI /DOL-DME Li//S 74% @ 100th 30 4 mol·L-1 LiFSI-DME Li//Cu CE = 99.2% for 1000 cycles 31 3 mol·L-1 LiFNFSI-DOL/DME Li//LiFePO4 98.5% @ 200th 37 2 mol·L-1 LiDFOB + 2 mol·L-1 LiTFSI -DME Li//NCM333 80% @ 500th 38 3 mol·L-1 LiTFSI-DME Li//O2 cycle life of 40th 39 ester-based HCE 10 mol·L-1 LiFSI-EC/DMC Li//NCM622 86% @ 100th 41 7 mol·kg-1 LiFSI-FEC Li//LiNi0.5 Mn1.5 O4 94.26% @ 150th 42 4 mol·L-1 LiTFSI+0.5 mol·L-1 LiDFOB-FEC/DMC Li//LiNi0.5 Mn1.5 O4 88.5% @ 500th 43 sulfone-based HCE LiFSI-SL = 1: 2.5 Li//Cu CE = 99.2% for 400 cycles 45 4 mol·L-1 LiNO3 -DMSO Li//Cu CE > 80% for 90 cycles 46 LiTFSI-DMSO = 1 : 3 Li//O2 cycle life of 90th 47 nitrile-based HCE LiTFSI-AN = 1 : 2 Li//Se 86% @ 200th 48 phosphate-based HCE LiFSI-TEP = 1 : 1.5 Li//Cu CE > 80% for 90 cycles 49 ionic liquid-based HCE 5 mol·L-1 LiFSI + 0.16 mol·L-1 NaTFSI-[EMIm]FSI Li//LiCoO2 81% @ 1200th 50
4 局部高浓电解液的溶液化学结构和物理化学性质 与传统稀溶液相比,高浓度电解液虽然具有优异的电化学稳定性和枝晶抑制效果,但是其大规模商业化应用仍然面临着巨大的挑战:其一,高浓体系常用的LiFSI、LiTFSI等新型氟代磺酸基锂盐相比常规LiPF6 商品化程度低、生产工艺复杂、价格高昂.随着锂盐浓度的提高,电解液成本更是成倍的增加;其二,高浓度下自由溶剂分子的匮乏使得溶液整体粘度偏大,不利于对正负极极片和隔膜的浸润,降低了电池材料的容量利用率;其三,高浓电解液较低的离子电导率,影响电荷传质能力,使得电池内阻增加,不利于电池的大功率充放电性能. ...
2
2020
... Qi等48 2 -LiTFSI电解液中不再保有自由溶剂分子,因此Li2 Sen 放电中间产物的溶解度降低为常规浓度下的1/20000,原本的固-液-固转化机制被修正为更加高效稳定的固-固两步转化过程.得益于溶解穿梭效应的抑制,Li//Se电池的容量利用率达97%,200周循环仍保持86%;另外,高载量Se电极构成电池体积能量密度达到了2502 Wh·L-1 ,这超越了常规钴酸锂基锂离子电池.Xiao等49 50 -1 LiFSI + 0.16 mol·L-1 NaTFSI-[EMIm]FSI高浓电解液.采用该电解液的Li//Li对称电池可实现1200 h稳定循环,Li//Cu电池可实现99%的库伦效率.与高载量LiCoO2 (12 mg·cm-2 )组装的Li//LiCoO2 电池在0.7C 充放电倍率下经过1200次循环后,其容量保持率仍高达81%.当与高容量NCM 811正极匹配时可分别提供199 mAh·g-1 的可逆比容量和765 Wh·kg-1 的能量密度. ...
... Compassion of the cycling performance of Li metal batteries based on high concentration electrolytes (HCEs).
Table 1 Classification Electrolyte Li metal batteries Cycling Performance Ref. ether-based HCE 7 mol·L-1 LiTFSI /DOL-DME Li//S 74% @ 100th 30 4 mol·L-1 LiFSI-DME Li//Cu CE = 99.2% for 1000 cycles 31 3 mol·L-1 LiFNFSI-DOL/DME Li//LiFePO4 98.5% @ 200th 37 2 mol·L-1 LiDFOB + 2 mol·L-1 LiTFSI -DME Li//NCM333 80% @ 500th 38 3 mol·L-1 LiTFSI-DME Li//O2 cycle life of 40th 39 ester-based HCE 10 mol·L-1 LiFSI-EC/DMC Li//NCM622 86% @ 100th 41 7 mol·kg-1 LiFSI-FEC Li//LiNi0.5 Mn1.5 O4 94.26% @ 150th 42 4 mol·L-1 LiTFSI+0.5 mol·L-1 LiDFOB-FEC/DMC Li//LiNi0.5 Mn1.5 O4 88.5% @ 500th 43 sulfone-based HCE LiFSI-SL = 1: 2.5 Li//Cu CE = 99.2% for 400 cycles 45 4 mol·L-1 LiNO3 -DMSO Li//Cu CE > 80% for 90 cycles 46 LiTFSI-DMSO = 1 : 3 Li//O2 cycle life of 90th 47 nitrile-based HCE LiTFSI-AN = 1 : 2 Li//Se 86% @ 200th 48 phosphate-based HCE LiFSI-TEP = 1 : 1.5 Li//Cu CE > 80% for 90 cycles 49 ionic liquid-based HCE 5 mol·L-1 LiFSI + 0.16 mol·L-1 NaTFSI-[EMIm]FSI Li//LiCoO2 81% @ 1200th 50
4 局部高浓电解液的溶液化学结构和物理化学性质 与传统稀溶液相比,高浓度电解液虽然具有优异的电化学稳定性和枝晶抑制效果,但是其大规模商业化应用仍然面临着巨大的挑战:其一,高浓体系常用的LiFSI、LiTFSI等新型氟代磺酸基锂盐相比常规LiPF6 商品化程度低、生产工艺复杂、价格高昂.随着锂盐浓度的提高,电解液成本更是成倍的增加;其二,高浓度下自由溶剂分子的匮乏使得溶液整体粘度偏大,不利于对正负极极片和隔膜的浸润,降低了电池材料的容量利用率;其三,高浓电解液较低的离子电导率,影响电荷传质能力,使得电池内阻增加,不利于电池的大功率充放电性能. ...
2
2019
... Qi等48 2 -LiTFSI电解液中不再保有自由溶剂分子,因此Li2 Sen 放电中间产物的溶解度降低为常规浓度下的1/20000,原本的固-液-固转化机制被修正为更加高效稳定的固-固两步转化过程.得益于溶解穿梭效应的抑制,Li//Se电池的容量利用率达97%,200周循环仍保持86%;另外,高载量Se电极构成电池体积能量密度达到了2502 Wh·L-1 ,这超越了常规钴酸锂基锂离子电池.Xiao等49 50 -1 LiFSI + 0.16 mol·L-1 NaTFSI-[EMIm]FSI高浓电解液.采用该电解液的Li//Li对称电池可实现1200 h稳定循环,Li//Cu电池可实现99%的库伦效率.与高载量LiCoO2 (12 mg·cm-2 )组装的Li//LiCoO2 电池在0.7C 充放电倍率下经过1200次循环后,其容量保持率仍高达81%.当与高容量NCM 811正极匹配时可分别提供199 mAh·g-1 的可逆比容量和765 Wh·kg-1 的能量密度. ...
... Compassion of the cycling performance of Li metal batteries based on high concentration electrolytes (HCEs).
Table 1 Classification Electrolyte Li metal batteries Cycling Performance Ref. ether-based HCE 7 mol·L-1 LiTFSI /DOL-DME Li//S 74% @ 100th 30 4 mol·L-1 LiFSI-DME Li//Cu CE = 99.2% for 1000 cycles 31 3 mol·L-1 LiFNFSI-DOL/DME Li//LiFePO4 98.5% @ 200th 37 2 mol·L-1 LiDFOB + 2 mol·L-1 LiTFSI -DME Li//NCM333 80% @ 500th 38 3 mol·L-1 LiTFSI-DME Li//O2 cycle life of 40th 39 ester-based HCE 10 mol·L-1 LiFSI-EC/DMC Li//NCM622 86% @ 100th 41 7 mol·kg-1 LiFSI-FEC Li//LiNi0.5 Mn1.5 O4 94.26% @ 150th 42 4 mol·L-1 LiTFSI+0.5 mol·L-1 LiDFOB-FEC/DMC Li//LiNi0.5 Mn1.5 O4 88.5% @ 500th 43 sulfone-based HCE LiFSI-SL = 1: 2.5 Li//Cu CE = 99.2% for 400 cycles 45 4 mol·L-1 LiNO3 -DMSO Li//Cu CE > 80% for 90 cycles 46 LiTFSI-DMSO = 1 : 3 Li//O2 cycle life of 90th 47 nitrile-based HCE LiTFSI-AN = 1 : 2 Li//Se 86% @ 200th 48 phosphate-based HCE LiFSI-TEP = 1 : 1.5 Li//Cu CE > 80% for 90 cycles 49 ionic liquid-based HCE 5 mol·L-1 LiFSI + 0.16 mol·L-1 NaTFSI-[EMIm]FSI Li//LiCoO2 81% @ 1200th 50
4 局部高浓电解液的溶液化学结构和物理化学性质 与传统稀溶液相比,高浓度电解液虽然具有优异的电化学稳定性和枝晶抑制效果,但是其大规模商业化应用仍然面临着巨大的挑战:其一,高浓体系常用的LiFSI、LiTFSI等新型氟代磺酸基锂盐相比常规LiPF6 商品化程度低、生产工艺复杂、价格高昂.随着锂盐浓度的提高,电解液成本更是成倍的增加;其二,高浓度下自由溶剂分子的匮乏使得溶液整体粘度偏大,不利于对正负极极片和隔膜的浸润,降低了电池材料的容量利用率;其三,高浓电解液较低的离子电导率,影响电荷传质能力,使得电池内阻增加,不利于电池的大功率充放电性能. ...
2
2020
... Qi等48 2 -LiTFSI电解液中不再保有自由溶剂分子,因此Li2 Sen 放电中间产物的溶解度降低为常规浓度下的1/20000,原本的固-液-固转化机制被修正为更加高效稳定的固-固两步转化过程.得益于溶解穿梭效应的抑制,Li//Se电池的容量利用率达97%,200周循环仍保持86%;另外,高载量Se电极构成电池体积能量密度达到了2502 Wh·L-1 ,这超越了常规钴酸锂基锂离子电池.Xiao等49 50 -1 LiFSI + 0.16 mol·L-1 NaTFSI-[EMIm]FSI高浓电解液.采用该电解液的Li//Li对称电池可实现1200 h稳定循环,Li//Cu电池可实现99%的库伦效率.与高载量LiCoO2 (12 mg·cm-2 )组装的Li//LiCoO2 电池在0.7C 充放电倍率下经过1200次循环后,其容量保持率仍高达81%.当与高容量NCM 811正极匹配时可分别提供199 mAh·g-1 的可逆比容量和765 Wh·kg-1 的能量密度. ...
... Compassion of the cycling performance of Li metal batteries based on high concentration electrolytes (HCEs).
Table 1 Classification Electrolyte Li metal batteries Cycling Performance Ref. ether-based HCE 7 mol·L-1 LiTFSI /DOL-DME Li//S 74% @ 100th 30 4 mol·L-1 LiFSI-DME Li//Cu CE = 99.2% for 1000 cycles 31 3 mol·L-1 LiFNFSI-DOL/DME Li//LiFePO4 98.5% @ 200th 37 2 mol·L-1 LiDFOB + 2 mol·L-1 LiTFSI -DME Li//NCM333 80% @ 500th 38 3 mol·L-1 LiTFSI-DME Li//O2 cycle life of 40th 39 ester-based HCE 10 mol·L-1 LiFSI-EC/DMC Li//NCM622 86% @ 100th 41 7 mol·kg-1 LiFSI-FEC Li//LiNi0.5 Mn1.5 O4 94.26% @ 150th 42 4 mol·L-1 LiTFSI+0.5 mol·L-1 LiDFOB-FEC/DMC Li//LiNi0.5 Mn1.5 O4 88.5% @ 500th 43 sulfone-based HCE LiFSI-SL = 1: 2.5 Li//Cu CE = 99.2% for 400 cycles 45 4 mol·L-1 LiNO3 -DMSO Li//Cu CE > 80% for 90 cycles 46 LiTFSI-DMSO = 1 : 3 Li//O2 cycle life of 90th 47 nitrile-based HCE LiTFSI-AN = 1 : 2 Li//Se 86% @ 200th 48 phosphate-based HCE LiFSI-TEP = 1 : 1.5 Li//Cu CE > 80% for 90 cycles 49 ionic liquid-based HCE 5 mol·L-1 LiFSI + 0.16 mol·L-1 NaTFSI-[EMIm]FSI Li//LiCoO2 81% @ 1200th 50
4 局部高浓电解液的溶液化学结构和物理化学性质 与传统稀溶液相比,高浓度电解液虽然具有优异的电化学稳定性和枝晶抑制效果,但是其大规模商业化应用仍然面临着巨大的挑战:其一,高浓体系常用的LiFSI、LiTFSI等新型氟代磺酸基锂盐相比常规LiPF6 商品化程度低、生产工艺复杂、价格高昂.随着锂盐浓度的提高,电解液成本更是成倍的增加;其二,高浓度下自由溶剂分子的匮乏使得溶液整体粘度偏大,不利于对正负极极片和隔膜的浸润,降低了电池材料的容量利用率;其三,高浓电解液较低的离子电导率,影响电荷传质能力,使得电池内阻增加,不利于电池的大功率充放电性能. ...
3
2013
... 近年来,日本Watanabe课题组51 52 图5a 所示53
... 2, 2, 2-三氟乙基-1, 1, 2, 2-四氟乙基醚(HFE)是最常用的稀释剂.2013年,Dokko等51 1 ]+ -[TFSI]- 紧密离子对结构,也不会参与Li+ 的溶剂化.电化学反应中间产物Li2 Sm 2 Sm 的溶解度,同时又能改善Li-S电池的高功率充放电性能. ...
... Compassion of the cycling performance of Li metal batteries based on localized-high concentration electrolytes (LHCEs).
Table 2 Dilute Electrolyte Li metal battery Cycling Performance Ref. HFE LiTFSI-G4/HFE(1 : 1 : 4) Li//S 85% @ 100th 51 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li//NMC811 90% @ 400th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li// LiCoPO4 93% @ 1000th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE + 2% LiDFOB Li//LiNiO2 80% @ 400th 57 1 mol·L-1 LiPF6 + 0.02 mol·L-1 LiDFOB-FEC/FDEC/HFE Li //LiCoMnO4 80% @ 1000th 58 1.2 mol·L-1 LiPF6 FEC/DMC/HFE + 0.15 mol·L-1 LiDFOB Li//LiCoO2 84% @ 300th 59 1.28 mol·L-1 LiFSI-FEC/FEMC/HFE Li //NCA 90% @4 50th (-20 ℃) 60 BTFE 1.2 mol·L-1 LiFSI-DMC/BTFE Li//NCM333 80% @ 700th 52 1.2 mol·L-1 LiFSI-TEP/BTFE Li//NCM622 97% @ 600th 53 TTE LiFSI-1.2 DME/3TTE Li//NCM811 90% @ 250th 61 LiFSI-3TMS/3TTE Li//NCM111 80% @ 150th 55 OFE 1 mol·L-1 LiFSI-95OFE/5DME Li//S 60% @ 150th 62 1, 2-dfBen 2 mol·L-1 LiFSI-DMC/1, 2-dfBen Li//NCM523 82% @ 140th 63
6 结论与展望 综上所述,高浓电解液的宗旨是通过提高锂盐浓度,利用锂盐与溶剂分子的配位相互作用尽可能减少溶液中自由溶剂分子的含量,从而减少溶剂与还原性锂负极和强氧化性高压正极的接触机会.但是高锂盐浓度也造成了成本高昂、载流子迁移能力受限、厚电极浸润性差等问题.经典高浓体系通常使用LiFSI、LiTFSI等新型氟代磺酸基锂盐,这些锂盐相比常规LiPF6 商品化程度低、生产工艺复杂,高浓需求更是增加了成本负担;另一方面,自由溶剂分子的匮乏使得溶液整体粘度偏大,传质能力受到影响,无法满足高倍率应用需求. ...
3
2018
... 近年来,日本Watanabe课题组51 52 图5a 所示53
... 双(2, 2, 2-三氟乙基)醚(BTFE)与HFE的分子结构比较类似,也具有低粘度惰性溶剂的特性.Chen等52 -1 降至1.2 mol·L-1 .BTFE本身不具备溶解锂盐的能力,但它能与DMC溶剂互溶.同时,BTFE的存在削弱了Li+ -FSI- 阴离子之间的静电作用,提高了锂盐解离能力.即便在5.0 mA·cm-2 的高电流密度下,Li//Cu电池的极化电位也只有120 mV.Li//NCM333全电池稳定循环700周后的容量保持率仍高于80%;优良的离子传输特性使其低温性能和倍率保持能力也十分优异. ...
... Compassion of the cycling performance of Li metal batteries based on localized-high concentration electrolytes (LHCEs).
Table 2 Dilute Electrolyte Li metal battery Cycling Performance Ref. HFE LiTFSI-G4/HFE(1 : 1 : 4) Li//S 85% @ 100th 51 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li//NMC811 90% @ 400th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li// LiCoPO4 93% @ 1000th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE + 2% LiDFOB Li//LiNiO2 80% @ 400th 57 1 mol·L-1 LiPF6 + 0.02 mol·L-1 LiDFOB-FEC/FDEC/HFE Li //LiCoMnO4 80% @ 1000th 58 1.2 mol·L-1 LiPF6 FEC/DMC/HFE + 0.15 mol·L-1 LiDFOB Li//LiCoO2 84% @ 300th 59 1.28 mol·L-1 LiFSI-FEC/FEMC/HFE Li //NCA 90% @4 50th (-20 ℃) 60 BTFE 1.2 mol·L-1 LiFSI-DMC/BTFE Li//NCM333 80% @ 700th 52 1.2 mol·L-1 LiFSI-TEP/BTFE Li//NCM622 97% @ 600th 53 TTE LiFSI-1.2 DME/3TTE Li//NCM811 90% @ 250th 61 LiFSI-3TMS/3TTE Li//NCM111 80% @ 150th 55 OFE 1 mol·L-1 LiFSI-95OFE/5DME Li//S 60% @ 150th 62 1, 2-dfBen 2 mol·L-1 LiFSI-DMC/1, 2-dfBen Li//NCM523 82% @ 140th 63
6 结论与展望 综上所述,高浓电解液的宗旨是通过提高锂盐浓度,利用锂盐与溶剂分子的配位相互作用尽可能减少溶液中自由溶剂分子的含量,从而减少溶剂与还原性锂负极和强氧化性高压正极的接触机会.但是高锂盐浓度也造成了成本高昂、载流子迁移能力受限、厚电极浸润性差等问题.经典高浓体系通常使用LiFSI、LiTFSI等新型氟代磺酸基锂盐,这些锂盐相比常规LiPF6 商品化程度低、生产工艺复杂,高浓需求更是增加了成本负担;另一方面,自由溶剂分子的匮乏使得溶液整体粘度偏大,传质能力受到影响,无法满足高倍率应用需求. ...
5
2018
... 近年来,日本Watanabe课题组51 52 图5a 所示53
... (a) Adapted from Ref. 53 . Copyright 2018, Elsevier Inc.; (b) Adapted from Ref. 55 . Copyright 2018, Elsevier Inc. ...
... (a) Adapted from Ref. 60 . Copyright 2019, Springer Nature; (b) Adapted from Ref. 53 . Copyright 2018, Elsevier Inc.; (c) Adapted from Ref. 55 . Copyright 2018, Elsevier Inc. ...
... 在磷酸酯基高浓电解液中,BTFE也可以实现类似的稀释效果53 -1 LiFSI-TEP高浓电解液的粘度高达150 mPa·s,当加入BTFE使其表观锂盐浓度降至1.2 mol·L-1 以后,初始的Li(TEP)1.33 -FSI复合物结构得到保留,但是总体粘度骤降至2.9 mPa·s.拉曼光谱分析发现在局部高浓体系中TEP相关振动峰(1250–1325 cm-1 )与高浓体系保持一致(均发生蓝移)而BTFE相关振动峰(~833 cm-1 )则保持不变,这有力的支撑了BTFE只稀释不溶盐的作用.与此同时,稀释后的电解液中不燃组分(TEP)的含量仍然高达35%左右,电解液的阻燃特性没有发生改变.如图7b 所示,当使用3.2 mol·L-1 LiFSI-TEP时,高浓电解液的较差的浸润性使得Li//NCM622全电池的电压极化很大,循环200周容量保持率仅为80%;与之相对的是,1.2 mol·L-1 LiFSI-TEP/BTFE稀溶液可循环600周且容量几乎不衰减. ...
... Compassion of the cycling performance of Li metal batteries based on localized-high concentration electrolytes (LHCEs).
Table 2 Dilute Electrolyte Li metal battery Cycling Performance Ref. HFE LiTFSI-G4/HFE(1 : 1 : 4) Li//S 85% @ 100th 51 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li//NMC811 90% @ 400th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li// LiCoPO4 93% @ 1000th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE + 2% LiDFOB Li//LiNiO2 80% @ 400th 57 1 mol·L-1 LiPF6 + 0.02 mol·L-1 LiDFOB-FEC/FDEC/HFE Li //LiCoMnO4 80% @ 1000th 58 1.2 mol·L-1 LiPF6 FEC/DMC/HFE + 0.15 mol·L-1 LiDFOB Li//LiCoO2 84% @ 300th 59 1.28 mol·L-1 LiFSI-FEC/FEMC/HFE Li //NCA 90% @4 50th (-20 ℃) 60 BTFE 1.2 mol·L-1 LiFSI-DMC/BTFE Li//NCM333 80% @ 700th 52 1.2 mol·L-1 LiFSI-TEP/BTFE Li//NCM622 97% @ 600th 53 TTE LiFSI-1.2 DME/3TTE Li//NCM811 90% @ 250th 61 LiFSI-3TMS/3TTE Li//NCM111 80% @ 150th 55 OFE 1 mol·L-1 LiFSI-95OFE/5DME Li//S 60% @ 150th 62 1, 2-dfBen 2 mol·L-1 LiFSI-DMC/1, 2-dfBen Li//NCM523 82% @ 140th 63
6 结论与展望 综上所述,高浓电解液的宗旨是通过提高锂盐浓度,利用锂盐与溶剂分子的配位相互作用尽可能减少溶液中自由溶剂分子的含量,从而减少溶剂与还原性锂负极和强氧化性高压正极的接触机会.但是高锂盐浓度也造成了成本高昂、载流子迁移能力受限、厚电极浸润性差等问题.经典高浓体系通常使用LiFSI、LiTFSI等新型氟代磺酸基锂盐,这些锂盐相比常规LiPF6 商品化程度低、生产工艺复杂,高浓需求更是增加了成本负担;另一方面,自由溶剂分子的匮乏使得溶液整体粘度偏大,传质能力受到影响,无法满足高倍率应用需求. ...
1
2019
... 光谱分析和理论计算36 , 54 + 与溶剂相配位,而与稀释剂之间几乎不存在溶剂化相互作用.因此,在锂盐-溶剂团簇内部锂盐浓度达到高浓状态,而在整个溶液中实际锂盐浓度与稀溶液相仿.更重要的是,局部高浓的溶剂化结构维持了高浓电解液所特有的电化学稳定性,有效稳定锂负极并抑制锂枝晶生成,并有助于提升界面反应动力学.此外,稀释剂一般具备低粘度和高润湿性等特征,可以在保持原有溶剂化结构不受影响的前提下大幅改善电解液流动性,从而增强其离子传输能力,改善电池的倍率和低温性能.如图5b 所示55
5
2018
... (a) Adapted from Ref. 53 . Copyright 2018, Elsevier Inc.; (b) Adapted from Ref. 55 . Copyright 2018, Elsevier Inc. ...
... 光谱分析和理论计算36 , 54 + 与溶剂相配位,而与稀释剂之间几乎不存在溶剂化相互作用.因此,在锂盐-溶剂团簇内部锂盐浓度达到高浓状态,而在整个溶液中实际锂盐浓度与稀溶液相仿.更重要的是,局部高浓的溶剂化结构维持了高浓电解液所特有的电化学稳定性,有效稳定锂负极并抑制锂枝晶生成,并有助于提升界面反应动力学.此外,稀释剂一般具备低粘度和高润湿性等特征,可以在保持原有溶剂化结构不受影响的前提下大幅改善电解液流动性,从而增强其离子传输能力,改善电池的倍率和低温性能.如图5b 所示55
... (a) Adapted from Ref. 60 . Copyright 2019, Springer Nature; (b) Adapted from Ref. 53 . Copyright 2018, Elsevier Inc.; (c) Adapted from Ref. 55 . Copyright 2018, Elsevier Inc. ...
... 利用TTE稀释剂还可以对电极浸润性较差、还原稳定性不佳的砜基高浓电解液(LiFSI-3TMS)进行改性.Ren等55 + 发生配位,而稀释剂TTE则在外围将各个紧密离子对阻隔开形成局部高浓结构.在LiFSI-3TMS-3TTE局部高浓电解液中,高氧化性的TMS与高还原性的金属锂负极之间被TTE阻断而不会直接接触,避免了负极-电解质界面副反应的发生.与此同时,电解质溶液的稀释使得局部高浓体系在较宽温程下(-10 – 25 ℃)都能保持快速地离子传输能力,其对于聚烯烃隔膜和电极的浸润性也大幅改善.如图7c 所示,Li//NCM111全电池能够搭载50 μm的超薄锂片稳定循环150周. ...
... Compassion of the cycling performance of Li metal batteries based on localized-high concentration electrolytes (LHCEs).
Table 2 Dilute Electrolyte Li metal battery Cycling Performance Ref. HFE LiTFSI-G4/HFE(1 : 1 : 4) Li//S 85% @ 100th 51 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li//NMC811 90% @ 400th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li// LiCoPO4 93% @ 1000th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE + 2% LiDFOB Li//LiNiO2 80% @ 400th 57 1 mol·L-1 LiPF6 + 0.02 mol·L-1 LiDFOB-FEC/FDEC/HFE Li //LiCoMnO4 80% @ 1000th 58 1.2 mol·L-1 LiPF6 FEC/DMC/HFE + 0.15 mol·L-1 LiDFOB Li//LiCoO2 84% @ 300th 59 1.28 mol·L-1 LiFSI-FEC/FEMC/HFE Li //NCA 90% @4 50th (-20 ℃) 60 BTFE 1.2 mol·L-1 LiFSI-DMC/BTFE Li//NCM333 80% @ 700th 52 1.2 mol·L-1 LiFSI-TEP/BTFE Li//NCM622 97% @ 600th 53 TTE LiFSI-1.2 DME/3TTE Li//NCM811 90% @ 250th 61 LiFSI-3TMS/3TTE Li//NCM111 80% @ 150th 55 OFE 1 mol·L-1 LiFSI-95OFE/5DME Li//S 60% @ 150th 62 1, 2-dfBen 2 mol·L-1 LiFSI-DMC/1, 2-dfBen Li//NCM523 82% @ 140th 63
6 结论与展望 综上所述,高浓电解液的宗旨是通过提高锂盐浓度,利用锂盐与溶剂分子的配位相互作用尽可能减少溶液中自由溶剂分子的含量,从而减少溶剂与还原性锂负极和强氧化性高压正极的接触机会.但是高锂盐浓度也造成了成本高昂、载流子迁移能力受限、厚电极浸润性差等问题.经典高浓体系通常使用LiFSI、LiTFSI等新型氟代磺酸基锂盐,这些锂盐相比常规LiPF6 商品化程度低、生产工艺复杂,高浓需求更是增加了成本负担;另一方面,自由溶剂分子的匮乏使得溶液整体粘度偏大,传质能力受到影响,无法满足高倍率应用需求. ...
3
2018
... Fan等56 -1 LiPF6 -FEC/FEMC/HFE = 2/6/2 (氟代碳酸甲乙酯FEMC),实现了锂金属负极、NMC811和LiCoPO4 等高电压正极的高效循环.循环过程中,该全氟电解液在锂金属一侧形成以LiF为主的SEI,同时在正极一侧形成以含氟复合物(CFx x y )+ 在界面的迁移;同时氟化物是较好的电子绝缘体,阻碍电子在SEI中的隧穿,从而大大抑制了电解液和正负极材料持续的副反应.在0.2 mA·cm-2 的电流下,金属Li沉积-溶解库伦效率可达99.2%左右.与4.4 V级NMC811 (4.4 V)匹配的锂金属电池在循环450周期后的容量保持率为90%左右.而对于5 V级Li//LiCoPO4 超高压锂金属电池,循环1000周后其容量保持率高达93%左右. ...
... Compassion of the cycling performance of Li metal batteries based on localized-high concentration electrolytes (LHCEs).
Table 2 Dilute Electrolyte Li metal battery Cycling Performance Ref. HFE LiTFSI-G4/HFE(1 : 1 : 4) Li//S 85% @ 100th 51 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li//NMC811 90% @ 400th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li// LiCoPO4 93% @ 1000th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE + 2% LiDFOB Li//LiNiO2 80% @ 400th 57 1 mol·L-1 LiPF6 + 0.02 mol·L-1 LiDFOB-FEC/FDEC/HFE Li //LiCoMnO4 80% @ 1000th 58 1.2 mol·L-1 LiPF6 FEC/DMC/HFE + 0.15 mol·L-1 LiDFOB Li//LiCoO2 84% @ 300th 59 1.28 mol·L-1 LiFSI-FEC/FEMC/HFE Li //NCA 90% @4 50th (-20 ℃) 60 BTFE 1.2 mol·L-1 LiFSI-DMC/BTFE Li//NCM333 80% @ 700th 52 1.2 mol·L-1 LiFSI-TEP/BTFE Li//NCM622 97% @ 600th 53 TTE LiFSI-1.2 DME/3TTE Li//NCM811 90% @ 250th 61 LiFSI-3TMS/3TTE Li//NCM111 80% @ 150th 55 OFE 1 mol·L-1 LiFSI-95OFE/5DME Li//S 60% @ 150th 62 1, 2-dfBen 2 mol·L-1 LiFSI-DMC/1, 2-dfBen Li//NCM523 82% @ 140th 63
6 结论与展望 综上所述,高浓电解液的宗旨是通过提高锂盐浓度,利用锂盐与溶剂分子的配位相互作用尽可能减少溶液中自由溶剂分子的含量,从而减少溶剂与还原性锂负极和强氧化性高压正极的接触机会.但是高锂盐浓度也造成了成本高昂、载流子迁移能力受限、厚电极浸润性差等问题.经典高浓体系通常使用LiFSI、LiTFSI等新型氟代磺酸基锂盐,这些锂盐相比常规LiPF6 商品化程度低、生产工艺复杂,高浓需求更是增加了成本负担;另一方面,自由溶剂分子的匮乏使得溶液整体粘度偏大,传质能力受到影响,无法满足高倍率应用需求. ...
...
56 1 mol·L-1 LiPF6 FEC/FEMC/HFE + 2% LiDFOB Li//LiNiO2 80% @ 400th 57 1 mol·L-1 LiPF6 + 0.02 mol·L-1 LiDFOB-FEC/FDEC/HFE Li //LiCoMnO4 80% @ 1000th 58 1.2 mol·L-1 LiPF6 FEC/DMC/HFE + 0.15 mol·L-1 LiDFOB Li//LiCoO2 84% @ 300th 59 1.28 mol·L-1 LiFSI-FEC/FEMC/HFE Li //NCA 90% @4 50th (-20 ℃) 60 BTFE 1.2 mol·L-1 LiFSI-DMC/BTFE Li//NCM333 80% @ 700th 52 1.2 mol·L-1 LiFSI-TEP/BTFE Li//NCM622 97% @ 600th 53 TTE LiFSI-1.2 DME/3TTE Li//NCM811 90% @ 250th 61 LiFSI-3TMS/3TTE Li//NCM111 80% @ 150th 55 OFE 1 mol·L-1 LiFSI-95OFE/5DME Li//S 60% @ 150th 62 1, 2-dfBen 2 mol·L-1 LiFSI-DMC/1, 2-dfBen Li//NCM523 82% @ 140th 63 6 结论与展望 综上所述,高浓电解液的宗旨是通过提高锂盐浓度,利用锂盐与溶剂分子的配位相互作用尽可能减少溶液中自由溶剂分子的含量,从而减少溶剂与还原性锂负极和强氧化性高压正极的接触机会.但是高锂盐浓度也造成了成本高昂、载流子迁移能力受限、厚电极浸润性差等问题.经典高浓体系通常使用LiFSI、LiTFSI等新型氟代磺酸基锂盐,这些锂盐相比常规LiPF6 商品化程度低、生产工艺复杂,高浓需求更是增加了成本负担;另一方面,自由溶剂分子的匮乏使得溶液整体粘度偏大,传质能力受到影响,无法满足高倍率应用需求. ...
2
2019
... 在上述工作基础上,Deng等57 -1 LiPF6 -FEC/FEMC/HFE + 2% LiDFOB),在高电压、高催化活性的LiNiO2 正极表面构建了稳定高效的富含F和B的CEI膜,实现了该无钴材料高容量、长寿命循环.当充电至4.3 V以上时,传统的碳酸酯溶剂会氧化分解形成过量自由基侵蚀LiNiO2 颗粒表面造成晶格O2 的释放;这一侵蚀性行为会加剧LiNiO2 在充放电过程中的不可逆相变并最终导致容量跳崖式下降.而在该全氟电解液中,LiNiO2 颗粒表面原位生成只有3 nm厚的富含F和B的界面保护层,正极稳定的晶体结构得以保留,颗粒粉化也得到显著抑制.因此,Li//LiNiO2 全电池在0.5C 的电流密度下实现高达216 mAh·g-1 的放电比容量,且循环400周后的容量保持率高达80%.随后,Cheng等58 4 锂金属电池,在1 A·g-1 的电流密度下实现1000圈稳定循环,并且保持容量80%.Lin等59 -1 LiPF6 -FEC/DMC/HFE = 1/1/1 + 0.15 mol·L-1 LiDFOB电解液中,沉积形成的金属锂层呈现出平整致密的片层结构而非高比表面的枝晶状.4.5 V级高压Li//LiCoO2 全电池在200 mA·cm-2 的大电流密度下可以实现长达300周的稳定循环,容量保持率仍高达84%,正极LiCoO2 中金属离子的溶解以及颗粒裂缝也都得到了显著抑制. ...
... Compassion of the cycling performance of Li metal batteries based on localized-high concentration electrolytes (LHCEs).
Table 2 Dilute Electrolyte Li metal battery Cycling Performance Ref. HFE LiTFSI-G4/HFE(1 : 1 : 4) Li//S 85% @ 100th 51 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li//NMC811 90% @ 400th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li// LiCoPO4 93% @ 1000th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE + 2% LiDFOB Li//LiNiO2 80% @ 400th 57 1 mol·L-1 LiPF6 + 0.02 mol·L-1 LiDFOB-FEC/FDEC/HFE Li //LiCoMnO4 80% @ 1000th 58 1.2 mol·L-1 LiPF6 FEC/DMC/HFE + 0.15 mol·L-1 LiDFOB Li//LiCoO2 84% @ 300th 59 1.28 mol·L-1 LiFSI-FEC/FEMC/HFE Li //NCA 90% @4 50th (-20 ℃) 60 BTFE 1.2 mol·L-1 LiFSI-DMC/BTFE Li//NCM333 80% @ 700th 52 1.2 mol·L-1 LiFSI-TEP/BTFE Li//NCM622 97% @ 600th 53 TTE LiFSI-1.2 DME/3TTE Li//NCM811 90% @ 250th 61 LiFSI-3TMS/3TTE Li//NCM111 80% @ 150th 55 OFE 1 mol·L-1 LiFSI-95OFE/5DME Li//S 60% @ 150th 62 1, 2-dfBen 2 mol·L-1 LiFSI-DMC/1, 2-dfBen Li//NCM523 82% @ 140th 63
6 结论与展望 综上所述,高浓电解液的宗旨是通过提高锂盐浓度,利用锂盐与溶剂分子的配位相互作用尽可能减少溶液中自由溶剂分子的含量,从而减少溶剂与还原性锂负极和强氧化性高压正极的接触机会.但是高锂盐浓度也造成了成本高昂、载流子迁移能力受限、厚电极浸润性差等问题.经典高浓体系通常使用LiFSI、LiTFSI等新型氟代磺酸基锂盐,这些锂盐相比常规LiPF6 商品化程度低、生产工艺复杂,高浓需求更是增加了成本负担;另一方面,自由溶剂分子的匮乏使得溶液整体粘度偏大,传质能力受到影响,无法满足高倍率应用需求. ...
2
2020
... 在上述工作基础上,Deng等57 -1 LiPF6 -FEC/FEMC/HFE + 2% LiDFOB),在高电压、高催化活性的LiNiO2 正极表面构建了稳定高效的富含F和B的CEI膜,实现了该无钴材料高容量、长寿命循环.当充电至4.3 V以上时,传统的碳酸酯溶剂会氧化分解形成过量自由基侵蚀LiNiO2 颗粒表面造成晶格O2 的释放;这一侵蚀性行为会加剧LiNiO2 在充放电过程中的不可逆相变并最终导致容量跳崖式下降.而在该全氟电解液中,LiNiO2 颗粒表面原位生成只有3 nm厚的富含F和B的界面保护层,正极稳定的晶体结构得以保留,颗粒粉化也得到显著抑制.因此,Li//LiNiO2 全电池在0.5C 的电流密度下实现高达216 mAh·g-1 的放电比容量,且循环400周后的容量保持率高达80%.随后,Cheng等58 4 锂金属电池,在1 A·g-1 的电流密度下实现1000圈稳定循环,并且保持容量80%.Lin等59 -1 LiPF6 -FEC/DMC/HFE = 1/1/1 + 0.15 mol·L-1 LiDFOB电解液中,沉积形成的金属锂层呈现出平整致密的片层结构而非高比表面的枝晶状.4.5 V级高压Li//LiCoO2 全电池在200 mA·cm-2 的大电流密度下可以实现长达300周的稳定循环,容量保持率仍高达84%,正极LiCoO2 中金属离子的溶解以及颗粒裂缝也都得到了显著抑制. ...
... Compassion of the cycling performance of Li metal batteries based on localized-high concentration electrolytes (LHCEs).
Table 2 Dilute Electrolyte Li metal battery Cycling Performance Ref. HFE LiTFSI-G4/HFE(1 : 1 : 4) Li//S 85% @ 100th 51 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li//NMC811 90% @ 400th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li// LiCoPO4 93% @ 1000th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE + 2% LiDFOB Li//LiNiO2 80% @ 400th 57 1 mol·L-1 LiPF6 + 0.02 mol·L-1 LiDFOB-FEC/FDEC/HFE Li //LiCoMnO4 80% @ 1000th 58 1.2 mol·L-1 LiPF6 FEC/DMC/HFE + 0.15 mol·L-1 LiDFOB Li//LiCoO2 84% @ 300th 59 1.28 mol·L-1 LiFSI-FEC/FEMC/HFE Li //NCA 90% @4 50th (-20 ℃) 60 BTFE 1.2 mol·L-1 LiFSI-DMC/BTFE Li//NCM333 80% @ 700th 52 1.2 mol·L-1 LiFSI-TEP/BTFE Li//NCM622 97% @ 600th 53 TTE LiFSI-1.2 DME/3TTE Li//NCM811 90% @ 250th 61 LiFSI-3TMS/3TTE Li//NCM111 80% @ 150th 55 OFE 1 mol·L-1 LiFSI-95OFE/5DME Li//S 60% @ 150th 62 1, 2-dfBen 2 mol·L-1 LiFSI-DMC/1, 2-dfBen Li//NCM523 82% @ 140th 63
6 结论与展望 综上所述,高浓电解液的宗旨是通过提高锂盐浓度,利用锂盐与溶剂分子的配位相互作用尽可能减少溶液中自由溶剂分子的含量,从而减少溶剂与还原性锂负极和强氧化性高压正极的接触机会.但是高锂盐浓度也造成了成本高昂、载流子迁移能力受限、厚电极浸润性差等问题.经典高浓体系通常使用LiFSI、LiTFSI等新型氟代磺酸基锂盐,这些锂盐相比常规LiPF6 商品化程度低、生产工艺复杂,高浓需求更是增加了成本负担;另一方面,自由溶剂分子的匮乏使得溶液整体粘度偏大,传质能力受到影响,无法满足高倍率应用需求. ...
3
2019
... 通过将高浓度电解液分散在高度氟化的稀释剂中,不仅可以实现低粘度、高离子电导和宽的电化学窗口,还能拓展电解液的温度使用范围,如图7a 所示.Fan等60 -1 LiFSI-FEC/FEMC-D2和0.7 mol·L-1 LiBETI-FEC/DEC-M3的锂离子电导率仍然高于1 × 10-2 mS·cm-1 .在-85 ℃的超低温条件下,使用这种1.28 mol·L-1 LiFSI-FEC/FEMC-D2超级电解液的Li//LiNi0.8 Co0.15 Al0.05 O2 的高压锂金属电池能够释放出室温条件下56%的放电比容量;在69 ℃的高温条件下该电池也能实现安全稳定的长期循环. ...
... (a) Adapted from Ref. 60 . Copyright 2019, Springer Nature; (b) Adapted from Ref. 53 . Copyright 2018, Elsevier Inc.; (c) Adapted from Ref. 55 . Copyright 2018, Elsevier Inc. ...
... Compassion of the cycling performance of Li metal batteries based on localized-high concentration electrolytes (LHCEs).
Table 2 Dilute Electrolyte Li metal battery Cycling Performance Ref. HFE LiTFSI-G4/HFE(1 : 1 : 4) Li//S 85% @ 100th 51 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li//NMC811 90% @ 400th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li// LiCoPO4 93% @ 1000th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE + 2% LiDFOB Li//LiNiO2 80% @ 400th 57 1 mol·L-1 LiPF6 + 0.02 mol·L-1 LiDFOB-FEC/FDEC/HFE Li //LiCoMnO4 80% @ 1000th 58 1.2 mol·L-1 LiPF6 FEC/DMC/HFE + 0.15 mol·L-1 LiDFOB Li//LiCoO2 84% @ 300th 59 1.28 mol·L-1 LiFSI-FEC/FEMC/HFE Li //NCA 90% @4 50th (-20 ℃) 60 BTFE 1.2 mol·L-1 LiFSI-DMC/BTFE Li//NCM333 80% @ 700th 52 1.2 mol·L-1 LiFSI-TEP/BTFE Li//NCM622 97% @ 600th 53 TTE LiFSI-1.2 DME/3TTE Li//NCM811 90% @ 250th 61 LiFSI-3TMS/3TTE Li//NCM111 80% @ 150th 55 OFE 1 mol·L-1 LiFSI-95OFE/5DME Li//S 60% @ 150th 62 1, 2-dfBen 2 mol·L-1 LiFSI-DMC/1, 2-dfBen Li//NCM523 82% @ 140th 63
6 结论与展望 综上所述,高浓电解液的宗旨是通过提高锂盐浓度,利用锂盐与溶剂分子的配位相互作用尽可能减少溶液中自由溶剂分子的含量,从而减少溶剂与还原性锂负极和强氧化性高压正极的接触机会.但是高锂盐浓度也造成了成本高昂、载流子迁移能力受限、厚电极浸润性差等问题.经典高浓体系通常使用LiFSI、LiTFSI等新型氟代磺酸基锂盐,这些锂盐相比常规LiPF6 商品化程度低、生产工艺复杂,高浓需求更是增加了成本负担;另一方面,自由溶剂分子的匮乏使得溶液整体粘度偏大,传质能力受到影响,无法满足高倍率应用需求. ...
3
2019
... Ren等61 17 O-NMR光谱分析的结果显示来源于DME的醚氧原子化学位移显著减小,而来源于FSI- 和TTE中的氧原子化学位移几乎不变.这说明TTE的添加不会破坏Li+ 与FSI- 形成的紧密离子对结构.充放电测试表明,当未添加稀释剂时,Li//NCM811全电池循环200周后的容量保持率为76%.但当添加TTE稀释剂后,上述高压全电池循环250周后的容量保持率进一步提升至90%,平均库伦效率也从99.68%提高至99.77%.ABF-STEM (环形明场扫描透射电子显微镜)观察发现循环过后的NCM811正极表面形成了结晶度更高、厚度更薄的LiF晶相,这是导致良好正极界面稳定性的关键. ...
... 值得注意的是,之前的研究工作普遍认为稀释剂不会参与电极-电解质界面上的成膜反应,也就是说大部分观点认为稀释剂在整个局部高浓电解液中扮演“惰性溶剂”的角色.不过,最近的一些研究表明稀释剂自身也会或多或少地参与电化学界面反应.这不仅会对SEI或CEI的组分产生影响,也便于进一步精准调控电极-电解质界面的稳定性.Ren等61 63 - 阴离子能同时在金属锂负极表面分解形成富含LiF的SEI膜.这种将主溶剂功能和稀释剂功能相结合的思路对于电极-电解质界面化学调控具有借鉴意义. ...
... Compassion of the cycling performance of Li metal batteries based on localized-high concentration electrolytes (LHCEs).
Table 2 Dilute Electrolyte Li metal battery Cycling Performance Ref. HFE LiTFSI-G4/HFE(1 : 1 : 4) Li//S 85% @ 100th 51 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li//NMC811 90% @ 400th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li// LiCoPO4 93% @ 1000th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE + 2% LiDFOB Li//LiNiO2 80% @ 400th 57 1 mol·L-1 LiPF6 + 0.02 mol·L-1 LiDFOB-FEC/FDEC/HFE Li //LiCoMnO4 80% @ 1000th 58 1.2 mol·L-1 LiPF6 FEC/DMC/HFE + 0.15 mol·L-1 LiDFOB Li//LiCoO2 84% @ 300th 59 1.28 mol·L-1 LiFSI-FEC/FEMC/HFE Li //NCA 90% @4 50th (-20 ℃) 60 BTFE 1.2 mol·L-1 LiFSI-DMC/BTFE Li//NCM333 80% @ 700th 52 1.2 mol·L-1 LiFSI-TEP/BTFE Li//NCM622 97% @ 600th 53 TTE LiFSI-1.2 DME/3TTE Li//NCM811 90% @ 250th 61 LiFSI-3TMS/3TTE Li//NCM111 80% @ 150th 55 OFE 1 mol·L-1 LiFSI-95OFE/5DME Li//S 60% @ 150th 62 1, 2-dfBen 2 mol·L-1 LiFSI-DMC/1, 2-dfBen Li//NCM523 82% @ 140th 63
6 结论与展望 综上所述,高浓电解液的宗旨是通过提高锂盐浓度,利用锂盐与溶剂分子的配位相互作用尽可能减少溶液中自由溶剂分子的含量,从而减少溶剂与还原性锂负极和强氧化性高压正极的接触机会.但是高锂盐浓度也造成了成本高昂、载流子迁移能力受限、厚电极浸润性差等问题.经典高浓体系通常使用LiFSI、LiTFSI等新型氟代磺酸基锂盐,这些锂盐相比常规LiPF6 商品化程度低、生产工艺复杂,高浓需求更是增加了成本负担;另一方面,自由溶剂分子的匮乏使得溶液整体粘度偏大,传质能力受到影响,无法满足高倍率应用需求. ...
2
2019
... 1H , 1H , 5H -八氟戊基-1, 1, 2, 2-四氟乙基醚(OFE)稀释剂,含有更长的烷基侧链和更高的氟化程度.Zheng等报道了62 -1 LiFSI-95OFE-5DME (体积比))中的物理化学性质和电化学行为.在这一局部高浓体系中,锂离子电导率和离子迁移数与溶剂中OFE含量的变化截然相反:由于Li+ 只与DME发生溶剂化配位,因此随着OFE含量的增加锂盐的解离能力减弱使得离子电导率下降而锂离子迁移数增大.OFE稀释剂的添加能够最大限度抑制长链Li2 S8 的溶解,从而在根本上解决困扰Li-S电池已久的溶解-穿梭问题.锂枝晶的消除、穿梭效应的抑制和沉积-剥离效率的提高等诸多因素使得在1 mol·L-1 LiFSI-95OFE-5DME中贫液态(4.56 g·A-1 ·h-1 ) Li-S电池能够循环150周后放电比容量高达775 mAh·g-1 .这一拓展氟化稀释剂的思路同样适用于其他高比能二次电池的开发. ...
... Compassion of the cycling performance of Li metal batteries based on localized-high concentration electrolytes (LHCEs).
Table 2 Dilute Electrolyte Li metal battery Cycling Performance Ref. HFE LiTFSI-G4/HFE(1 : 1 : 4) Li//S 85% @ 100th 51 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li//NMC811 90% @ 400th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li// LiCoPO4 93% @ 1000th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE + 2% LiDFOB Li//LiNiO2 80% @ 400th 57 1 mol·L-1 LiPF6 + 0.02 mol·L-1 LiDFOB-FEC/FDEC/HFE Li //LiCoMnO4 80% @ 1000th 58 1.2 mol·L-1 LiPF6 FEC/DMC/HFE + 0.15 mol·L-1 LiDFOB Li//LiCoO2 84% @ 300th 59 1.28 mol·L-1 LiFSI-FEC/FEMC/HFE Li //NCA 90% @4 50th (-20 ℃) 60 BTFE 1.2 mol·L-1 LiFSI-DMC/BTFE Li//NCM333 80% @ 700th 52 1.2 mol·L-1 LiFSI-TEP/BTFE Li//NCM622 97% @ 600th 53 TTE LiFSI-1.2 DME/3TTE Li//NCM811 90% @ 250th 61 LiFSI-3TMS/3TTE Li//NCM111 80% @ 150th 55 OFE 1 mol·L-1 LiFSI-95OFE/5DME Li//S 60% @ 150th 62 1, 2-dfBen 2 mol·L-1 LiFSI-DMC/1, 2-dfBen Li//NCM523 82% @ 140th 63
6 结论与展望 综上所述,高浓电解液的宗旨是通过提高锂盐浓度,利用锂盐与溶剂分子的配位相互作用尽可能减少溶液中自由溶剂分子的含量,从而减少溶剂与还原性锂负极和强氧化性高压正极的接触机会.但是高锂盐浓度也造成了成本高昂、载流子迁移能力受限、厚电极浸润性差等问题.经典高浓体系通常使用LiFSI、LiTFSI等新型氟代磺酸基锂盐,这些锂盐相比常规LiPF6 商品化程度低、生产工艺复杂,高浓需求更是增加了成本负担;另一方面,自由溶剂分子的匮乏使得溶液整体粘度偏大,传质能力受到影响,无法满足高倍率应用需求. ...
2
2020
... 值得注意的是,之前的研究工作普遍认为稀释剂不会参与电极-电解质界面上的成膜反应,也就是说大部分观点认为稀释剂在整个局部高浓电解液中扮演“惰性溶剂”的角色.不过,最近的一些研究表明稀释剂自身也会或多或少地参与电化学界面反应.这不仅会对SEI或CEI的组分产生影响,也便于进一步精准调控电极-电解质界面的稳定性.Ren等61 63 - 阴离子能同时在金属锂负极表面分解形成富含LiF的SEI膜.这种将主溶剂功能和稀释剂功能相结合的思路对于电极-电解质界面化学调控具有借鉴意义. ...
... Compassion of the cycling performance of Li metal batteries based on localized-high concentration electrolytes (LHCEs).
Table 2 Dilute Electrolyte Li metal battery Cycling Performance Ref. HFE LiTFSI-G4/HFE(1 : 1 : 4) Li//S 85% @ 100th 51 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li//NMC811 90% @ 400th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE Li// LiCoPO4 93% @ 1000th 56 1 mol·L-1 LiPF6 FEC/FEMC/HFE + 2% LiDFOB Li//LiNiO2 80% @ 400th 57 1 mol·L-1 LiPF6 + 0.02 mol·L-1 LiDFOB-FEC/FDEC/HFE Li //LiCoMnO4 80% @ 1000th 58 1.2 mol·L-1 LiPF6 FEC/DMC/HFE + 0.15 mol·L-1 LiDFOB Li//LiCoO2 84% @ 300th 59 1.28 mol·L-1 LiFSI-FEC/FEMC/HFE Li //NCA 90% @4 50th (-20 ℃) 60 BTFE 1.2 mol·L-1 LiFSI-DMC/BTFE Li//NCM333 80% @ 700th 52 1.2 mol·L-1 LiFSI-TEP/BTFE Li//NCM622 97% @ 600th 53 TTE LiFSI-1.2 DME/3TTE Li//NCM811 90% @ 250th 61 LiFSI-3TMS/3TTE Li//NCM111 80% @ 150th 55 OFE 1 mol·L-1 LiFSI-95OFE/5DME Li//S 60% @ 150th 62 1, 2-dfBen 2 mol·L-1 LiFSI-DMC/1, 2-dfBen Li//NCM523 82% @ 140th 63
6 结论与展望 综上所述,高浓电解液的宗旨是通过提高锂盐浓度,利用锂盐与溶剂分子的配位相互作用尽可能减少溶液中自由溶剂分子的含量,从而减少溶剂与还原性锂负极和强氧化性高压正极的接触机会.但是高锂盐浓度也造成了成本高昂、载流子迁移能力受限、厚电极浸润性差等问题.经典高浓体系通常使用LiFSI、LiTFSI等新型氟代磺酸基锂盐,这些锂盐相比常规LiPF6 商品化程度低、生产工艺复杂,高浓需求更是增加了成本负担;另一方面,自由溶剂分子的匮乏使得溶液整体粘度偏大,传质能力受到影响,无法满足高倍率应用需求. ...